Diseño de Media Fill en la Era del Anexo 1: Elevando el Nivel de Aseguramiento de Esterilidad
Explore el impacto del Anexo 1 en el diseño de media fill y el aseguramiento de esterilidad con estrategias basadas en el riesgo y simulaciones realistas.
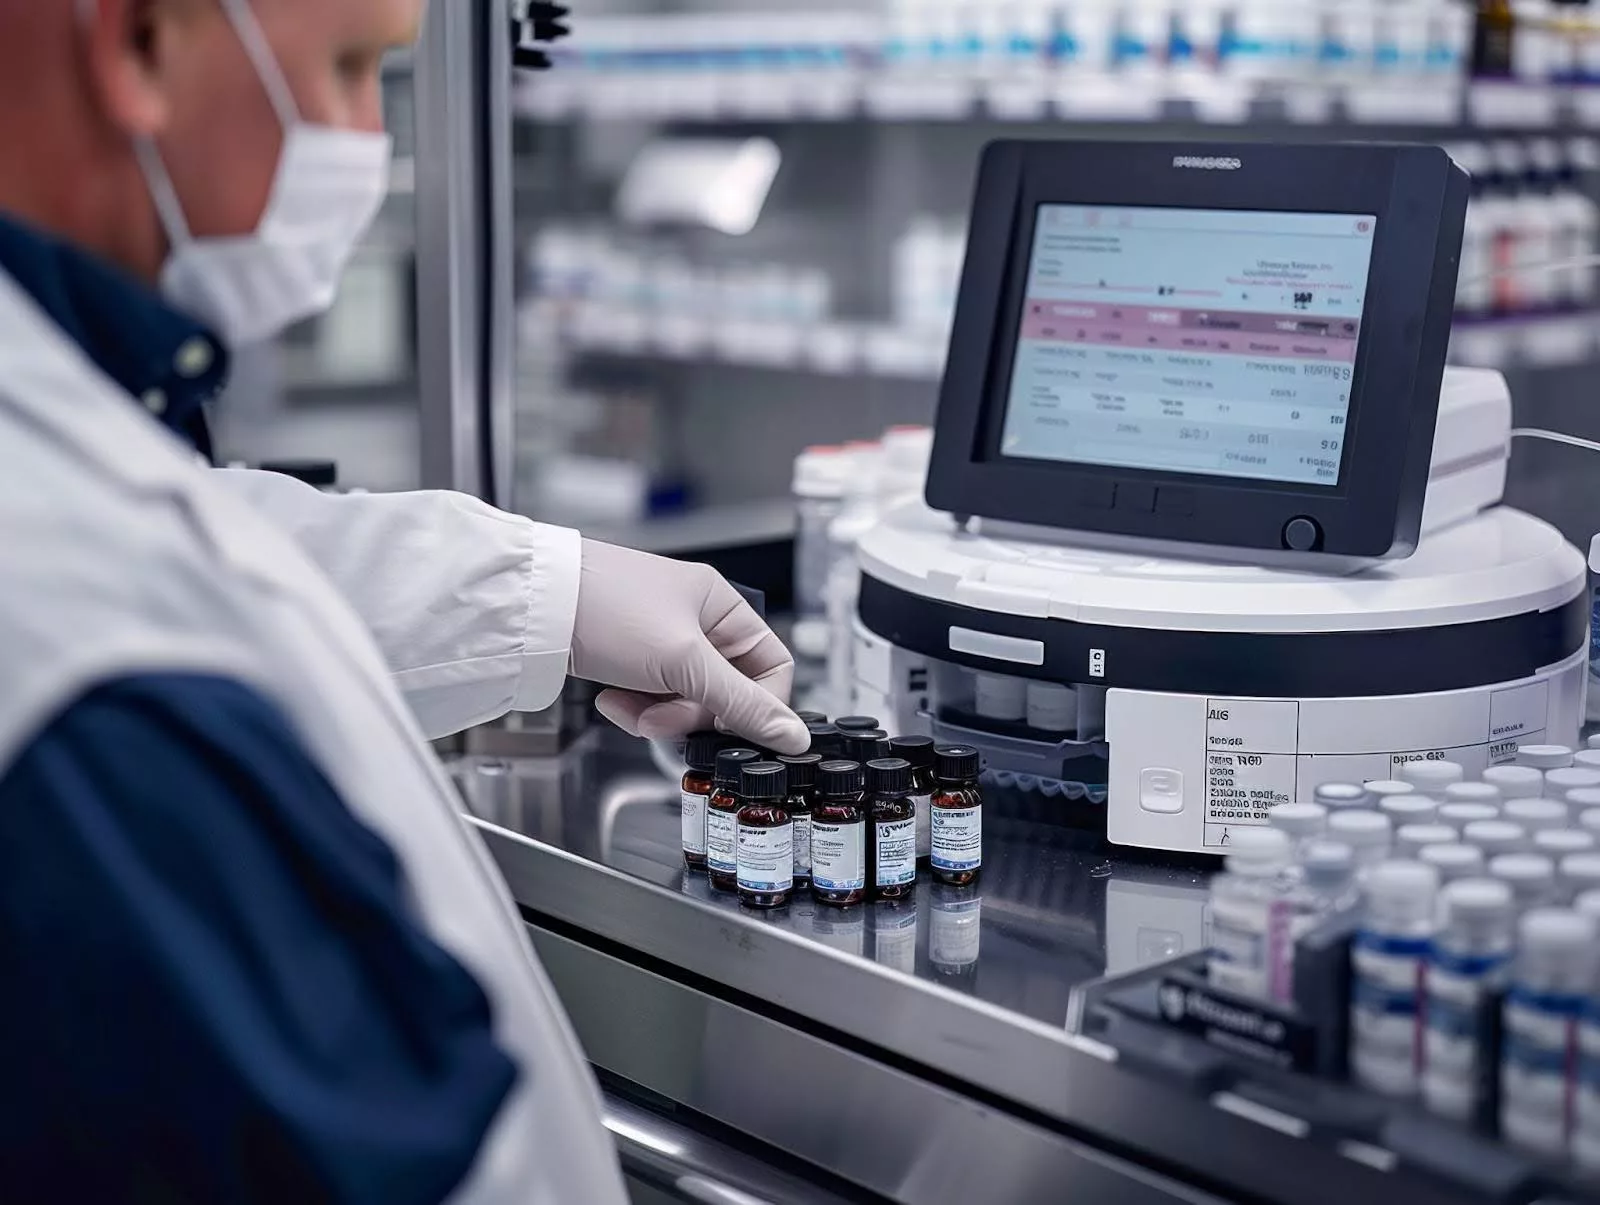
En el mundo de la fabricación aséptica, pocos ejercicios son tan fundamentales como el llenado de medios (simulación del proceso aséptico). Es el momento en que las instalaciones estériles, los operadores y los procesos se ponen a prueba—literalmente. Con la revisada EU GMP Anexo 1 (2022) ya en vigor, las expectativas sobre el diseño de los media fills se han agudizado, exigiendo un enfoque más basado en el riesgo y fundamentado en la ciencia.
¿Qué significa esto para los fabricantes hoy? Exploremos cómo deben evolucionar los media fills en la era del Annex 1.
¿Por qué importan los Media Fills?
Los media fills simulan las corridas reales de producción aséptica, sustituyendo el producto por un medio de cultivo microbiológico. El objetivo es demostrar que el proceso, el entorno, el equipo y el personal pueden en conjunto entregar de forma consistente un producto estéril sin contaminación.
En resumen: es la prueba de la garantía de esterilidad. Los reguladores lo consideran uno de los ejercicios de validación de mayor impacto en la fabricación farmacéutica.
Anexo 1: Las nuevas expectativas
El Annex 1 actualizado ha desplazado el foco de ejercicios de cumplimiento formal a estrategias holísticas de control de la contaminación (CCS). El diseño de los media fills ahora debe reflejar:
- Pensamiento basado en el riesgo: Las simulaciones deben desafiar el proceso, no solo replicarlo.
- Peores escenarios realistas: Incluir los tiempos de corrida más largos, intervenciones máximas, fallos de equipo y cambios de turno de los operadores.
- Frecuencia y alcance: Los media fills deben realizarse al menos dos veces al año para cada proceso aséptico, con tamaños de lote suficientes para representar las operaciones rutinarias.
- Cobertura de intervenciones: Cada intervención manual y automatizada, especialmente las realizadas en zonas críticas (p. ej., viales abiertos, agujas de llenado), debe ser simulada.
- Calificación de los operadores: Cada operador debe participar en media fills exitosos para ser considerado calificado.
Principios clave para el diseño de media fills en la era del Annex 1
1. El tamaño y la duración del lote deben reflejar la realidad
Quedaron atrás los días en que eran aceptables las simulaciones a pequeña escala. El Annex 1 enfatiza que los media fills deben reflejar el peor escenario de producción comercial.
- Las simulaciones deben cubrir el tamaño completo del lote comercial o al menos una porción representativa que someta el sistema a estrés.
- Corridas de larga duración deben imitar operaciones de llenado prolongadas, incluyendo la potencial fatiga del operador, los reinicios de línea o la exposición prolongada.
- Si su instalación produce lotes cortos y largos, los media fill deben diseñarse para representar las condiciones más exigentes.
👉 Por qué importa: La garantía de esterilidad no se demuestra con ejecuciones fáciles. El regulador quiere evidencia de que su sistema resiste incluso en el máximo estrés.
2. Mapeo de intervenciones y cobertura
Todo proceso aséptico implica intervenciones humanas o mecánicas. El Anexo 1 ahora espera que las empresas mapeen las intervenciones sistemáticamente e las incorporen al media fill.
- Categorice las intervenciones en rutinarias (ajustes de línea, reposición de tapones, toques con guantes) y no rutinarias (averías de equipo, paradas prolongadas).
- Inclúyalas en la simulación, asegurando tanto la frecuencia como la ejecución realista.
- Documente quién realizó la intervención, en qué etapa y en qué condiciones.
👉 Por qué importa: La mayoría de los riesgos de contaminación provienen de las intervenciones. Los reguladores quieren la seguridad de que incluso en momentos de alto riesgo se mantiene la esterilidad.
3. Cobertura de turnos y calificación de operadores
El Anexo 1 deja claro: los media fill deben reflejar los patrones reales de los operadores.
- Las ejecuciones deben abarcar los cambios de turno, probando el proceso de entrega y las transiciones entre operadores.
- Cada operador involucrado en actividades asépticas debe completar con éxito un media fill.
- Los operadores deben ser observados en vestimenta, técnica aséptica y adherencia a los SOP durante el ejercicio.
👉 Por qué importa: El error humano sigue siendo el mayor factor de riesgo. Simular múltiples turnos y asegurar la calificación de los operadores cierra esta brecha.
4. Integración con Monitoreo Ambiental (EM)
Los llenados con medio ya no se consideran de forma aislada. Se espera que formen parte de una estrategia más amplia de control de la contaminación (CCS).
- Durante los llenados con medio debe realizarse EM en paralelo, cubriendo aire, superficies y personal.
- Los resultados de EM deben vincularse con los resultados del llenado con medio para ofrecer una visión holística de la esterilidad.
- Las excursiones inesperadas de EM durante un llenado con medio requieren análisis de causa raíz y pueden desencadenar ejecuciones repetidas.
👉 Por qué importa: Un llenado con medio exitoso sin datos de EM que lo respalden no cumplirá con el Anexo 1. La garantía de esterilidad trata del ecosistema entero, no solo de las unidades llenadas.
5. Alineación con la estrategia de control de la contaminación (CCS)
Los protocolos de llenado con medio deben demostrar explícitamente su alineación con la CCS.
- Documente cómo se incorporan en el llenado con medio el vestuario, la limpieza, la transferencia de materiales y el diseño del equipo.
- Defina criterios de aceptación que sean consistentes con la estrategia de garantía de esterilidad del sitio.
- Vincule el llenado con medio con otros elementos de garantía de esterilidad, como la calificación de desinfectantes, los estudios de visualización del flujo de aire y la formación de operadores en técnica aséptica.
👉 Por qué importa: Los llenados con medio no son una validación independiente: son puntos de comprobación de la estrategia de control de la contaminación de extremo a extremo.

Errores comunes que evitar
- Subestimar las intervenciones: No simular intervenciones de alto riesgo es una señal de alarma para los reguladores.
- Simulaciones de pequeños lotes: Realizar llenados en miniatura socava la credibilidad.
- Documentación deficiente: El Anexo 1 enfatiza la trazabilidad: cada detalle de la simulación debe registrarse y justificarse.
- Deficiencias del operador: Si los operadores no han sido evaluados mediante llenados con medio, no pueden ser autorizados para tareas asépticas.
Tendencias futuras en el diseño de llenados con medio
La era del Anexo 1 está orientando a la industria hacia:
- Seguimiento digital y analítica para el registro de intervenciones.
- Tecnologías asépticas automatizadas (RABS/Isolators), reduciendo la dependencia de las intervenciones del operador.
- Ensayos de llenado con medios basados en escenarios usando modelización de riesgos para predecir dónde es más probable que ocurran fallos.
Conclusión: Ensayos de llenado con medios como prueba de control
El Anexo 1 revisado no solo endurece los ensayos de llenado con medios: los hace más significativos. Al exigir diseños realistas, basados en riesgos y exhaustivos, los reguladores aseguran que las instalaciones estériles no solo aprueben una prueba sino que realmente demuestren una sólida garantía de esterilidad bajo tensiones del mundo real.
Para los fabricantes, esto es tanto un desafío como una oportunidad: la posibilidad de incorporar principios de calidad desde el diseño en las operaciones asépticas y demostrar ante los reguladores, los pacientes y ante sí mismos que sus procesos están verdaderamente bajo control.
Preguntas frecuentes
1. ¿Con qué frecuencia deben realizarse los ensayos de llenado con medios?
Al menos dos veces al año por cada proceso aséptico, como exige el Anexo 1. Para instalaciones de alto riesgo o alto volumen, los reguladores pueden esperar ejecuciones adicionales para captar la variabilidad.
2. ¿Qué tamaño de lote es aceptable?
El tamaño del lote debe ser representativo de la producción comercial. Esto significa simular el lote rutinario más grande o la duración de corrida más larga. Los tamaños de lote reducidos o “mini” ya no son aceptables a menos que se justifiquen científicamente.
3. ¿Qué intervenciones deben incluirse?
Deben simularse todas las intervenciones que puedan ocurrir en producción, incluyendo:
- Rutina: adición de tapón, carga de viales, ajustes menores.
- No rutinaria: averías de máquina, pausas prolongadas, reposición de componentes.
- Crítica: cualquier acción dentro de la primera corriente de aire o cerca del producto abierto (p. ej., cambio de guantes).
4. ¿Cuántas unidades deben incubarse?
El conjunto completo de unidades llenadas en la simulación debe ser 100% incubado e inspeccionado. No se acepta ningún enfoque de muestreo para los media fills.
5. ¿Cuál es el criterio de aceptación para los media fills?
- Cero unidades contaminadas es la expectativa estándar para las operaciones asépticas críticas.
- El Anexo 1 está alineado con USP <71> y FDA Guidance, pero enfatiza que cualquier unidad contaminada debe desencadenar una investigación documentada.
Reporting on the science, business and regulation shaping the pharmaceutical industry.
Más en Microbiología y CCS
Todos los artículos →
Muestreo activo de aire vs placas de sedimentación vs placas de contacto
Establecimiento de Niveles de Alerta y Acción (Grados A–D): Una Guía Práctica para Profesionales de la Industria Farmacéutica
Discussion