GAMP 5 Segunda Edición para MES: Una guía práctica de validación
GAMP 5 Ed.2 recalibra la validación de MES en torno al riesgo, no al papeleo. Aquí está el marco de clasificación práctico que los equipos farmacéuticos necesitan.

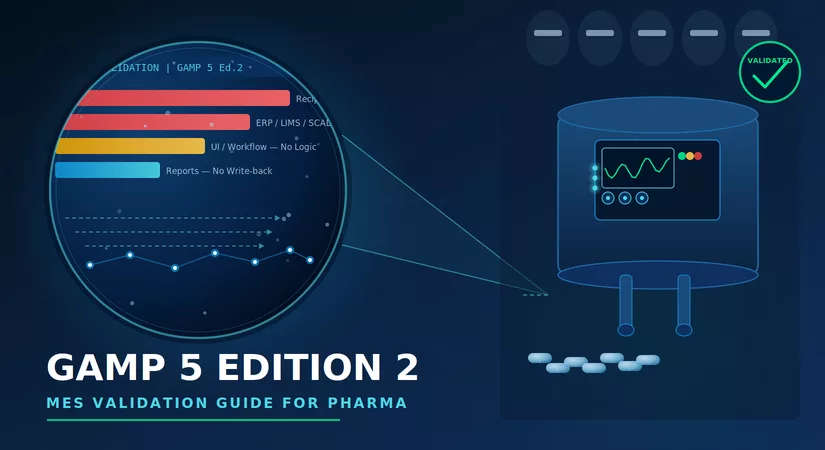
GAMP 5 Segunda Edición es la reescritura más trascendental de la guía de validación de sistemas computarizados de la industria farmacéutica desde la publicación de la original — y los Manufacturing Execution Systems (MES) están en el centro del cambio. MES es grande, con frecuencia reconfigurado y vinculado directamente a la liberación de lotes, lo que lo convierte simultáneamente en el sistema de mayor riesgo y con mayor fricción en el plan maestro de validación. Esta guía desglosa qué cambia realmente la Ed.2 para los MES, en términos prácticos.
Qué cambió entre la primera y la segunda edición de GAMP 5
La primera edición trataba la validación en gran medida como un ejercicio de documentación: escribir cada caso de prueba por adelantado, ejecutarlo, archivar la evidencia. La Ed.2 formaliza un enfoque basado en el riesgo y en el pensamiento crítico: el esfuerzo de validación debe escalar según el riesgo real para la seguridad del paciente y la calidad del producto, no según la cantidad de papeleo que un sistema pueda generar. También hace referencia explícita a la iniciativa Computer Software Assurance (CSA) de la FDA, que promueve el mismo cambio: menos pruebas scriptadas para funcionalidades de bajo riesgo y pleno rigor preservado para funcionalidades de alto riesgo.
Por qué MES es el caso de prueba más difícil para este cambio
La mayoría de los sistemas computarizados en una planta se configuran una vez y se dejan en gran medida sin tocar. MES no es así. Cambios en recetas, adición de líneas, actualizaciones de integración y pequeños ajustes en la interfaz de usuario ocurren constantemente — y bajo la mentalidad tradicional de CSV, cada cambio puede desencadenar un ciclo completo de revalidación. La Ed.2 ofrece a los equipos de validación y a TI de manufactura una forma estructurada de clasificar los cambios en MES: qué cambios de configuración afectan realmente la calidad del producto o la integridad de los datos y cuáles son administrativos y pueden transitar por una ruta de control de cambios más ligera.
Si se clasifica mal en una dirección, pequeños ajustes de configuración consumen meses de capacidad de QA. Si se clasifica mal en la otra dirección, un auditor encuentra una clasificación “bajo riesgo” que no se sostiene — que es exactamente el tipo de hallazgo que se convierte en una observación 483.
Un marco de clasificación práctico
- Parámetros de receta/fórmula que afectan la liberación de lotes: alto riesgo — pleno rigor de validación independientemente de lo pequeño que parezca el cambio
- Puntos de integración con ERP, LIMS o SCADA: alto riesgo — las fallas de la interfaz se propagan silenciosamente y son difíciles de detectar tras la liberación
- Cambios de UI/flujo de trabajo sin impacto en datos o lógica: menor riesgo — prueba exploratoria no scriptada con una justificación documentada es defendible bajo los principios de CSA
- Cambios en informes y paneles sin escritura de vuelta a los datos de producción: riesgo más bajo — carga mínima de pruebas
Documentar la justificación CSA para que sobreviva a una inspección
El modo de fallo más común bajo Ed.2/CSA no es la subprueba — es la subdocumentación del razonamiento detrás de por qué algo se clasificó como de bajo riesgo. Los auditores formados en el antiguo modelo CSV preguntarán “¿dónde está el guion de prueba?” La respuesta debe ser una evaluación de riesgos claramente redactada, no un encogimiento de hombros. Cada registro de cambio de MES debe capturar: la clasificación de riesgo, quién la realizó, qué evidencia se revisó y por qué la profundidad de prueba elegida fue suficiente.
Dónde se trabaja esto con practicantes que ya lo han hecho
CUMBRE DE IT EN FABRICACIÓN FARMACÉUTICA (PMITS) | AHMEDABAD | 7 JULIO 2026
Le Méridien, Ahmedabad | Solo con invitación | 130 Plazas | Evento de la serie GPACTS 2026
Gujarat fabrica aproximadamente el 33% de la producción farmacéutica de India. La mayor parte aún funciona en papel. PMITS se construye alrededor de una sola pregunta: ¿qué se necesita para llevar el piso de la fábrica farmacéutica india a la era CSA, GAMP 5 Edición 2 y registros de lote sin papel — sin perder el estado validado que esperan los reguladores?
Un día. Más de 130 de los responsables de TI de manufactura, CSV y TI de planta más senior de India. Sin exposición de proveedores. Más del 70% usuarios finales. Chatham House en todo momento.
Ponentes confirmados
Vikram Shukla (President, Zydus) pronuncia el discurso del Chief Guest, junto a Pramod Gokhale (Sr. President & Global CIO, Mankind Pharma), Dr. Bijender Mishra (Global IT Head & CISO, Alkem Laboratories), Ravi Kalla (CIO, Anthem Biosciences), Narinder Sagar (CIO, Corona Remedies), Rahul Songire (Sr. VP – Central Quality, Zydus Lifesciences) y Shyam Khante (ex Director, GSK).
Con lo que te quedas
- Un Plan Director de TI de Manufactura 2030 — listo para tu próxima revisión de inversión en planta
- Un Playbook de migración de CSV → CSA — qué retirar, conservar y defender en una inspección
- Una lista de comprobación de preparación para GAMP 5 Ed.2 & Annex 22 — las preguntas exactas que llegarán sobre AI-in-GMP y registros de lote sin papel
- Inteligencia entre pares sin filtros sobre implementaciones reales de MES, LIMS y Gemelo Digital — Chatham House
- 12 meses de inteligencia de TI de manufactura de Pharma Now tras el evento
LA OFERTA EARLY BIRD TERMINA EL 18 DE JUNIO DE 2026 | Pase Ejecutivo: ₹4,990 + GST | 130 Plazas, Solicitudes revisadas
Organizado por Pharma Now × Yellow Hive Events & Media | Oleada 02 de la serie GPACTS 2026. → Reserva tu pase
GAMP 5 Ed.2 no es una desregulación de la validación de MES — es una recalibración hacia la efectividad. Los fabricantes farmacéuticos indios que acierten ahora con el marco de clasificación de riesgo gastarán menos tiempo revalidando cambios triviales y más tiempo en las pruebas que realmente protegen a los pacientes y la calidad del producto.
Reporting on the science, business and regulation shaping the pharmaceutical industry.
Más en Fabricación farmacéutica
Todos los artículos →
Cumplimiento en la Fabricación Farmacéutica 2025: Reglamentos Clave y Mejores Prácticas que Debe Conocer

Mejora de la flexibilidad en la fabricación farmacéutica: fabricación ágil y escalado rápido

Discussion