Orientación vs Regulación: Cuatro palabras que la industria farmacéutica sigue confundiendo
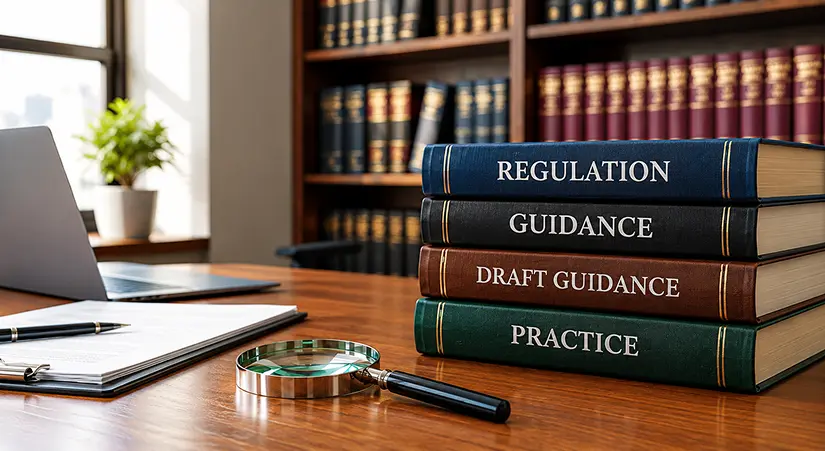
Orientación vs Regulación no es solo semántica; esto es lo que realmente significa cada término (más orientación provisional y práctica) y por qué la confusión importa.

Introducción
Pregúntale a cinco personas de un equipo de calidad qué significa "the guidance says" y probablemente obtendrás cinco respuestas diferentes. Algunos se refieren a un documento finalizado. Otros, a un borrador que leyeron el mes pasado. Unos pocos realmente se refieren a un SOP interno construido en torno a la práctica de la industria, no a ningún texto publicado. Esta confusión no es solo un lapsus lingüístico; influye en los hallazgos de auditoría, los retrasos en las presentaciones y las decisiones presupuestarias. Esta guía desglosa qué significa cada término según la ley, por qué persiste la confusión y cómo los equipos de inteligencia regulatoria pueden construir un vocabulario más claro en torno a ellos.
Por qué importa esta confusión
La redacción normativa y la documentación de calidad dependen en gran medida de estas cuatro palabras, a menudo sin distinguirlas. Un CAPA que cita "FDA guidance" como si fuera ley puede debilitar una respuesta de auditoría. Un plan de salida al mercado basado en un anexo borrador puede dejar a una empresa en conformidad con una norma que en realidad nunca entró en vigor en esa forma. Aclarar este vocabulario ahora forma parte de una buena inteligencia regulatoria en pharma, especialmente a medida que más agencias realizan consultas abiertas y publican borradores en evolución antes de finalizar nada.
Regulación: el único término legalmente vinculante
Una regulación es una ley. Un organismo la emite con autoridad legislativa o estatutaria, la European Commission, el US Congress, o un ministerio nacional de salud, y conlleva obligaciones exigibles. Una vez que una regulación se publica en un registro oficial, como el Official Journal of the European Union o el US Federal Register, las empresas deben cumplirla dentro del plazo indicado o enfrentarse a sanciones.
Las regulaciones siguen un proceso legal definido: propuesta, revisión, enmienda, adopción formal y publicación. Nada de una regulación es opcional una vez que se aplica. Esto es diferente de la guidance, que explica cómo cumplir los requisitos pero no crea por sí misma nuevas obligaciones legales.
Orientación: oficial, pero no ley
Los documentos de guidance, emitidos por agencias como la FDA, EMA o ICH, explican cómo una empresa puede cumplir los requisitos legales o regulatorios existentes. Reflejan el pensamiento actual de la agencia sobre temas como data integrity, stability testing y clinical trial design.
La guidance no es ley. Las empresas pueden apartarse de ella si justifican un enfoque alternativo que aún cumpla la regulación subyacente. En la práctica, sin embargo, la guidance tiene un peso significativo porque auditores e inspectores la usan como punto de referencia durante las inspecciones. Alejarse de la guidance sin justificación documentada es un hallazgo de auditoría común, aunque tales desviaciones estén técnicamente permitidas.
Características clave de la guidance:
Representa la interpretación actual del regulador, no un mandato legal
Puede actualizarse, revisarse o retirarse sin un proceso legislativo formal
A menudo es específica por región (una FDA guidance no se aplica automáticamente en la UE)
Borrador de guidance: dirección, no obligación
El borrador de guidance es exactamente lo que su nombre indica: una propuesta abierta a comentarios públicos. Señala hacia dónde se dirige el pensamiento de una agencia, pero no tiene estatus regulatorio. Las empresas leen borradores de guidance para prepararse con antelación, no para cumplir. Construir toda una estrategia de validación basada en un borrador es arriesgado porque la versión final puede cambiar sustancialmente tras el periodo de comentarios, y la publicación final puede retrasarse mucho más allá del cronograma original.
Aquí es donde ocurre la mayor parte de la confusión en el contenido farmacéutico y la comunicación interna. Un borrador se discute en un webinar o en LinkedIn como si fuera definitivo, y para cuando circula por los equipos internos, la distinción se pierde.
Práctica: lo que las empresas hacen en la práctica
La práctica es el término más amplio y menos formal de los cuatro. Se refiere a lo que una empresa o la industria en su conjunto hace realmente, a veces moldeado por la regulación, a veces por la guidance y a veces por hábitos que simplemente se han vuelto convencionales con el tiempo. Una "standard industry practice" puede no estar escrita en ningún texto regulatorio. Podría ser un patrón de SOP que se difundió entre empresas, o un enfoque que un equipo de auditoría llegó a esperar con los años sin ningún documento formal que lo respalde.
La práctica es útil, pero también es el término más vulnerable al uso indebido. Citar "industry practice" como justificación durante una inspección tiene mucho menos peso que citar una regulación real o una guidance finalizada.
Tabla comparativa: cuatro términos, cuatro pesos diferentes
Término | Estatus legal | Quién lo emite | ¿Se puede desviarse? |
|---|---|---|---|
Regulación | Legalmente vinculante | Órgano legislativo/estatutario | No, no sin una exención formal |
Orientación | No vinculante, pero esperada | Agencia regulatoria | Sí, con justificación documentada |
Borrador de orientación | Sin estatus formal | Agencia regulatoria (fase de propuesta) | Sí, aún no aplica |
Práctica | Convención informal | Hábito de la industria / interno | Sí, pero con defensa de auditoría débil |
Estudio de caso: Anexo 11 y Anexo 22 de las GMP de la UE
Esta distinción se está desarrollando ahora mismo con la revisión del Anexo 11 (sistemas informatizados) de las GMP de la UE y el nuevo Anexo 22 (inteligencia artificial en GMP). Ambos pasaron por consulta pública, que cerró en octubre de 2025, y los borradores han circulado ampliamente entre los equipos de calidad y cumplimiento informático. A finales de julio de 2026, ambos siguen siendo borradores de consulta. La versión aplicable vigente del Anexo 11 sigue siendo la publicada en enero de 2011. La publicación final se ha descrito repetidamente como esperada "a mediados de 2026", pero la Comisión Europea no ha emitido una fecha confirmada ni un texto finalizado hasta la fecha de este escrito.
Esto importa en la práctica: las empresas que preparan marcos de gobernanza de IA o actualizaciones de sistemas informatizados basadas en el borrador del Anexo 22 se están preparando para una orientación probable, no para obligaciones confirmadas. Los equipos deberían seguir EudraLex Volumen 4 directamente para la fecha real de publicación en lugar de confiar en resúmenes secundarios en blogs, que a veces presentan cronogramas previstos como si estuvieran confirmados.
El Anexo 22 no es el único marco de gobernanza de IA que los equipos farmacéuticos están siguiendo; vea cómo encaja la propia guía de ISPE en este panorama en evolución.
→ Leer: Guía ISPE GAMP para la IA en la industria farmacéutica: Guía de liderazgo
Estudio de caso: The Critical Medicines Act
El EU Critical Medicines Act (CMA) ofrece un ejemplo más claro del proceso regulatorio en acción. La Comisión Europea propuso el CMA en marzo de 2025 para abordar las escaseces de medicamentos esenciales y reducir la dependencia de cadenas de suministro fuera de la UE. El 12 de mayo de 2026, el Consejo y el Parlamento Europeo alcanzaron un acuerdo político provisional sobre el texto.
Ese acuerdo es un hito, no una ley definitiva. El texto aún necesita la ratificación formal tanto del Consejo como del Parlamento, seguido de la revisión jurídico-lingüística, antes de poder publicarse en el Diario Oficial de la UE. Se espera la publicación hacia finales de 2026, momento en el que se confirmará la fecha de aplicación. Hasta que esa publicación formal ocurra, el CMA es un acuerdo político, no un reglamento exigible, una distinción importante para los equipos de cadena de suministro y adquisiciones que planifican en torno a ello.
El Anexo 22 muestra el mismo patrón de orientación vs. regulación que se está desarrollando en la gobernanza de la IA; lea el desglose completo de lo que su estado de borrador realmente significa.
→ Leer: Estático, determinista, explicable: lectura del borrador del Anexo 22
Lista de verificación práctica para equipos regulatorios
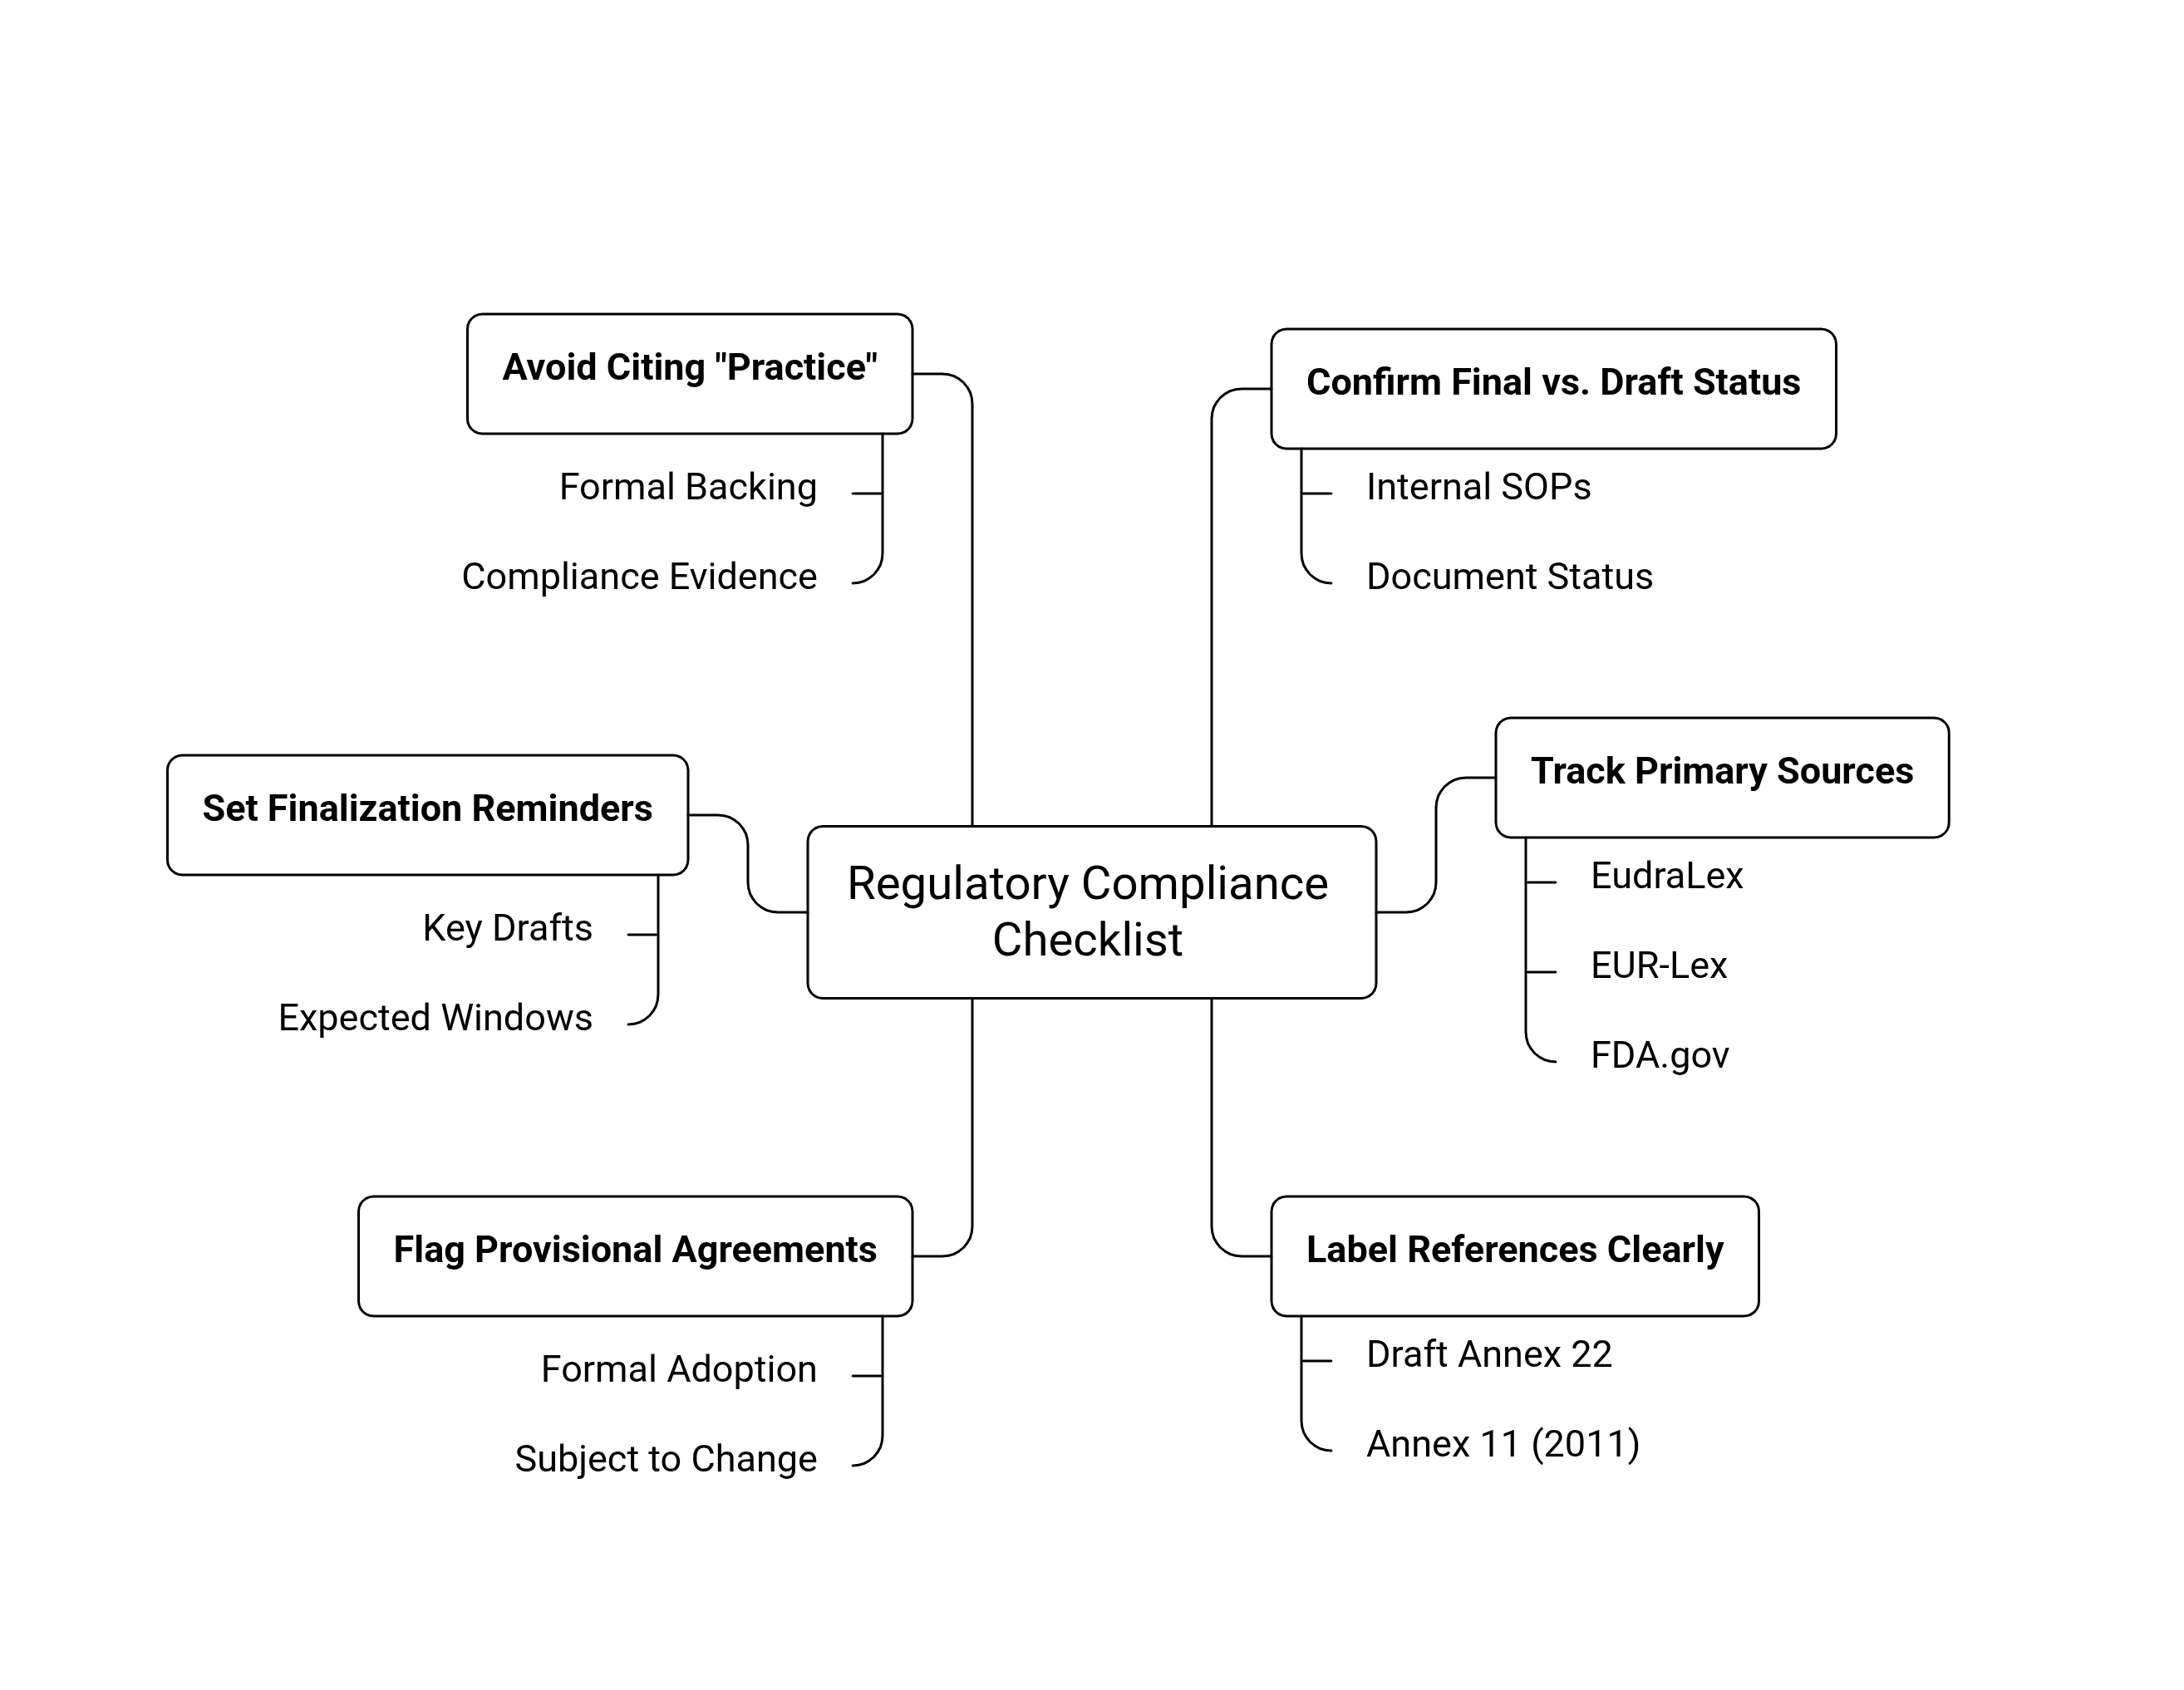
Confirme si un documento es final o todavía está en consulta antes de citarlo en SOPs internas.
Siga las fuentes primarias directamente (EudraLex, EUR-Lex, FDA.gov) en lugar de resúmenes secundarios.
Etiquete las referencias internas claramente: "según el borrador del Anexo 22" vs. "según el Anexo 11 (2011, vigente)"
Marque cualquier política basada en un acuerdo provisional como sujeta a cambios hasta su adopción formal.
Programe un recordatorio en el calendario para revisar los borradores clave alrededor de su ventana prevista de finalización.
Evite presentar la "práctica" de la industria como evidencia de cumplimiento durante auditorías sin respaldo formal.
Conclusión
La brecha entre orientación, borrador de orientación, regulación y práctica no es académica; afecta directamente a cuán preparada está realmente una empresa cuando una norma entra en vigor y cuán defendible es su documentación durante una inspección. A medida que agencias como la EMA y la FDA trabajan cada vez más mediante borradores de consulta pública, el lenguaje preciso en el trabajo interno de inteligencia regulatoria se convierte en una herramienta genuina de gestión de riesgos, no solo en una preferencia de redacción.
Preguntas frecuentes
P1. ¿La orientación en borrador es exigible?
No. La orientación en borrador está abierta a comentarios y no tiene fuerza legal o reglamentaria hasta que se finalice.
P2. ¿Puede auditarse a una empresa con respecto a una regulación en borrador?
No, los inspectores auditan en función de las regulaciones aplicables vigentes y de la orientación finalizada, no de los borradores.
P3. ¿Sigue siendo válido el Anexo 11 de las GMP de la UE (2011)?
Sí, la versión de 2011 sigue siendo el anexo aplicable hasta que la versión revisada se publique formalmente.
P4. ¿Se ha convertido ya en ley el EU Critical Medicines Act?
Todavía no. Tiene un acuerdo político provisional pero espera la ratificación formal y la publicación en el DOUE.
P5. ¿Cuál es la fuente más segura para actualizaciones sobre el estado regulatorio?
Fuentes regulatorias primarias, EudraLex, EUR-Lex, y FDA.gov, en lugar de blogs secundarios de la industria.
Reporting on the science, business and regulation shaping the pharmaceutical industry.
Más en Regulatory Intelligence
Todos los artículos →
El patrón detrás de las FDA Warning Letters: lo que las startups y los CDMO suelen pasar por alto

Clases de salas limpias ISO 14644 para la industria farmacéutica (con implicaciones para EM)

Discussion