Media-Fill-Design im Annex-1-Zeitalter: Höhere Anforderungen an die Sterilitätssicherung
Untersuchen Sie die Auswirkungen von Annex 1 auf das Media-Fill-Design und die Sterilitätssicherung mit risikobasierten, praxisnahen Simulationsstrategien.
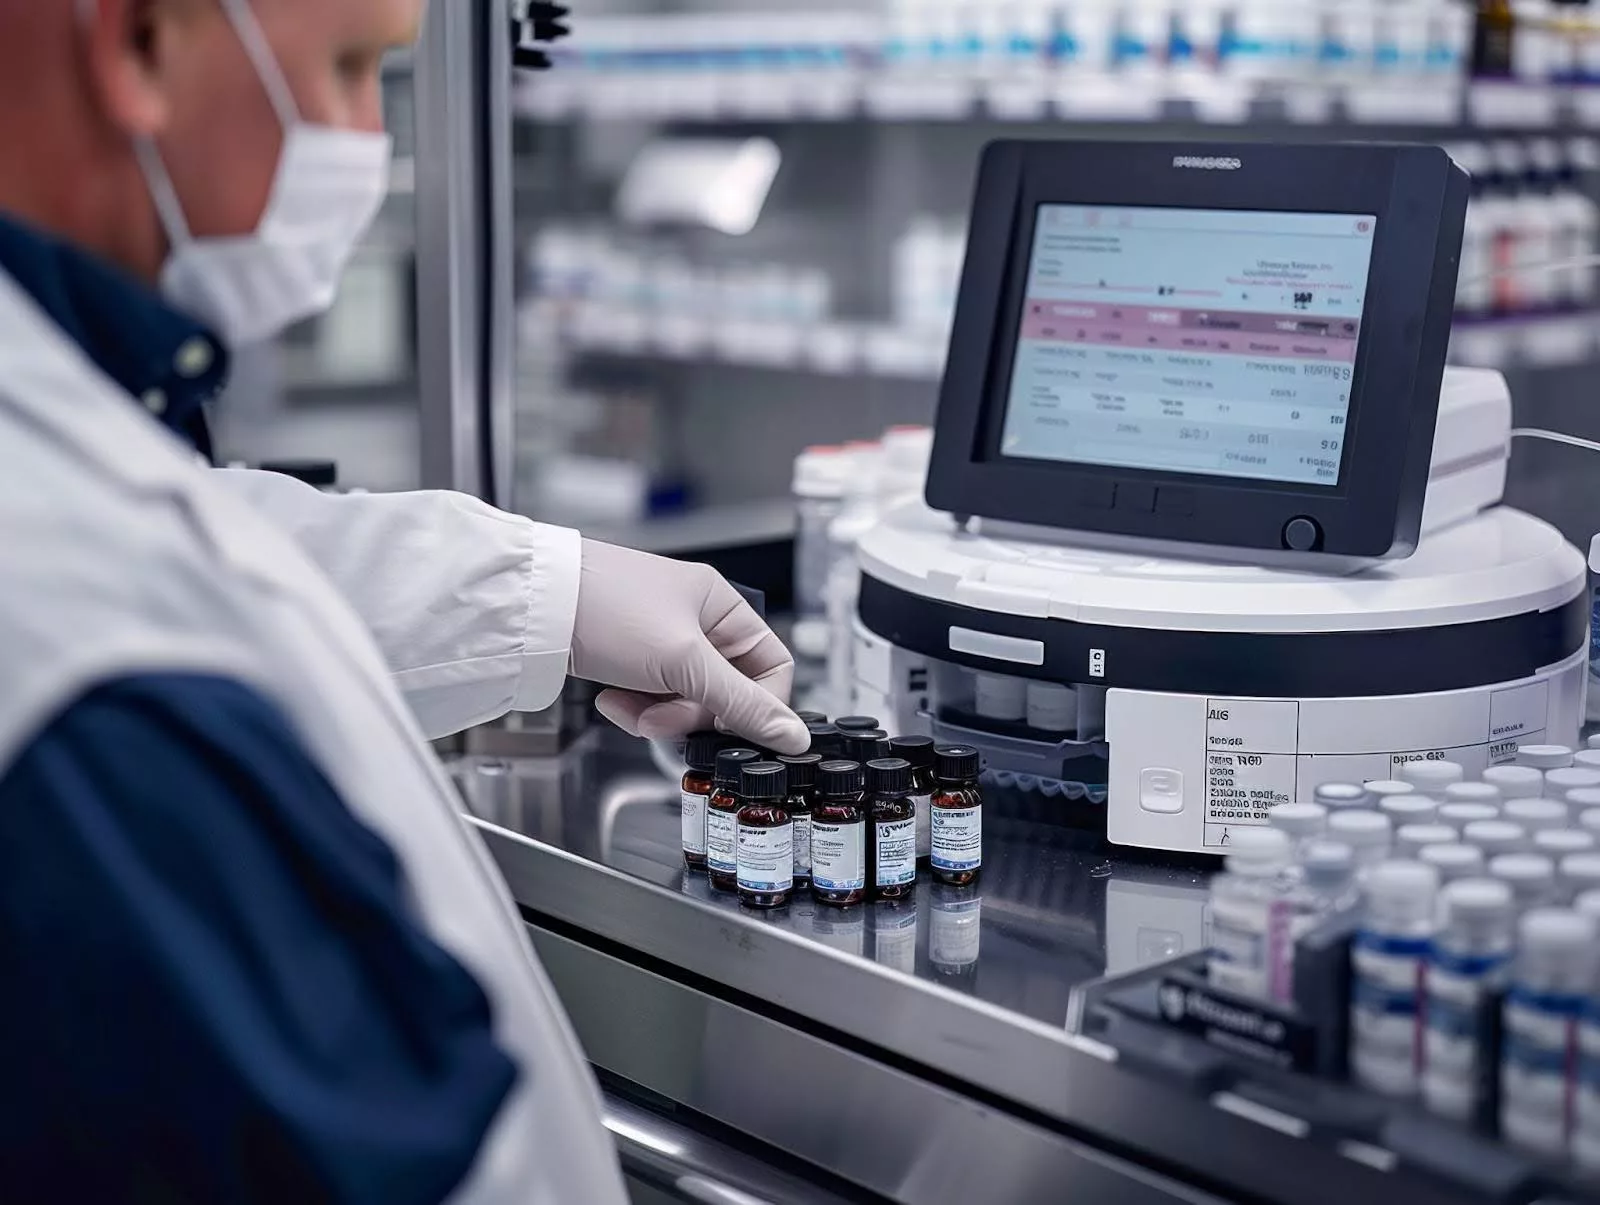
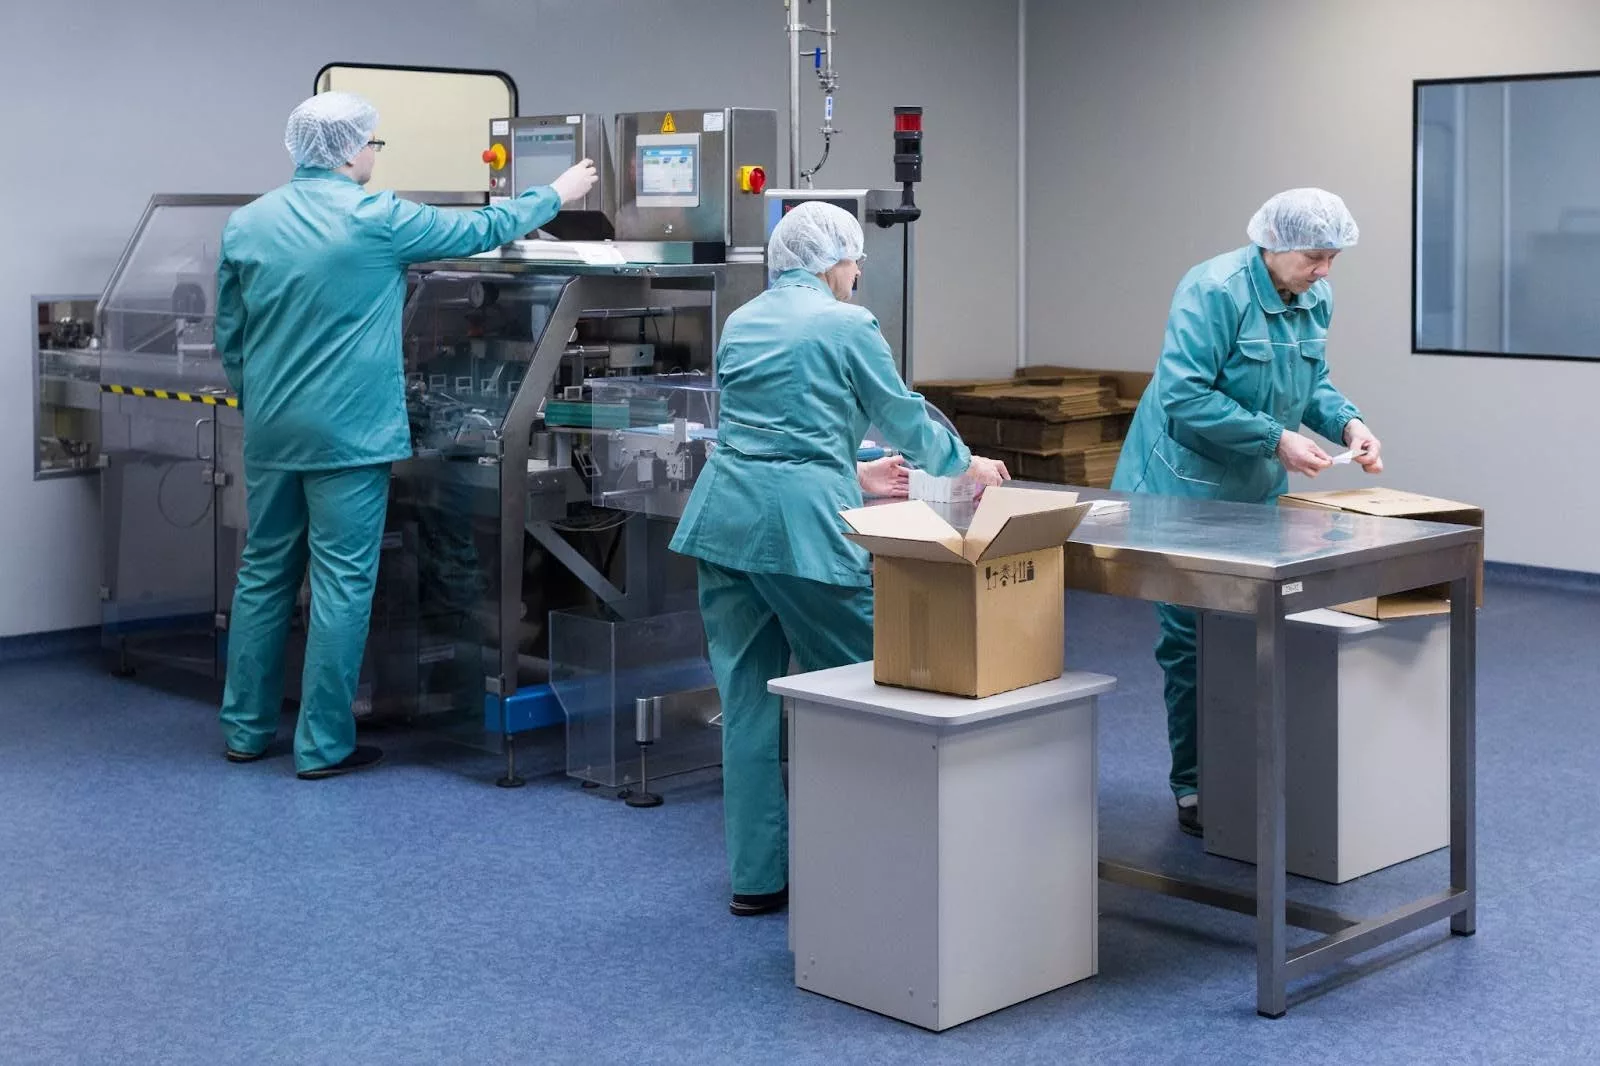
In der Welt der aseptischen Herstellung sind nur wenige Übungen so entscheidend wie die Media-Füllung (Aseptische Prozesssimulation). Es ist der Moment, in dem sterile Einrichtungen, Bediener und Prozesse buchstäblich auf die Probe gestellt werden. Mit der überarbeiteten EU-GMP Anhang 1 (2022) , die jetzt in Kraft ist, sind die Erwartungen an die Gestaltung von Media Fills geschärft worden und verlangen einen stärker risikobasierten, wissenschaftlich fundierten Ansatz.
Was bedeutet das also heute für Hersteller? Lassen Sie uns untersuchen, wie Media Fills in der Annex-1-Ära weiterentwickelt werden müssen.
Warum sind Media Fills wichtig?
Media Fills simulieren reale aseptische Produktionsläufe, indem das Produkt durch ein mikrobiologisches Nährmedium ersetzt wird. Ziel ist es zu zeigen, dass Prozess, Umgebung, Ausrüstung und Personal zusammen konsequent sterile Produkte ohne Kontamination liefern können.
Kurz gesagt: es ist der Nachweis der Sterilitätskontrolle. Aufsichtsbehörden betrachten es als eine der einflussreichsten Validierungsübungen in der pharmazeutischen Produktion.
Anhang 1: Die neuen Erwartungen
Der aktualisierte Annex 1 hat den Fokus von bloßem Abhaken von Checklisten auf ganzheitliche Contamination Control Strategies (CCS). Die Gestaltung von Media Fills muss nun Folgendes widerspiegeln:
- Risikobasiertes Denken: Simulationen sollten den Prozess herausfordern, nicht nur nachbilden.
- Realistische Worst-Case-Szenarien: Berücksichtigen Sie die längsten Laufzeiten, maximale Eingriffe, Ausrüstungsstörungen und Schichtwechsel der Bediener.
- Frequenz & Umfang: Media Fills müssen mindestens zweimal pro Jahr für jeden aseptischen Prozess durchgeführt werden, mit ausreichenden Batchgrößen, um den Routinebetrieb darzustellen.
- Abdeckungsumfang von Eingriffen: Jeder manuelle und automatisierte Eingriff, insbesondere diejenigen in kritischen Zonen (z. B. offene Vials, Füllnadeln), muss simuliert werden.
- Qualifikation der Bediener: Jeder Bediener muss an erfolgreichen Media Fills teilgenommen haben, um als qualifiziert zu gelten.
Wesentliche Prinzipien für die Gestaltung von Media Fills in der Annex-1-Ära
1. Batchgröße & Dauer müssen die Realität widerspiegeln
Die Zeiten, in denen simulations im kleinen Maßstab akzeptabel waren, sind vorbei. Annex 1 betont, dass Media Fills das Worst-Case-Szenario der kommerziellen Produktion widerspiegeln müssen.
- Simulationen sollten die gesamte kommerzielle Batchgröße oder zumindest einen repräsentativen Abschnitt abdecken, der das System belastet.
- Laufzeiten mit langer Dauer sind erforderlich, um verlängerte Abfüllvorgänge nachzuahmen, einschließlich möglicher Bedienermüdung, Neustarts der Linie oder längerer Exposition.
- Wenn Ihre Einrichtung sowohl kurze als auch lange Chargen produziert, sollten Media-Fills so konzipiert sein, dass sie die anspruchsvollsten Bedingungen.
👉 Warum das wichtig ist: Die Sterilitätssicherung wird nicht durch einfache Durchläufe nachgewiesen. Die Aufsichtsbehörde verlangt den Nachweis, dass Ihr System selbst unter maximaler Belastung standhält.
2. Interventionsplanung & Abdeckung
Jeder aseptische Prozess beinhaltet menschliche oder mechanische Eingriffe. Anhang 1 erwartet jetzt, dass Unternehmen Eingriffe systematisch erfassen und in den Media-Fill integrieren.
- Kategorisieren Sie Eingriffe in routinemäßige (Linienanpassungen, Auffüllen von Stopfen, Handschuhkontakte) und nicht routinemäßige (Ausrüstungsstörungen, längere Stillstände).
- Bauen Sie diese in die Simulation ein und stellen Sie sowohl Häufigkeit als auch realistische Durchführung sicher.
- Dokumentieren Sie, wer den Eingriff durchgeführt hat, in welchem Stadium und unter welchen Bedingungen.
👉 Warum das wichtig ist: Die Mehrheit der Kontaminationsrisiken entsteht durch Eingriffe. Die Aufsichtsbehörden wollen die Gewissheit, dass auch in hochriskanten Momenten die Sterilität erhalten bleibt.
3. Schichtabdeckung & Qualifikation der Bediener
Anhang 1 macht deutlich: Media-Fills müssen tatsächliche Bedienermuster widerspiegeln.
- Die Durchläufe sollten über Schichtwechsel hinweg stattfinden, um den Übergabeprozess und Bedienerwechsel zu prüfen.
- Jeder Bediener, der an aseptischen Tätigkeiten beteiligt ist, muss einen Media-Fill erfolgreich absolvieren.
- Bediener müssen während der Übung hinsichtlich Einkleidung, aseptischer Technik und Einhaltung von SOPs beobachtet werden.
👉 Warum das wichtig ist: Menschliches Versagen bleibt der größte Risikofaktor. Das Simulieren mehrerer Schichten und die Sicherstellung der Bedienerqualifikation schließt diese Lücke.
4. Integration mit der Umgebungsüberwachung (EM)
Media-Fills werden nicht mehr isoliert betrachtet. Sie sollen Teil einer umfassenderen Contamination Control Strategy (CCS).
- Parallel durchzuführende EM müssen während Media-Fills erfolgen – einschließlich Luft, Oberflächen und Personal.
- Ergebnisse aus der EM müssen mit den Media-Fill-Ergebnissen verknüpft werden, um ein ganzheitliches Sterilitätsbild zu liefern.
- Unerwartete EM-Abweichungen während eines Media-Fills erfordern eine Root-Cause-Analyse und können Wiederholläufe auslösen.
👉 Warum das wichtig ist: Ein erfolgreicher Media-Fill ohne unterstützende EM-Daten erfüllt Annex 1 nicht. Sterilitätssicherung betrifft das gesamte Ökosystem, nicht nur die befüllten Einheiten.
5. Ausrichtung der Contamination Control Strategy (CCS)
Media-Fill-Protokolle müssen explizit ihre Ausrichtung auf die CCS.
- Dokumentieren Sie, wie Bekleidung, Reinigung, Materialtransfer und Anlagengestaltung in den Media-Fill einbezogen werden.
- Definieren Sie Akzeptanzkriterien, die mit der Sterilitätssicherungsstrategie des Standorts übereinstimmen.
- Verknüpfen Sie den Media-Fill mit anderen Elementen der Sterilitätssicherung – wie Desinfektionsmittel-Qualifizierung, Airflow-Visualisierungsstudien und aseptischer Bedienerschulung.
👉 Warum das wichtig ist: Media-Fills sind keine eigenständige Validierung – sie sind Nachweise einer End-to-End-Contamination-Control-Strategy.

Häufige Fallstricke, die vermieden werden sollten
- Unterschätzung von Eingriffen: Das Versäumnis, risikoreiche Eingriffe realistisch zu simulieren, ist ein Alarmsignal für Aufsichtsbehörden.
- Simulationen kleiner Chargen: Das Durchführen von Miniatur-Fills untergräbt die Glaubwürdigkeit.
- Schlechte Dokumentation: Annex 1 betont Nachverfolgbarkeit – jedes Detail der Simulation muss aufgezeichnet und begründet werden.
- Lücken bei den Bedienern: Wenn Bediener nicht unter Media-Fills getestet wurden, dürfen sie nicht für aseptische Aufgaben freigegeben werden.
Zukunftsweisende Trends im Design von Media-Fills
Die Annex-1-Ära lenkt die Branche in Richtung:
- Digitale Nachverfolgung & Analytik für die Erfassung von Eingriffen.
- Automatisierte aseptische Technologien (RABS/Isolatoren), wodurch die Abhängigkeit von Bedienereingriffen reduziert wird.
- Szenariobasierte Media-Fills unter Verwendung von Risikomodellierung zur Vorhersage, wo Ausfälle am wahrscheinlichsten sind.
Fazit: Media-Fills als Nachweis der Kontrolle
Die überarbeitete Anh. 1 macht Media-Fills nicht nur strenger – sie macht sie aussagekräftiger. Durch die Forderung nach realistischen, risikobasierten und umfassenden Designs stellen die Aufsichtsbehörden sicher, dass sterile Anlagen nicht nur eine Prüfung bestehen, sondern tatsächlich eine robuste Sterilitätsabsicherung unter realen Belastungen nachweisen.
Für Hersteller ist dies sowohl eine Herausforderung als auch eine Chance: die Möglichkeit, Qualität durch Design-Prinzipien in aseptische Abläufe zu integrieren und Regulierungsbehörden, Patienten und sich selbst zu beweisen, dass ihre Prozesse tatsächlich unter Kontrolle sind.
Häufig gestellte Fragen
1. Wie oft sollten Media-Fills durchgeführt werden?
Mindestens zweimal pro Jahr für jeden aseptischen Prozess, wie Anh. 1 verlangt. Für Hochrisiko- oder Hochvolumen-Anlagen können Aufsichtsbehörden zusätzliche Durchläufe zur Erfassung von Variabilität erwarten.
2. Welche Chargengröße ist akzeptabel?
Die Chargengröße muss repräsentativ für die kommerzielle Produktion sein. Das bedeutet, die größte routinemäßige Charge oder die längste Laufdauer. Reduzierte oder „Mini“-Chargengrößen sind nicht mehr akzeptabel, es sei denn, sie sind wissenschaftlich zu begründen.
3. Welche Eingriffe müssen eingeschlossen werden?
Alle Eingriffe, die in der Produktion auftreten können, müssen simuliert werden, einschließlich:
- Routine: Stopferzufuhr, Vial-Beladung, kleinere Anpassungen.
- Nicht-routinemäßig: Maschinenausfälle, längere Pausen, Nachfüllen von Komponenten.
- Kritisch: jede Handlung in der ersten Luftzone oder nahe am offenen Produkt (z. B. Handschuhwechsel).
4. Wie viele Einheiten sollten inkubiert werden?
Der gesamte Satz der befüllten Einheiten aus der Simulation sollte be100% inkubiert und geprüft. Kein Stichprobenansatz ist für Media-Fills akzeptabel.
5. Was ist das Akzeptanzkriterium für Media-Fills?
- Null kontaminierte Einheiten ist die Standarderwartung für kritische aseptische Vorgänge.
- Anhang 1 steht im Einklang mit USP <71> und FDA Guidance, betont jedoch, dass jede kontaminierte Einheit eine dokumentierte Untersuchung auslösen muss.
Reporting on the science, business and regulation shaping the pharmaceutical industry.
Mehr aus Mikrobiologie & CCS
Alle Artikel →
Aktive Luftprobenahme vs. Sedimentationsplatten vs. Kontaktplatten
Festlegung von EM-Alarm- und Aktionsgrenzen (Klassen A–D): Ein praxisorientierter Leitfaden für Pharma-Fachkräfte
Discussion