Echte RMM-Einsätze: Erkenntnisse & Fallstricke in der Pharma-Cleanroom-Industrie
Erfahren Sie, wie RMMs die Kontaminationskontrolle in Reinräumen und die GMP-Konformität in der pharmazeutischen Produktion verändern.

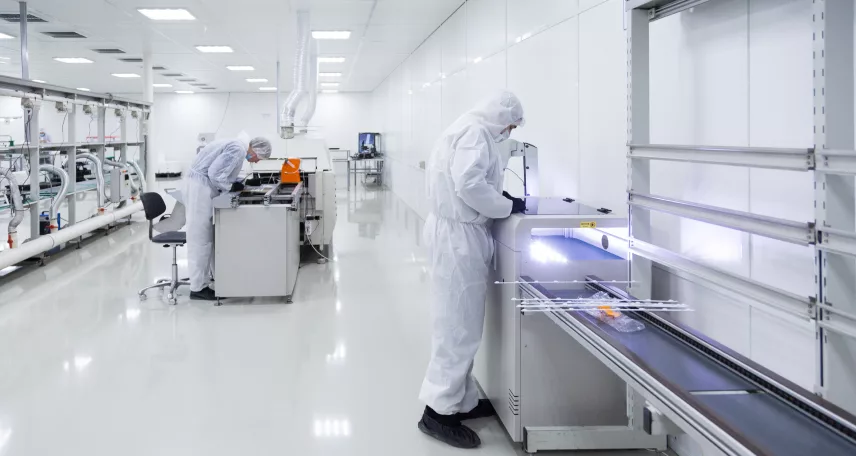
Rapid Microbiological Methods (RMMs) revolutionieren die Überwachung von Kontaminationen in pharmazeutischen Reinräumen, die Validierung aseptischer Prozesse und die effizientere Freigabe von Produkten. In der Praxis stoßen RMM‑Implementierungen jedoch häufig auf Herausforderungen, die über die rein technische Umsetzbarkeit hinausgehen – von regulatorischer Unsicherheit bis hin zu Integrationsproblemen mit bestehenden Qualitätssystemen. Dieser Artikel beleuchtet praktische Erkenntnisse aus realen RMM‑Implementierungen und die häufigen Fallstricke, denen Unternehmen bei der Skalierung in GMP‑Reinraumsumgebungen begegnen.

Verständnis von RMM im Reinraum‑Kontext
RMM umfasst automatisierte oder halbautomatisierte Technologien, die entwickelt wurden, um Mikroorganismen schneller und mit höherer Genauigkeit als traditionelle Methoden zu erkennen, zu identifizieren oder zu quantifizieren. Kombination von Überwachung nicht lebensfähiger Partikel in pharmazeutischen Reinräumen mit RMM‑Daten verbessert die Kontaminationskartierung und validiert die Luftreinheit in Echtzeit.
In Reinräumen können RMM‑Werkzeuge in der Umweltüberwachung (Luft, Oberflächen, Personal), bei der In‑Prozess‑Prüfung oder bei der Freigabe von Endprodukten eingesetzt werden.
Häufig verwendete RMM‑Technologien umfassen:
- ATP‑Biolumineszenz zur Echtzeit‑Erkennung von Kontaminationen.
- Durchflusszytometrie und Solid‑Phase‑Zytometrie zur Zählung lebensfähiger Partikel.
- qPCR‑basierte Systeme zur mikrobiellen Identifizierung.
- Mikrokolonie‑Detektion und bildgebende Systeme zur Visualisierung frühzeitigen Wachstums.
Ziel des Einsatzes von RMM in Reinräumen ist nicht nur, schnellere Ergebnisse zu erzielen, sondern auch das Prozessverständnis zu vertiefen und Kontaminationen gemäß Anhang 1 und den FDA‑Richtlinien für aseptische Verarbeitung zu kontrollieren. Ergänzende Oberflächenüberwachung in pharmazeutischen Reinräumen stellt sicher, dass RMM‑Daten durch direkte mikrobiologische Nachweise von Geräten und Arbeitsflächen untermauert werden.
Das Versprechen: Effizienz, Kontrolle & Datenintegrität
Wenn RMM effektiv implementiert wird, bietet es messbare betriebliche und regulatorische Vorteile.
- Schnellere Umwandlung von Umweltdaten: Abweichungen im Reinraum können innerhalb von Stunden statt Tagen adressiert werden.
- Reduzierte Produkt‑Haltzeiten: Echtzeit‑Biobelastungs‑ oder Sterilitätsergebnisse beschleunigen die Chargefreigabe.
- Verbesserte Kontaminationskartierung: Automatisierte Überwachung identifiziert Kontaminationsquellen mit höherer räumlicher und zeitlicher Auflösung.
- Verbesserte Datenintegrität: Digitale Datenerfassung minimiert Übertragungsfehler und gewährleistet Audit‑Trails in Übereinstimmung mit den ALCOA+‑Prinzipien.
Um diese Vorteile zu realisieren, genügt es jedoch nicht, ein Instrument anzuschaffen – es bedarf einer systematischen Implementierungsstrategie, die mit der Qualitätskultur des Standorts, dem Risikomanagementrahmen und den regulatorischen Erwartungen abgestimmt ist.
Erkenntnisse aus Untersuchungsstrategien zu Abweichungen in Grade A/B helfen Teams, RMM‑Alarme zu interpretieren und Kreuzkontaminationsvorfälle zwischen Reinraumklassen zu verhindern.

Erfahrungen aus realen Einsätzen
1. Validierung ist ein mehrphasiger Prozess
Viele Standorte unterschätzen die Komplexität der RMM-Validierung. Regulierungsbehörden erwarten Äquivalenzstudien der Methode zu zeigen, dass RMM-Ergebnisse mit konventionellen Methoden vergleichbar oder diesen überlegen sind.
Erfahrungen:
- Erstellen Sie einen robusten Validierungs-Masterplan (VMP) der RMM in den gesamten Validierungslebenszyklus des Standorts integriert.
- Führen Sie Seiten-an-Seiten-Vergleichsstudien mit Umweltproben unter routinemäßigen und belasteten Bedingungen durch.
- Beziehen Sie robuste Challenge-Tests mit relevanten Mikroorganismen ein, die die Reinraumflora repräsentieren.
Validierung ist nicht nur eine technische Anforderung, sondern eine Glaubwürdigkeitsübung – sie zeigt den Aufsichtsbehörden, dass der neue Ansatz als Teil des qualitätsbasierten Entscheidungsprozesses vertrauenswürdig ist. Das Verständnis der Rolle der Mikrobiologen im HACCP-basierten Kontaminationsschutz hilft, Validierungsstrategien zu entwickeln, die mikrobiologische Risiken mit messbaren Qualitätskontrollpunkten verknüpfen.
2. Die Integration in bestehende Systeme ist entscheidend
Eine der größten Hürden ist die Angleichung von RMM-Daten an bestehende Qualitätsmanagementsysteme (QMS), Laborinformationsmanagementsysteme (LIMS) und Reinraumüberwachungsabläufe.
Erfahrungen:
- Planen Sie Datenfluss und Systemintegration früh im Projektlebenszyklus.
- Definieren Sie, wie RMM-Ergebnisse Abweichungs-, Alarm- und Eingriffsgrenzen auslösen die mit klassischen Methoden vergleichbar sind.
- Binden Sie sowohl IT- als auch QA-Teams ein, um sicherzustellen, dass elektronische Daten mit 21 CFR Part 11 und Annex 11 konform sind.
Schlechte Integration kann zu parallelen Systemen führen, in denen RMM neben traditionellen Methoden läuft und damit Effizienzgewinne zunichte macht. Die Implementierung von geschlossen-systemischen aseptischen Technologien während der Integrationsphasen trägt dazu bei, die Datenkontinuität zu erhalten und offene Handhabung in Reinraumabläufen zu minimieren.
3. Change Management treibt die Adoption voran
Kultureller Widerstand wird oft unterschätzt. Bediener und Mikrobiologen misstrauen neuen Systemen und befürchten erhöhte Kontrolle oder Arbeitsplatzverlust.
Erfahrungen:
- Führen Sie Schulungen und Workshops durch, die erläutern, wie RMM traditionelle Überwachung ergänzt und nicht ersetzt.
- Beziehen Sie Endbenutzer in Pilotdurchläufen, um Vertrautheit und Vertrauen aufzubauen.
- Kommunizieren Sie frühzeitig mit Aufsichtsbehörden und der internen QA über die Begründung und die Validierungsstrategie.
Ohne die Zustimmung der Stakeholder kann die Implementierung von RMM selbst nach erfolgreicher technischer Validierung zum Stillstand kommen.Bestehende Anlagen können Brownfield CCS-Modernisierungsstrategien anwenden, um die Einführung von RMM schrittweise in bestehende Kontaminationskontrollrahmen zu integrieren, ohne den Betrieb zu stören.

4. Festlegung von Alarm- und Eingriffsgrenzen
Da RMM-Systeme häufig kontinuierliche oder nahezu kontinuierliche Daten liefern, ist die Definition aussagekräftiger Alarm-/Eingriffsgrenzen eine Herausforderung. Im Gegensatz zu Plattentests korrelieren RMM-Metriken möglicherweise nicht direkt mit CFU-basierten Schwellenwerten.
Erkenntnisse:
- Verwenden Sie historische Datenkorrelation während der Validierung, um RMM-Ergebnisse in äquivalente mikrobiologische Risikostufen zu übersetzen.
- Wenden Sie trendbasierte Alarmgebung statt fester numerischer Schwellen an.
- Bewerten Sie die Grenzen periodisch neu, wenn nach der Implementierung mehr Daten vorliegen.
Dieser adaptive Ansatz stimmt mit modernen Kontaminationskontrollstrategien (CCS) im Rahmen von Anhang 1 überein.
5. Zusammenarbeit mit Lieferanten und fortlaufender Support
Die Einbindung des Anbieters endet nicht mit der Installation. Kontinuierliche Zusammenarbeit stellt sicher, dass das System sich mit regulatorischen Aktualisierungen und betrieblichen Anforderungen weiterentwickelt.
Erkenntnisse:
- Wählen Sie Lieferanten, die umfassende technische Dokumentation, Schulungen und Post-Validierungs-Support
- anbieten.Schließen Sie Service Level Agreements (SLAs)
- ab, die Zeitrahmen für Systemupgrades, Kalibrierung und Fehlerbehebung enthalten.
Führen Sie während Audits einen offenen Dialog, da Aufsichtsbehörden möglicherweise Anbieter-Daten oder Validierungsstudien anfordern.

Rapid_Microbiological_Methods_in_Cleanrooms
Häufige Fallstricke bei der RMM-Implementierung
- Selbst bei sorgfältiger Planung können mehrere Fallstricke die Einführung von RMM entgleisen lassen:Unterschätzung des Validierungsaufwands:
- Escheitern bei der Planung von Äquivalenzstudien oder Robustheitstests führt zu regulatorischen Rückschlägen.Mangelndes Stakeholder-Engagement:
- Widerstand von Mikrobiologie-Teams oder QA kann während der Einführung Barrieren schaffen.Unvollständige Datenintegration:
- Getrennte Datensysteme verursachen Ineffizienz und Compliance-Risiken.Ignorierung des Lifecycle-Managements:
- Wartung und Requalifizierung nach der Validierung werden oft vernachlässigt.Unzureichende Dokumentation:
Fehlende Nachvollziehbarkeit oder Aufzeichnungen zur Handhabung von Abweichungen können Auditbefunde auslösen.
Die regulatorische Perspektive
Sowohl die FDA als auch die EMA unterstützen die Verwendung von RMM, wenn sie wissenschaftlich gerechtfertigt ist. Annex 1 (2022) ermutigt ausdrücklich zur Anwendung innovativer mikrobiologischer Methoden für schnellere und zuverlässigere Ergebnisse. Behörden erwarten jedoch volle Transparenz bei Validierung, Rückverfolgbarkeit und Datenverarbeitung.
Aufsichtsbehörden achten häufig auf:
- Detaillierte Methodenvalidierungsberichte und Vergleichsdaten.
- Änderungskontrollaufzeichnungen, die Begründung und Risikobewertung dokumentieren.
- Schulungsdokumentation und SOP-Aktualisierungen, die mit den RMM-Arbeitsabläufen übereinstimmen.
Wenn RMM durch solide Daten und Dokumentation gestützt wird, kann es das regulatorische Vertrauen stärken, statt Prüfungen hervorzurufen. Die Einbeziehung von Annex 1-Materialtransfer-Luftschleusen-Prinzipien ergänzt die RMM-Überwachung, indem sie die Sterilität während Produkt- und Probenbewegungen erhalten.

Fazit
Der Einsatz von RMM in pharmazeutischen Reinräumen stellt einen bedeutenden Fortschritt für proaktive Kontaminationskontrolle und beschleunigte Chargenfreigabe dar. Dennoch ist der Weg vom Konzept zur Konformität komplex und erfordert wissenschaftliche Strenge, funktionsübergreifende Koordination und ein robustes Qualitätsrahmenwerk.
Die Lehren aus realen Implementierungen sind klar: Der Erfolg hängt nicht nur von der Technologie selbst ab, sondern auch von der Validierungsstrategie, der Datenintegration und der kulturellen Bereitschaft, digitale Mikrobiologie zu übernehmen. Während sich regulatorische Rahmenwerke weiterentwickeln, werden diejenigen, die heute in eine strukturierte, gut dokumentierte RMM-Einführung investieren, die nächste Generation kontaminationsfreier Fertigung anführen.
Die Kombination von RMM-Ergebnissen mit Inkubationsansätzen bei zwei Temperaturen verbessert die Korrelation zwischen schneller Erkennung und traditionellen Kulturdaten für vollständige mikrobiologische Absicherung.
FAQs
1. Was ist RMM in der pharmazeutischen Reinraumindustrie?
RMM (Rapid Microbiological Methods) bezeichnet automatisierte Systeme, die Mikroorganismen schneller nachweisen und quantifizieren als traditionelle kulturbasierte Methoden.
2. Warum werden RMM-Systeme in Reinräumen eingesetzt?
Sie ermöglichen eine schnellere Kontaminationsdetektion, verbesserte Prozesskontrolle und schnellere Chargenfreigabe in der GMP-Produktion.
3. Was sind häufige Herausforderungen bei der Implementierung von RMM?
Die Komplexität der Validierung, die Datenintegration mit LIMS/QMS und die regulatorische Abstimmung sind wesentliche Herausforderungen.
4. Wie stehen Aufsichtsbehörden zur Einführung von RMM?
Sowohl die FDA als auch die EMA unterstützen wissenschaftlich begründete RMMs, wenn diese validiert und in das Qualitätssystem des Standorts integriert sind.
5. Was sind die wichtigsten Erkenntnisse aus realen RMM-Einführungen?
Gründliche Validierung, Schulung der Beteiligten, robuste Datenintegration und kontinuierliche Zusammenarbeit mit Lieferanten sind entscheidend für den Erfolg.
Reporting on the science, business and regulation shaping the pharmaceutical industry.
Mehr aus Mikrobiologie & CCS
Alle Artikel →
Aktive Luftprobenahme vs. Sedimentationsplatten vs. Kontaktplatten

Festlegung von EM-Alarm- und Aktionsgrenzen (Klassen A–D): Ein praxisorientierter Leitfaden für Pharma-Fachkräfte

Discussion