GAMP 5 Zweite Ausgabe für MES: Ein praktischer Validierungsleitfaden
GAMP 5 Ed.2 richtet die MES-Validierung nach Risiko aus, nicht nach Papierarbeit. Hier ist der praktische Klassifizierungsrahmen, den Pharmateams benötigen.

GAMP 5 Second Edition ist die folgenschwerste Überarbeitung der Leitlinien zur Validierung computerisierter Systeme in der Pharmaindustrie seit der Erstveröffentlichung – und Manufacturing Execution Systems stehen im Mittelpunkt dieser Änderung. MES sind umfangreich, werden häufig umkonfiguriert und sind direkt mit der Chargenfreigabe verknüpft, wodurch sie gleichzeitig das riskanteste und am stärksten reibungsbehaftete System im Validierungs-Masterplan sind. Dieser Leitfaden erläutert praktisch, was Ed.2 tatsächlich für MES verändert.
Was sich zwischen GAMP 5 First und Second Edition geändert hat
Die erste Ausgabe behandelte Validierung weitgehend als Dokumentationsübung: jedes Testfallskript im Voraus schreiben, ausführen, den Nachweis ablegen. Ed.2 formalisiert einen risikobasierten, kritisch-denkenden Ansatz – der Validierungsaufwand sollte sich nach dem tatsächlichen Risiko für Patientensicherheit und Produktqualität richten, nicht danach, wie viel Papierkram ein System erzeugen kann. Es verweist auch ausdrücklich auf die FDA-Initiative Computer Software Assurance (CSA), die dieselbe Verschiebung befürwortet: weniger vordefinierte Tests für niedrigrisikige Funktionalität, volle Strenge für hochrisikige Funktionalität.
Warum MES der schwierigste Prüfstein für diese Verschiebung ist
Die meisten computerisierten Systeme in einer Anlage werden einmal konfiguriert und weitgehend unangetastet gelassen. MES nicht. Rezeptänderungen, Linienerweiterungen, Integrationsupdates und kleinere UI-Anpassungen passieren ständig – und unter einem traditionellen CSV-Denkmodell kann jede Änderung einen vollständigen Revalidierungszyklus auslösen. Ed.2 bietet Validierungs- und Manufacturing-IT-Teams eine strukturierte Methode, MES-Änderungen zu klassifizieren: welche Konfigurationsänderungen berühren wirklich die Produktqualität oder Datenintegrität und welche sind administrativ und können einen leichteren Änderungssteuerungsweg durchlaufen.
Liegt die Klassifizierung in die eine Richtung falsch, können geringe Konfigurationsanpassungen monatelange QA-Ressourcen aufbrauchen. Liegt sie in die andere Richtung falsch und ein Auditor stellt fest, dass eine als „low-risk“ klassifizierte Änderung nicht standhält – genau dann entsteht oft eine 483-Feststellung.
Ein praktischer Klassifizierungsrahmen
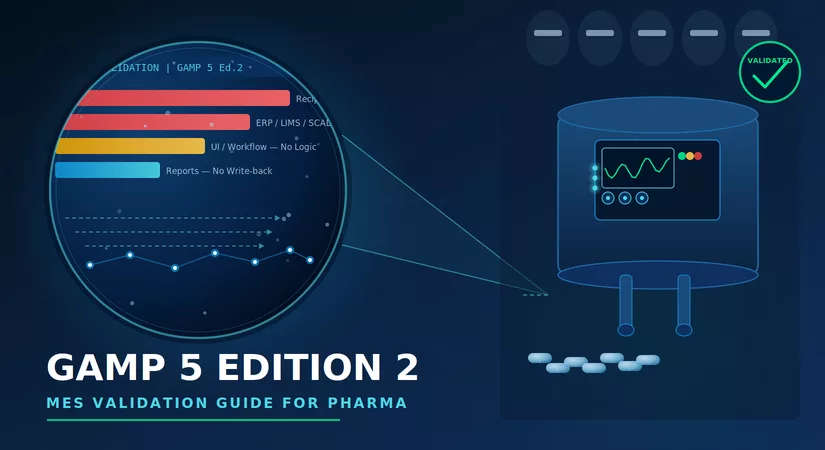
- Rezept-/Formelparameter, die die Chargenfreigabe beeinflussen: hohes Risiko – volle Validierungsstrenge, unabhängig davon, wie klein die Änderung erscheint
- Integrationspunkte mit ERP, LIMS oder SCADA: hohes Risiko – Schnittstellenfehler wirken sich stillschweigend aus und sind nach der Freigabe schwer zu erkennen
- UI/Workflow-Änderungen ohne Daten- oder Logikeinfluss: niedrigeres Risiko – unskriptierte, explorative Tests mit dokumentierter Begründung sind unter CSA-Prinzipien vertretbar
- Reporting- und Dashboard-Änderungen ohne Rückschreiben in Produktionsdaten: niedrigstes Risiko – minimale Testanforderung
Die CSA-Begründung so dokumentieren, dass sie eine Inspektion übersteht
Der häufigste Fehler unter Ed.2/CSA ist nicht Untertesten – sondern das Unterdokumentieren der Gründe, warum etwas als niedriges Risiko eingestuft wurde. Auditoren, die im alten CSV-Modell geschult sind, werden fragen: ‚Wo ist das Testskript?‘ Die Antwort muss eine klar formulierte Risikobewertung sein, nicht ein Achselzucken. Jeder MES-Änderungsdatensatz sollte festhalten: die Risikoklassifizierung, wer sie vorgenommen hat, welche Belege geprüft wurden und warum die gewählte Testtiefe ausreichend ist.
Wo dies mit Praktikern durchgesprochen wird, die es umgesetzt haben
PHARMA MANUFACTURING IT SUMMIT (PMITS) | AHMEDABAD | 7 JULI 2026
Le Méridien, Ahmedabad | Nur auf Einladung | 130 Plätze | Eine Veranstaltung der GPACTS 2026 Serie
Gujarat stellt etwa 33% der indischen Pharma-Produktion her. Ein Großteil davon läuft noch papierbasiert. PMITS ist um eine zentrale Frage aufgebaut: Was ist nötig, um die indische Pharma-Fabrikhalle in die CSA-, GAMP 5 Edition 2- und papierlose Chargenbuch-Ära zu bringen – ohne den validierten Zustand zu verlieren, den Regulatoren erwarten?
Ein Tag. 130+ der ranghöchsten Pharma-Manufacturing-IT-, CSV- und Anlagen-IT-Entscheider Indiens. Keine Händlerausstellung. 70%+ Endanwender. Chatham House durchgehend.
Bestätigte Sprecher
Vikram Shukla (President, Zydus) hält die Chief Guest-Rede, zusammen mit Pramod Gokhale (Sr. President & Global CIO, Mankind Pharma), Dr. Bijender Mishra (Global IT Head & CISO, Alkem Laboratories), Ravi Kalla (CIO, Anthem Biosciences), Narinder Sagar (CIO, Corona Remedies), Rahul Songire (Sr. VP – Central Quality, Zydus Lifesciences) und Shyam Khante (ehemaliger Director, GSK).
Was Sie mitnehmen
- Ein Manufacturing IT 2030 Blueprint — bereit für Ihre nächste Anlageninvestitionsprüfung
- Ein CSV → CSA Migration Playbook — was bei einer Inspektion zu verabschieden, zu behalten und zu verteidigen ist
- Eine GAMP 5 Ed.2 & Annex 22 Readiness Checklist — die genauen Fragen zu AI-in-GMP und papierlosen Chargenbüchern
- Ungefilterte Peer-Intelligenz zu realen MES-, LIMS- und Digital-Twin-Einführungen — Chatham House
- 12 Monate Pharma Now Manufacturing-IT-Intelligence nach der Veranstaltung
FRÜHBUCHER ENDET AM 18. JUNI 2026 | Executive Pass: ₹4,990 + GST | 130 Plätze, geprüfte Bewerbungen
Organisiert von Pharma Now × Yellow Hive Events & Media | Welle 02 der GPACTS 2026 Serie. → Buchen Sie Ihren Pass
GAMP 5 Ed.2 ist keine Entregulierung der MES-Validierung – sondern eine Neukalibrierung hin zu Effektivität. Indische Pharmahersteller, die das Risikoklassifizierungs-Framework jetzt richtig anwenden, werden weniger Zeit mit der Revalidierung trivialer Änderungen verbringen und mehr Zeit in Tests investieren, die tatsächlich Patienten und Produktqualität schützen.
Reporting on the science, business and regulation shaping the pharmaceutical industry.
Mehr aus Pharma-Produktion
Alle Artikel →
Compliance in der Pharmaherstellung 2025: Wichtige Vorschriften und Best Practices, die Sie kennen sollten

Verbesserung der Flexibilität in der Pharmafertigung: Agile Fertigung und schnelle Skalierung

Discussion