Leitlinie vs. Verordnung: Vier Wörter, die die Pharmabranche ständig verwechselt
Guidance vs Regulation ist nicht nur Semantik. Hier steht, was jeder Begriff (inkl. draft guidance und practice) tatsächlich bedeutet und warum die Verwechslung relevant ist.

Einführung
Fragen Sie fünf Personen in einem Qualitätsteam, was "the guidance says" bedeutet, und Sie werden wahrscheinlich fünf verschiedene Antworten bekommen. Einige meinen damit ein finalisiertes Dokument. Andere meinen einen Entwurf, den sie letzten Monat gelesen haben. Einige meinen tatsächlich eine interne SOP, die sich an branchenüblicher Praxis orientiert und nicht an einem veröffentlichten Text. Diese Verwechslung ist nicht nur ein sprachlicher Ausrutscher; sie beeinflusst Prüfungsergebnisse, Einreichungsverzögerungen und Budgetentscheidungen. Dieser Leitfaden erklärt, was jeder Begriff nach dem Gesetz bedeutet, warum die Verwirrung bestehen bleibt und wie Regulatory-Intelligence-Teams ein saubereres Vokabular darum aufbauen können.
Warum diese Verwirrung wichtig ist
Regulatorische Texte und Qualitätsdokumentation stützen sich stark auf diese vier Wörter, oft ohne sie zu unterscheiden. Ein CAPA, das "FDA guidance" zitiert, als ob es Gesetz wäre, kann eine Prüfungsantwort schwächen. Ein Markteinführungsplan, der auf einem Entwurfanhang basiert, kann ein Unternehmen compliant mit einer Regel machen, die in dieser Form nie tatsächlich in Kraft getreten ist. Dieses Vokabular richtig zu verwenden ist inzwischen Teil guter Regulatory Intelligence in Pharma, insbesondere da immer mehr Behörden offene Konsultationen durchführen und vor der Finalisierung sich entwickelnde Entwürfe veröffentlichen.
Verordnung: Der einzig rechtlich verbindliche Begriff
Eine Regulation ist ein Gesetz. Eine Stelle erlässt sie mit gesetzlicher oder statutärer Befugnis, z. B. die Europäische Kommission, der US-Kongress oder ein nationales Gesundheitsministerium, und sie bringt durchsetzbare Verpflichtungen mit sich. Sobald eine Regulation in einem amtlichen Register veröffentlicht ist, wie dem Amtsblatt der Europäischen Union oder dem US Federal Register, müssen Unternehmen innerhalb des angegebenen Zeitrahmens konform sein oder mit Sanktionen rechnen.
Regulationen durchlaufen einen definierten Rechtsprozess: Vorschlag, Prüfung, Änderung, formale Annahme und Veröffentlichung. Nichts an einer Regulation ist optional, sobald sie gilt. Das unterscheidet sie von Guidance, die erklärt, wie Anforderungen erfüllt werden können, aber selbst keine neuen rechtlichen Pflichten schafft.
Leitlinie: Amtlich, aber kein Gesetz
Guidance-Dokumente, herausgegeben von Behörden wie der FDA, EMA oder ICH, erläutern, wie ein Unternehmen bestehende rechtliche oder regulatorische Anforderungen erfüllen kann. Sie spiegeln die aktuelle Auffassung der Behörde zu Themen wider, wie Datenintegrität, Stabilitätsprüfung und Studiendesign.
Guidance ist kein Gesetz. Unternehmen können davon abweichen, wenn sie einen alternativen Ansatz belegen, der dennoch die zugrunde liegende Regulation erfüllt. In der Praxis hat Guidance jedoch erhebliches Gewicht, weil Auditoren und Inspektoren sie während Inspektionen als Referenzpunkt nutzen. Ohne dokumentierte Rechtfertigung von der Guidance abzuweichen, ist ein häufiger Prüfungsbefund, obwohl solche Abweichungen technisch erlaubt sind.
Wesentliche Merkmale von Guidance:
Stellt die aktuelle Interpretation der Behörde dar, nicht eine rechtliche Vorgabe
Kann ohne formellen Gesetzgebungsprozess aktualisiert, überarbeitet oder zurückgezogen werden
Oft regionsspezifisch (eine FDA guidance gilt nicht automatisch in der EU)
Entwurfs-Leitlinie: Richtung, keine Verpflichtung
Draft Guidance ist genau das, was der Begriff sagt: ein Vorschlag, der zur öffentlichen Stellungnahme offenliegt. Sie signalisiert, wohin die Überlegungen einer Behörde gehen, hat aber keinen regulatorischen Status. Unternehmen lesen Draft Guidance, um sich frühzeitig vorzubereiten, nicht um zu entsprechen. Eine gesamte Validierungsstrategie um einen Entwurf herum aufzubauen ist riskant, weil die finale Version nach der Kommentierungsfrist erheblich verändert werden kann und die endgültige Veröffentlichung selbst weit über den ursprünglichen Zeitplan hinaus verzögert werden kann.
Hier entsteht der Großteil der Verwirrung in Pharma-Inhalten und interner Kommunikation. Ein Entwurf wird in einem Webinar oder auf LinkedIn diskutiert, als wäre er finalisiert, und bis er durch interne Teams zirkuliert, geht die Unterscheidung verloren.
Praxis: Was Unternehmen tatsächlich tun
Practice ist der allgemeinste und informellste der vier Begriffe. Er bezieht sich auf das, was ein Unternehmen oder die Branche insgesamt tatsächlich tut, zum Teil geprägt von Regulation, zum Teil von Guidance und zum Teil von Gewohnheiten, die sich im Laufe der Zeit einfach etabliert haben. Eine "standard industry practice" muss nirgendwo in einem regulatorischen Text niedergeschrieben sein. Es könnte ein SOP-Muster sein, das sich zwischen Unternehmen verbreitet hat, oder ein Ansatz, den ein Prüfungsteam über die Jahre zu erwarten gelernt hat, ohne dass ein formelles Dokument ihn befürwortet.
Practice ist nützlich, aber auch der Begriff, der am anfälligsten für Missbrauch ist. "Industry practice" als Rechtfertigung während einer Inspektion anzuführen, hat deutlich weniger Gewicht als die Zitierung einer echten Regulation oder finalisierter Guidance.
Vergleichstabelle: Vier Begriffe, vier unterschiedliche Gewichtungen
Begriff | Rechtlicher Status | Wer gibt ihn heraus | Kann man davon abweichen? |
|---|---|---|---|
Verordnung | Rechtlich bindend | Gesetzgebende/statutarische Stelle | Nein, nicht ohne formelle Ausnahme |
Leitlinie | Nicht bindend, aber erwartet | Regulierungsbehörde | Ja, mit dokumentierter Rechtfertigung |
Entwurfs-Leitlinie | Kein formeller Status | Regulierungsbehörde (Vorschlagsphase) | Ja, ist noch nicht anwendbar |
Praxis | Informelle Konvention | Branchen-/interne Gewohnheit | Ja, aber schwache Audit-Verteidigung |
Fallstudie: EU-GMP Anhang 11 und Anhang 22
Diese Unterscheidung spielt sich gerade bei der Überarbeitung von Anhang 11 (computergestützte Systeme) und dem neuen Anhang 22 (künstliche Intelligenz in GMP) durch die EU-GMP ab. Beide wurden einer öffentlichen Konsultation unterzogen, die im Oktober 2025 geschlossen wurde, und Entwürfe wurden breit in Qualitäts- und IT-Compliance-Teams verteilt. Stand Ende Juli 2026 sind beide weiterhin Konsultationsentwürfe. Die aktuell anwendbare Version von Anhang 11 ist nach wie vor die im Januar 2011 veröffentlichte. Die endgültige Veröffentlichung wurde wiederholt als voraussichtlich "Mitte 2026" bezeichnet, aber die Europäische Kommission hat bis zum Zeitpunkt dieser Niederschrift kein bestätigtes Datum oder einen finalisierten Text veröffentlicht.
Das ist praktisch relevant: Unternehmen, die Governance-Rahmen für KI oder Upgrades computergestützter Systeme auf Basis des Anhang-22-Entwurfs vorbereiten, bereiten sich auf wahrscheinliche Leitlinien vor, nicht auf bestätigte Verpflichtungen. Teams sollten EudraLex Band 4 direkt verfolgen, um das tatsächliche Veröffentlichungsdatum zu erfahren, statt sich auf sekundäre Blog-Zusammenfassungen zu verlassen, die erwartete Zeitpläne mitunter so darstellen, als wären sie bestätigt.
Anhang 22 ist nicht das einzige KI-Governance-Rahmenwerk, das Pharma-Teams beobachten; sehen Sie, wie der eigene Leitfaden der ISPE in dieses sich entwickelnde Umfeld passt.
→ Lesen: ISPE GAMP-Leitfaden für KI in der Pharmaindustrie: Leitfaden für Führungskräfte
Fallstudie: The Critical Medicines Act
Der EU Critical Medicines Act (CMA) bietet ein klareres Beispiel für den regulatorischen Weg in der Praxis. Die Europäische Kommission schlug den CMA im März 2025 vor, um Engpässe bei wichtigen Arzneimitteln zu bekämpfen und die Abhängigkeit von Nicht-EU-Lieferketten zu verringern. Am 12. Mai 2026 erzielten Rat und Europäisches Parlament eine vorläufige politische Einigung über den Text.
Diese Einigung ist ein Meilenstein, aber kein endgültiges Gesetz. Der Text muss noch formell sowohl vom Rat als auch vom Parlament ratifiziert werden, gefolgt von einer rechtlich-sprachlichen Überarbeitung, bevor er im Amtsblatt der EU veröffentlicht werden kann. Die Veröffentlichung wird gegen Ende 2026 erwartet, zu diesem Zeitpunkt wird auch das Anwendungsdatum bestätigt. Bis zu dieser formellen Veröffentlichung ist der CMA eine politische Einigung, keine durchsetzbare Verordnung — ein wichtiger Unterschied für Beschaffungs- und Lieferketten-Teams, die darauf planen.
Anhang 22 zeigt dasselbe Muster von Leitlinie vs. Verordnung, das sich in der KI-Governance abspielt; lesen Sie die vollständige Aufschlüsselung dessen, was der Entwurfsstatus tatsächlich bedeutet.
→ Lesen: Statisch, deterministisch, erklärbar: Entwurf von Anhang 22 lesen
Eine praktische Checkliste für regulatorische Teams
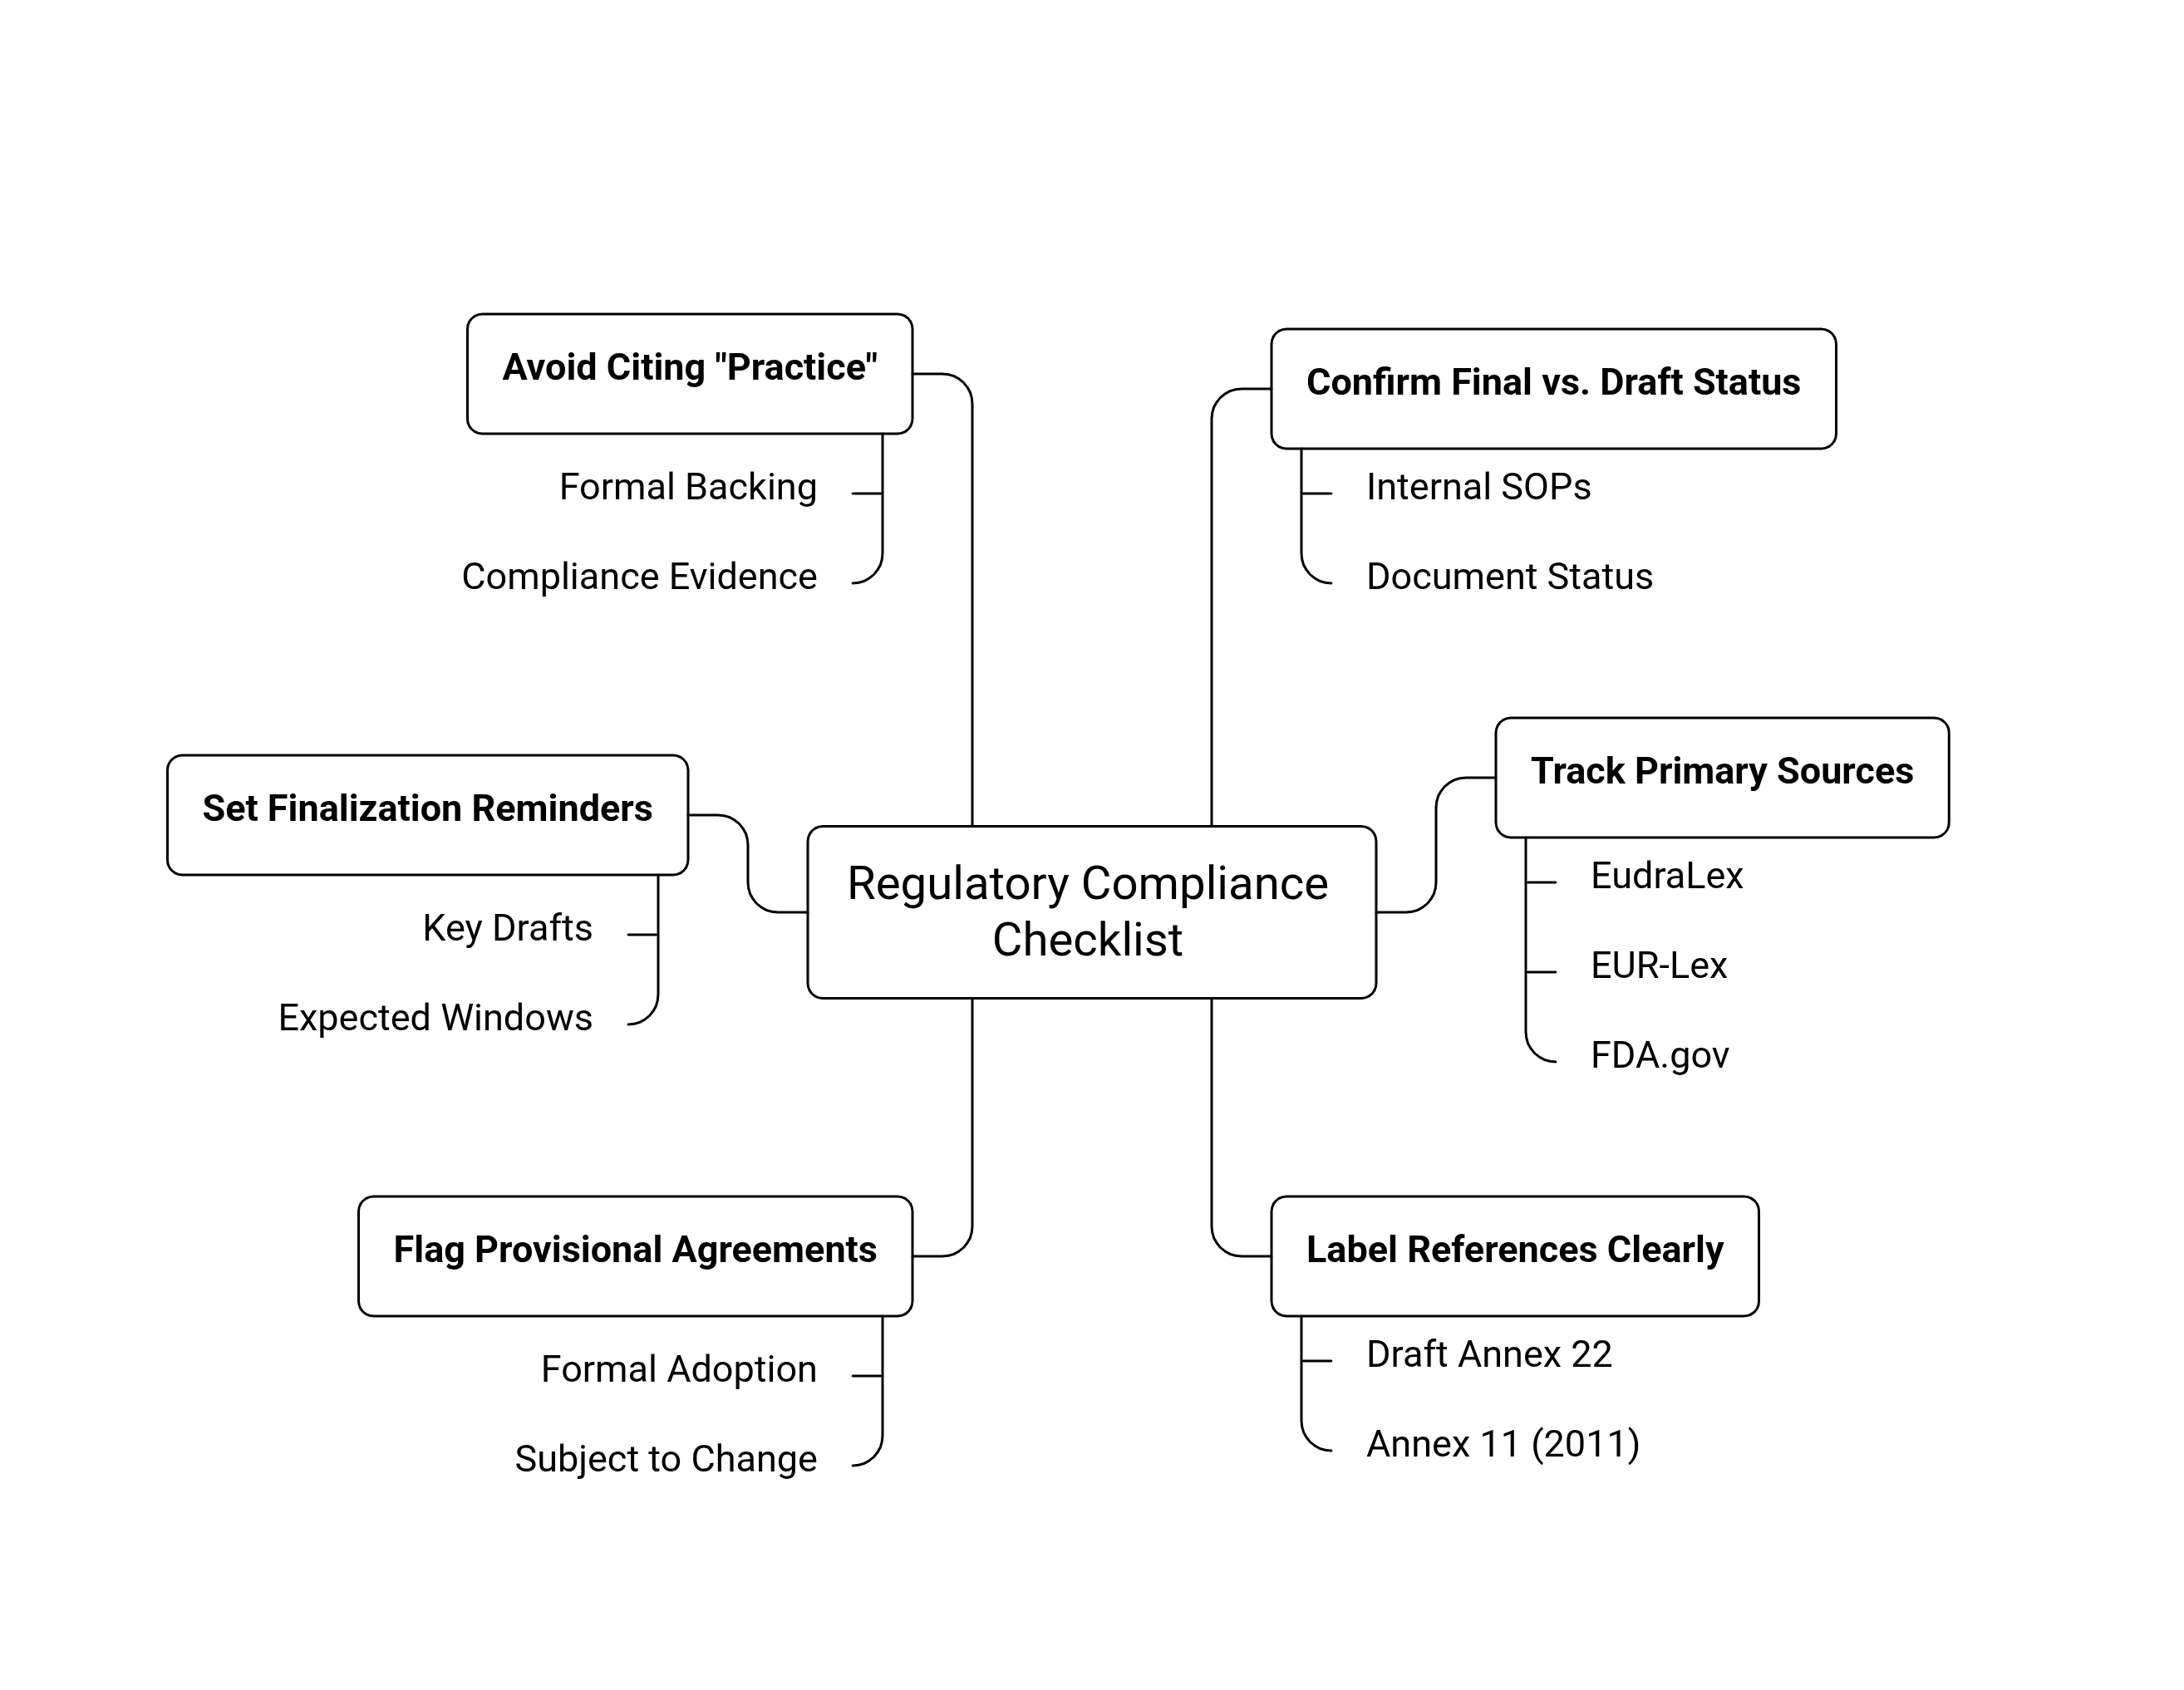
Bestätigen Sie, ob ein Dokument endgültig oder noch in der Konsultation ist, bevor Sie es in internen SOPs zitieren.
Verfolgen Sie Primärquellen direkt (EudraLex, EUR-Lex, FDA.gov) statt sekundärer Zusammenfassungen.
Kennzeichnen Sie interne Verweise eindeutig: "laut Entwurf Anhang 22" vs. "laut Anhang 11 (2011, aktuell)"
Markieren Sie alle Richtlinien, die auf einer vorläufigen Einigung beruhen, als bis zur formellen Annahme änderungsgefährdet.
Legen Sie eine Kalendereinladung fest, um wichtige Entwürfe in ihrem erwarteten Finalisierungszeitfenster erneut zu prüfen.
Vermeiden Sie es, Branchen"praxis" während Audits ohne formelle Grundlage als Nachweis für Compliance darzustellen.
Fazit
Die Lücke zwischen Leitlinien, Entwurfsleitlinien, Verordnung und Praxis ist nicht akademisch; sie beeinflusst direkt, wie gut ein Unternehmen tatsächlich vorbereitet ist, wenn eine Regel in Kraft tritt, und wie verteidigungsfähig seine Dokumentation bei einer Inspektion ist. Da Behörden wie EMA und FDA vermehrt über öffentliche Konsultationsentwürfe arbeiten, wird präzise Sprache in interner regulatorischer Informationsarbeit zu einem echten Risikomanagement-Werkzeug und nicht nur zu einer Schreibpräferenz.
Häufig gestellte Fragen
F1. Sind Entwurfsleitlinien verbindlich?
Nein. Entwurfsleitlinien sind zur Stellungnahme offen und haben keine rechtliche oder regulatorische Wirkung, bis sie finalisiert sind.
F2. Kann ein Unternehmen gegen eine Entwurfsverordnung auditiert werden?
Nein, Inspektoren prüfen nach aktuell anwendbaren Verordnungen und finalisierten Leitlinien, nicht nach Entwürfen.
F3. Ist EU-GMP Anhang 11 (2011) noch gültig?
Ja, die Version von 2011 bleibt der anwendbare Anhang, bis die überarbeitete Version formell veröffentlicht wird.
F4. Ist der EU Critical Medicines Act bereits Gesetz geworden?
Noch nicht. Es besteht eine vorläufige politische Einigung, aber es wartet auf formelle Ratifizierung und die Veröffentlichung im ABl. der EU.
F5. Was ist die sicherste Quelle für Updates zum regulatorischen Status?
Primäre Aufsichtsquellen, EudraLex, EUR-Lex und FDA.gov, statt sekundärer Branchenblogs.
Reporting on the science, business and regulation shaping the pharmaceutical industry.
Mehr aus Regulatorische Erkenntnisse
Alle Artikel →
Das Muster hinter FDA Warning Letters: Was Startups & CDMOs oft übersehen

ISO 14644 Reinraumklassen für die Pharmaindustrie (mit Auswirkungen auf EM)

Discussion