Progettazione del Media Fill nell'Era dell'Allegato 1: Elevare il Livello di Garanzia di Sterilità
Esplora l'impatto dell'Allegato 1 sulla progettazione del media fill e sulla garanzia di sterilità con strategie basate sul rischio e simulazioni reali.
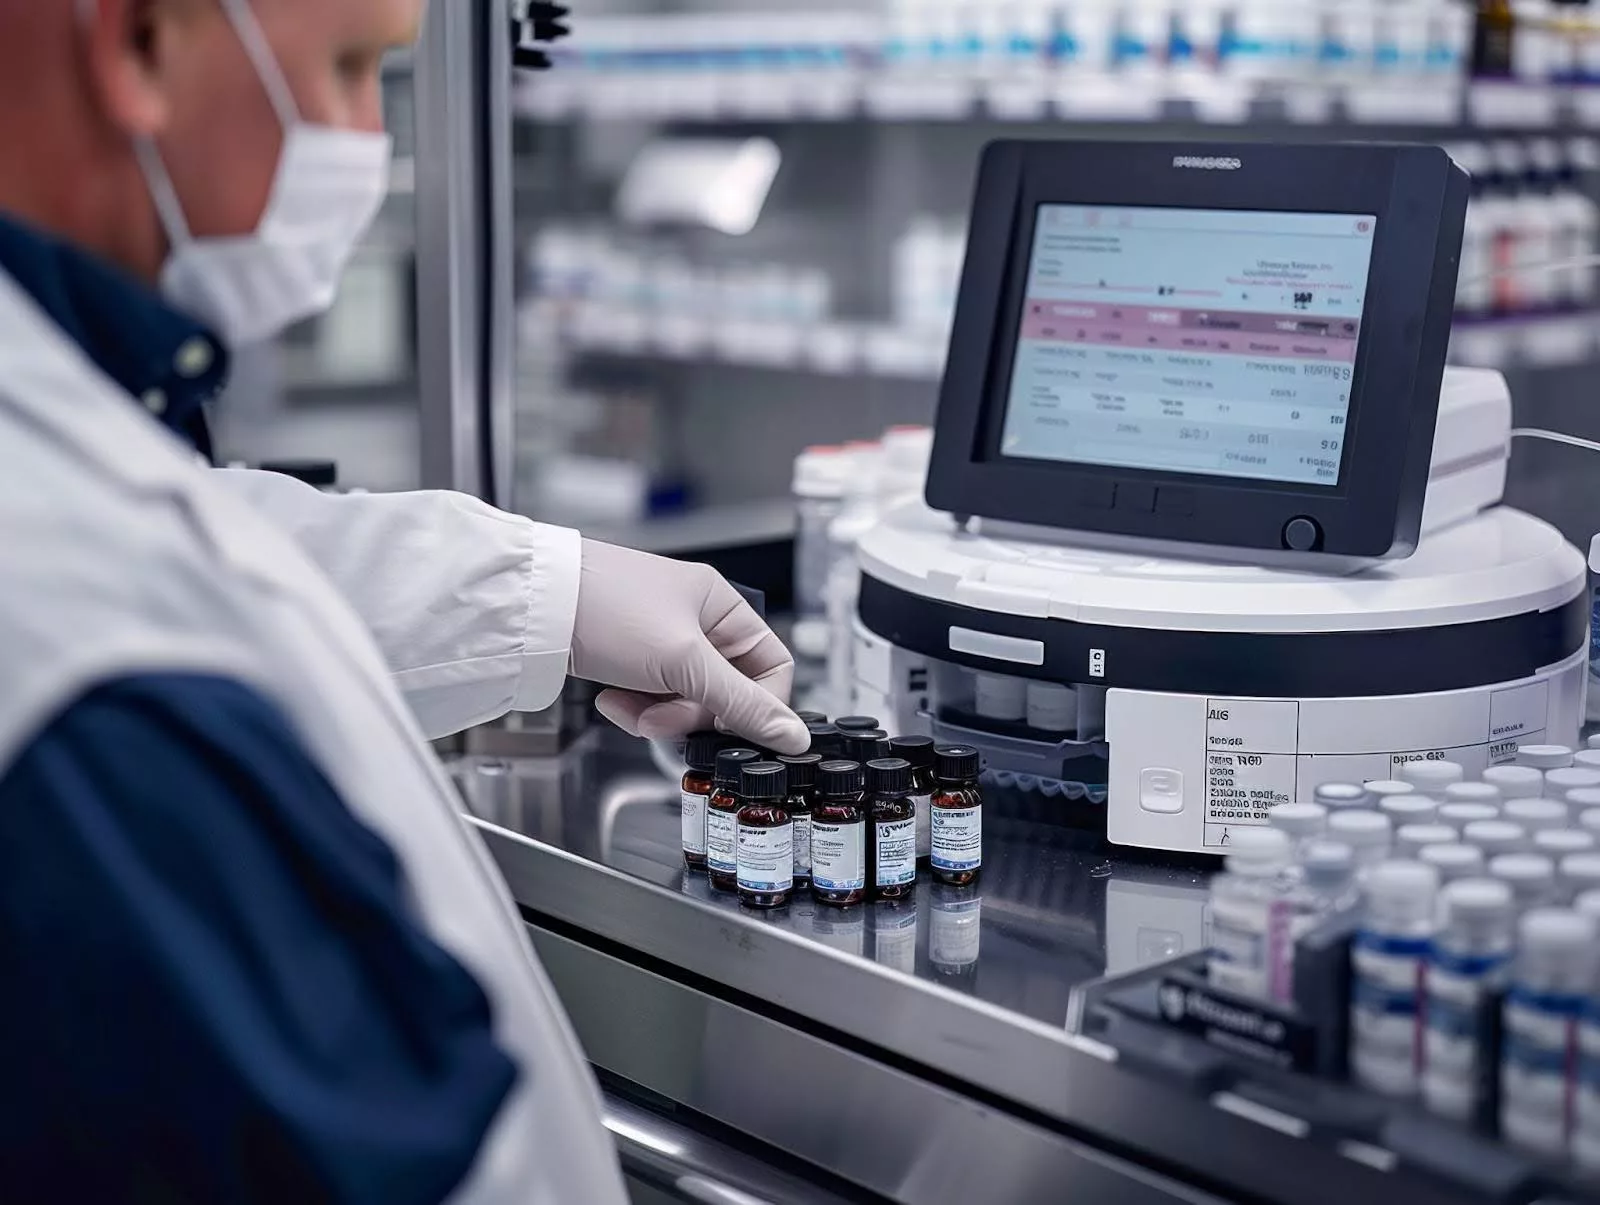
Nel mondo della produzione asettica, pochi esercizi sono tanto cruciali quanto riempimento del mezzo (simulazione del processo asettico). È il momento in cui strutture sterili, operatori e processi vengono messi alla prova—letteralmente. Con il rivisto EU GMP Allegato 1 (2022) ora in vigore, le aspettative sul design dei media fill si sono fatte più precise, richiedendo un approccio più basato sul rischio e guidato dalla scienza.
Quindi, cosa significa questo per i produttori oggi? Esploriamo come i media fill devono evolvere nell’era dell’Annex 1.
Perché i Media Fill sono Importanti?
I media fill simulano i lotti di produzione asettica reali, sostituendo il prodotto con un mezzo di crescita microbiologico. L’obiettivo è dimostrare che il processo, l’ambiente, le attrezzature e il personale insieme possono consegnare in modo coerente un prodotto sterile senza contaminazione.
In breve: è la prova dell’assicurazione di sterilità. I regolatori lo considerano uno dei test di validazione a maggiore impatto nella produzione farmaceutica.
Allegato 1: Le nuove aspettative
L’Annex 1 aggiornato ha spostato l’attenzione dalle verifiche puramente formali a strategie olistiche di controllo della contaminazione (CCS). Il design dei media fill deve ora riflettere:
- Pensiero Basato sul Rischio: Le simulazioni dovrebbero mettere alla prova il processo, non solo replicarlo.
- Scenari Peggiori Realistici: Includere i tempi di esecuzione più lunghi, il massimo numero di interventi, guasti delle apparecchiature e cambi di turno degli operatori.
- Frequenza e Ambito: I media fill devono essere eseguiti almeno due volte all’anno per ogni processo asettico, con dimensioni di lotto sufficienti a rappresentare le operazioni di routine.
- Copertura degli Interventi: Ogni intervento manuale e automatizzato, specialmente quelli nelle zone critiche (es. fiale aperte, aghi di riempimento), deve essere simulato.
- Qualificazione degli Operatori: Ogni operatore deve partecipare a media fill riusciti per essere considerato qualificato.
Principi Chiave per il Design dei Media Fill nell’Era dell’Annex 1
1. Dimensione e Durata del Lotto Devono Riflettere la Realtà
Sono finiti i tempi in cui erano accettabili simulazioni su piccola scala. L’Annex 1 sottolinea che i media fill devono rispecchiare lo scenario commerciale peggiore.
- Le simulazioni dovrebbero coprire la dimensione del lotto commerciale completa o almeno una porzione rappresentativa che stressi il sistema.
- Cicli di lunga durata sono necessari per simulare operazioni di riempimento prolungate, compresa la potenziale fatica dell’operatore, i riavvii della linea o l’esposizione prolungata.
- Se il vostro impianto produce sia lotti brevi che lotti lunghi, i media fill dovrebbero essere progettati per rappresentare il condizioni più gravose.
👉 Perché è importante: La garanzia di sterilità non si dimostra con corse facili. Il regolatore vuole prove che il vostro sistema resista anche sotto massimo stress.
2. Mappatura delle interventazioni e copertura
Ogni processo asettico comporta interventi umani o meccanici. L’Allegato 1 ora si aspetta che le aziende mappino sistematicamente le interventazioni e le incorporino nel media fill.
- Classificate le interventazioni in di routine (regolazioni della linea, reintegro dei tappi, tocchi dei guanti) e non di routine (guasti delle attrezzature, fermate prolungate).
- Integratele nella simulazione, assicurando sia la frequenza che la esecuzione realistica.
- Documentate chi ha eseguito l’intervento, in quale fase e in quali condizioni.
👉 Perché è importante: La maggior parte dei rischi di contaminazione deriva dalle interventazioni. I regolatori vogliono la certezza che anche nei momenti ad alto rischio la sterilità venga mantenuta.
3. Copertura dei turni e qualifica degli operatori
L’Allegato 1 chiarisce: i media fill devono riflettere i modelli reali degli operatori.
- Le esecuzioni dovrebbero estendersi oltre i cambi turno, testando il processo di passaggio di consegne e le transizioni degli operatori.
- Ogni operatore coinvolto in attività asettiche deve completare con successo un media fill.
- Gli operatori devono essere osservati per vestizione, tecnica asettica e rispetto delle SOP durante l’esercitazione.
👉 Perché è importante: L’errore umano rimane il fattore di rischio principale. Simulare più turni e garantire la qualifica degli operatori chiude questa lacuna.
4. Integrazione con il Monitoraggio Ambientale (EM)
I test di inoculazione non sono più considerati isolatamente. Devono far parte di una strategia più ampia di controllo delle contaminazioni (CCS).
- Devono essere eseguiti EM paralleli durante i test di inoculazione—coprendo aria, superfici e personale.
- I risultati dell'EM devono essere collegati agli esiti dei test di inoculazione per fornire un quadro olistico della sterilità.
- Escursioni inaspettate dell'EM durante un test di inoculazione richiedono un'analisi delle cause profonde e possono richiedere l'esecuzione di run ripetuti.
👉 Perché è importante: Un test di inoculazione andato a buon fine senza dati EM di supporto non soddisferà l'Allegato 1. La garanzia di sterilità riguarda l'intero ecosistema, non solo le unità riempite.
5. Allineamento della strategia di controllo delle contaminazioni (CCS)
I protocolli dei test di inoculazione devono dimostrare esplicitamente il loro allineamento con la CCS.
- Documentare come la vestizione, la pulizia, il trasferimento dei materiali e la progettazione delle attrezzature sono incorporati nel test di inoculazione.
- Definire i criteri di accettazione che siano coerenti con la strategia di garanzia della sterilità del sito.
- Collegare il test di inoculazione ad altri elementi della garanzia della sterilità—come la qualificazione dei disinfettanti, gli studi di visualizzazione del flusso d'aria e la formazione degli operatori asettici.
👉 Perché è importante: I test di inoculazione non sono una convalida autonoma—sono punti di prova della strategia di controllo delle contaminazioni end-to-end.

Errori comuni da evitare
- Sottovalutare le interventi: Non simulare interventi ad alto rischio è un segnale d'allarme per i regolatori.
- Simulazioni di piccoli lotti: Eseguire riempimenti in miniatura mina la credibilità.
- Documentazione carente: L'Allegato 1 sottolinea la tracciabilità—ogni dettaglio della simulazione deve essere registrato e giustificato.
- Gap degli operatori: Se gli operatori non sono stati testati con i test di inoculazione, non possono essere autorizzati per le mansioni asettiche.
Trend futuri nella progettazione dei test di inoculazione
L'era dell'Allegato 1 sta orientando l'industria verso:
- Tracciamento digitale & analisi per la registrazione delle azioni.
- Tecnologie asettiche automatizzate (RABS/Isolators), riducendo la dipendenza dalle operazioni degli operatori.
- Media fill basati su scenari utilizzando modellazione del rischio per prevedere dove i guasti sono più probabili.
Conclusione: i Media Fill come prova di controllo
Il riveduto Allegato 1 non si limita a rendere i media fill più severi: li rende più significativi. Richiedendo progettazioni realistiche, basate sul rischio e complete, i regolatori si assicurano che le strutture sterili non si limitino a superare un test ma dimostrino effettivamente una solida garanzia di sterilità sotto stress del mondo reale.
Per i produttori, questo è sia una sfida che un'opportunità: un'occasione per integrare i principi di qualità mediante progettazione nelle operazioni asettiche e dimostrare ai regolatori, ai pazienti e a se stessi che i loro processi sono realmente sotto controllo.
FAQ
1. Con quale frequenza devono essere eseguiti i media fill?
Almeno due volte l'anno per ogni processo asettico, come richiede l'Allegato 1. Per strutture ad alto rischio o ad alto volume, i regolatori possono aspettarsi esecuzioni aggiuntive per catturare la variabilità.
2. Quale dimensione di lotto è accettabile?
La dimensione del lotto deve essere rappresentativa della produzione commerciale. Ciò significa simulare il più grande lotto di routine o la durata di ciclo più lunga. Le dimensioni ridotte o i lotti “mini” non sono più accettabili a meno che non siano giustificati scientificamente.
3. Quali interventi devono essere inclusi?
Tutti gli interventi che possono verificarsi in produzione devono essere simulati, inclusi:
- Di routine: aggiunta dello stopper, carico fiale, piccole regolazioni.
- Non di routine: guasti della macchina, pause prolungate, rifornimento di componenti.
- Critici: qualsiasi azione entro il primo flusso d'aria o vicino a prodotto aperto (es., cambio dei guanti).
4. Quante unità devono essere incubate?
L'intero insieme di unità riempite dalla simulazione dovrebbe essere 100% incubato e ispezionato. Non è accettabile alcun approccio basato sul campionamento per i media fill.
5. Qual è il criterio di accettazione per i media fill?
- Zero unità contaminate è l'aspettativa standard per le operazioni asettiche critiche.
- L'Appendice 1 è allineata con USP <71> e FDA Guidance, ma sottolinea che qualsiasi unità contaminata deve innescare un'indagine documentata.
Reporting on the science, business and regulation shaping the pharmaceutical industry.
Altro in Microbiologia e CCS
Tutti gli articoli →
Campionamento attivo dell'aria vs piastre settle vs piastre a contatto
Impostare i livelli di Allerta e Azione EM (Classi A–D): Guida pratica per professionisti del settore farmaceutico
Discussion