Implementazioni RMM nel mondo reale: lezioni e insidie nell'industria delle cleanroom farmaceutiche
Scopri come le RMM trasformano il controllo delle contaminazioni in cleanroom e la conformità GMP nella produzione farmaceutica.

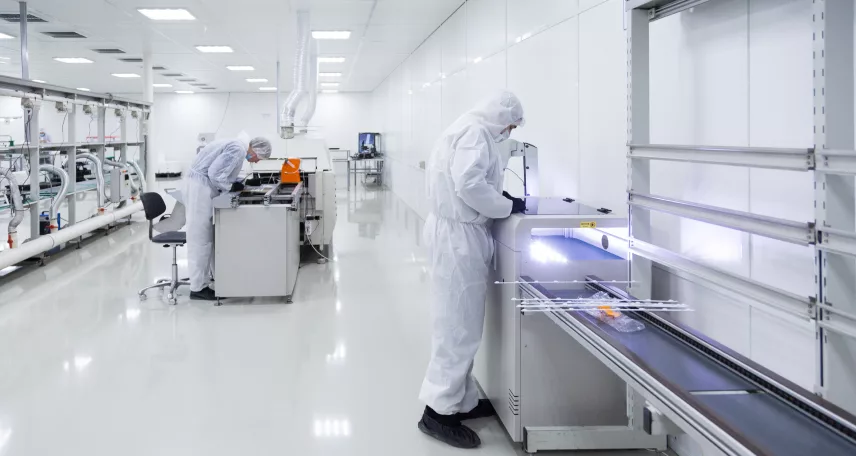
I Metodi Microbiologici Rapidi (RMM) stanno rivoluzionando il modo in cui le cleanroom farmaceutiche monitorano la contaminazione, convalidano i processi asettici e rilasciano i prodotti in modo più efficiente. Tuttavia, le implementazioni RMM nel mondo reale spesso affrontano sfide che vanno oltre la fattibilità tecnica, spaziando dall'incertezza normativa a problemi di integrazione con i sistemi di qualità esistenti. Questo articolo esplora le lezioni pratiche apprese dalle implementazioni RMM reali e gli errori comuni che le aziende incontrano durante la scalabilità in ambienti cleanroom GMP.

Comprendere gli RMM nel contesto della Cleanroom
RMM comprende tecnologie automatizzate o semi-automatizzate progettate per rilevare, identificare o quantificare microrganismi più rapidamente e con maggiore accuratezza rispetto ai metodi tradizionali. Associando il monitoraggio delle particelle non vitali nelle cleanroom farmaceutiche ai dati RMM si migliora la mappatura della contaminazione e si convalida la pulizia dell'aria in tempo reale.
Nelle cleanroom, gli strumenti RMM possono essere applicati nel monitoraggio ambientale (aria, superfici, personale), nei test in-process o nel rilascio del prodotto finito.
Le tecnologie RMM comunemente utilizzate includono:
- ATP bioluminescenza per il rilevamento della contaminazione in tempo reale.
- Flow cytometry e solid-phase cytometry per la enumerazione delle particelle vitali.
- Sistemi basati su qPCR per l'identificazione microbica.
- Rilevamento di microcolonie e sistemi basati su imaging per visualizzare la crescita precoce.
L'obiettivo dell'implementazione degli RMM nelle cleanroom non è solo ottenere risultati più rapidi ma anche migliorare la comprensione del processo e controllare la contaminazione in conformità con l'Allegato 1 e le linee guida FDA per il processamento asettico. Monitoraggio complementare delle superfici nelle cleanroom farmaceutiche garantisce che i dati RMM siano supportati da evidenze microbiche dirette provenienti da attrezzature e superfici di lavoro.
La promessa: efficienza, controllo e integrità dei dati
Quando eseguito efficacemente, l'RMM offre vantaggi operativi e normativi misurabili.
- Turnaround dei dati ambientali più rapido: Le deviazioni in cleanroom possono essere affrontate in ore invece che in giorni.
- Riduzione dei tempi di fermo del prodotto: Risultati in tempo reale di bioburden o sterility accelerano il rilascio dei lotti.
- Migliore mappatura della contaminazione: Il monitoraggio automatizzato identifica le fonti di contaminazione con maggiore risoluzione spaziale e temporale.
- Migliorata integrità dei dati: La cattura digitale dei dati riduce al minimo gli errori di trascrizione e garantisce tracce di audit in conformità con i principi ALCOA+.
Tuttavia, realizzare questi benefici richiede più dell'acquisto di uno strumento: implica una strategia di implementazione sistematica allineata alla cultura della qualità del sito, al quadro di gestione del rischio e alle aspettative normative.
Gli approfondimenti dalle strategie di indagine sulle escursioni di Grade A/B aiutano i team a interpretare gli avvisi RMM e a prevenire incidenti di contaminazione cross-grade.

Lezioni dalle implementazioni nel mondo reale
1. La convalida è un processo a più fasi
Molti siti sottovalutano la complessità della convalida RMM. Le autorità regolatorie si aspettano studi di equivalenza del metodo per dimostrare che i risultati RMM sono comparabili, o superiori, ai metodi convenzionali.
Lezioni apprese:
- Stabilire un robusto piano maestro di convalida (VMP) che integri RMM nel ciclo di vita complessivo della convalida del sito.
- Eseguire studi di confronto affiancati utilizzando campioni ambientali in condizioni di routine e sotto stress.
- Includere robusti test di sfida con microrganismi rilevanti rappresentativi della flora delle cleanroom.
La convalida non è solo un requisito tecnico ma un esercizio di credibilità—dimostrare ai regolatori che il nuovo metodo può essere considerato affidabile come parte del processo decisionale sulla qualità. Comprendere il ruolo dei microbiologi nel controllo delle contaminazioni basato su HACCP aiuta a modellare strategie di convalida che colleghino i rischi microbici a checkpoint di qualità misurabili.
2. L’integrazione con i sistemi esistenti è fondamentale
Uno dei maggiori ostacoli è allineare i dati RMM con i sistemi di gestione della qualità (QMS), i sistemi di gestione delle informazioni di laboratorio (LIMS) e i flussi di lavoro di monitoraggio delle cleanroom.
Lezioni apprese:
- Pianificare flusso dei dati e integrazione dei sistemi nelle prime fasi del ciclo di vita del progetto.
- Definire come i risultati RMM attivino limiti di deviazione, allerta e azione comparabili ai metodi classici.
- Coinvolgere sia i team IT che QA per garantire che i dati elettronici siano conformi a 21 CFR Part 11 e Allegato 11.
Una scarsa integrazione può portare a sistemi paralleli, in cui RMM coesiste con i metodi tradizionali, annullando i guadagni di efficienza. Implementare tecnologie asettiche a sistema chiuso durante le fasi di integrazione aiuta a mantenere la continuità dei dati e riduce le manipolazioni aperte nei flussi di lavoro delle cleanroom.
3. La gestione del cambiamento guida l’adozione
La resistenza culturale è spesso sottovalutata. Operatori e microbiologi possono diffidare dei nuovi sistemi, temendo un aumento del controllo o la perdita del posto di lavoro.
Lezioni apprese:
- Condurre sessioni di formazione e workshop spiegando come RMM integri, e non sostituisca, il monitoraggio tradizionale.
- Coinvolgere utenti finali in run pilota per sviluppare familiarità e fiducia.
- Comunicare presto con i regolatori e il QA interno riguardo alla motivazione e alla strategia di validazione.
Senza l'approvazione degli stakeholder, l'implementazione di RMM può bloccarsi anche dopo che la validazione tecnica è stata completata con successo. Le strutture legacy possono applicare strategie di modernizzazione Brownfield CCS per integrare l'adozione di RMM nei framework esistenti di controllo delle contaminazioni senza interrompere le operazioni.

4. Definire i Livelli di Allerta e di Azione
Poiché i sistemi RMM spesso producono dati continui o quasi continui, definire livelli di allerta/azione significativi è una sfida. Diversamente dai conteggi su piastra, le metriche RMM potrebbero non correlarsi direttamente con le soglie basate su CFU.
Lezioni apprese:
- Utilizzare correlazione con dati storici durante la validazione per tradurre i risultati RMM in livelli di rischio microbiologico equivalenti.
- Applicare segnalazione basata su trend piuttosto che soglie numeriche fisse.
- Rivalutare periodicamente i limiti man mano che si accumulano più dati dopo l'implementazione.
Questo approccio adattivo si allinea con i moderni framework di contamination control strategy (CCS) previsti dall'Allegato 1.
5. Collaborazione con i fornitori e supporto continuo
Il coinvolgimento del fornitore non termina dopo l'installazione. La collaborazione continua garantisce che il sistema evolva con gli aggiornamenti normativi e le esigenze operative.
Lezioni apprese:
- Selezionare fornitori che offrano documentazione tecnica completa, formazione e supporto post-validazione.
- Stabilire service level agreements (SLA) che includano tempi per aggiornamenti di sistema, taratura e risoluzione dei problemi.
- Mantenere un dialogo aperto durante le audit, poiché i regolatori potrebbero richiedere i dati del fornitore o studi di validazione.
Partnership solide con i fornitori migliorano la sostenibilità e la conformità a lungo termine.

Insidie comuni nell'implementazione di RMM
Anche con una pianificazione accurata, diverse insidie possono compromettere l'adozione di RMM:
- Sottovalutare lo sforzo di validazione: Non pianificare studi di equivalenza o test di robustezza porta a ritardi normativi.
- Mancanza di coinvolgimento degli stakeholder: Resistenza da parte dei team di microbiologia o del QA può creare ostacoli durante il rollout.
- Integrazione dati incompleta: Sistemi dati scollegati causano inefficienza e rischi di conformità.
- Ignorare la gestione del ciclo di vita: La manutenzione post-validazione e le riquantificazioni vengono spesso trascurate.
- Documentazione insufficiente: Mancano registrazioni di tracciabilità o gestione delle deviazioni che possono generare osservazioni in sede di audit.
Evitare questi errori richiede un approccio olistico, trattando le RMM non come uno strumento isolato ma come una trasformazione del programma di controllo delle contaminazioni.
La lente regolatoria
Sia la FDA che la EMA supportano l'uso delle RMM quando è giustificato scientificamente. L'Allegato 1 (2022) incoraggia esplicitamente l'uso di metodi microbiologici innovativi per risultati più rapidi e affidabili. Tuttavia, le autorità si aspettano piena trasparenza nella validazione, nella tracciabilità e nella gestione dei dati.
I regolatori spesso cercano:
- Report di validazione del metodo dettagliati e dati di comparabilità.
- Registri di change control che documentino le motivazioni e la valutazione del rischio.
- Documentazione di formazione e aggiornamenti delle SOP allineati ai flussi di lavoro RMM.
Quando supportate da dati e documentazione solidi, le RMM possono rafforzare la fiducia regolatoria anziché attirare scrutinio. L'integrazione di principi di airlock per il trasferimento di materiali dell'Allegato 1 integra il monitoraggio RMM mantenendo la sterilità durante il movimento di prodotto e campioni.

Conclusione
L'implementazione delle RMM nelle cleanroom farmaceutiche rappresenta un significativo passo avanti nel controllo proattivo delle contaminazioni e nello sblocco più rapido dei lotti. Tuttavia, il percorso dal concetto alla conformità è complesso, richiedendo rigore scientifico, coordinamento interfunzionale e un solido framework di qualità.
Le lezioni tratte dalle implementazioni reali sono chiare: il successo dipende non solo dalla tecnologia in sé, ma anche dalla strategia di validazione, dall'integrazione dei dati e dalla prontezza culturale ad adottare la microbiologia digitale. Man mano che i quadri regolatori evolvono, chi investirà oggi in un'adozione strutturata e ben documentata delle RMM guiderà la prossima generazione di processi di produzione privi di contaminazioni domani.
L'abbinamento dei risultati RMM con approcci di incubazione a doppia temperatura migliora la correlazione tra la rilevazione rapida e i dati di coltura tradizionali per una completa garanzia microbica.
Domande frequenti
1. Cos'è RMM nell'industria delle cleanroom farmaceutiche?
RMM (Rapid Microbiological Methods) si riferisce a sistemi automatizzati che rilevano e quantificano microrganismi più rapidamente rispetto ai metodi tradizionali basati sulla coltura.
2. Perché si usano i sistemi RMM nelle cleanroom?
Consentono una rilevazione più rapida delle contaminazioni, un miglior controllo del processo e uno sblocco più veloce dei lotti nella produzione GMP.
3. Quali sono le sfide comuni nell'implementazione delle RMM?
La complessità della validazione, l'integrazione dei dati con LIMS/QMS e l'allineamento regolatorio sono le principali sfide.
4. Come considerano i regolatori l'adozione delle RMM?
Sia la FDA che la EMA supportano le RMM giustificate scientificamente quando sono validate e integrate nel sistema qualità del sito.
5. Quali sono le principali lezioni tratte dalle implementazioni reali delle RMM?
Una validazione accurata, la formazione degli stakeholder, una solida integrazione dei dati e una collaborazione continua con i fornitori sono elementi chiave per il successo.
Reporting on the science, business and regulation shaping the pharmaceutical industry.
Altro in Microbiologia e CCS
Tutti gli articoli →
Campionamento attivo dell'aria vs piastre settle vs piastre a contatto

Impostare i livelli di Allerta e Azione EM (Classi A–D): Guida pratica per professionisti del settore farmaceutico

Discussion