GAMP 5 Second Edition for MES: Guida pratica alla convalida
GAMP 5 Ed.2 ricalibra la convalida MES attorno al rischio, non alla burocrazia. Ecco il framework di classificazione pratico di cui i team farmaceutici hanno bisogno.

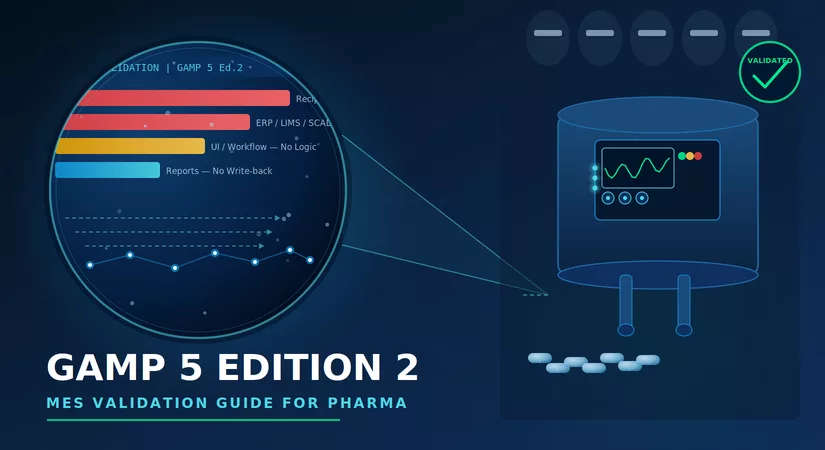
GAMP 5 Second Edition è la riscrittura più importante delle linee guida sulla validazione dei sistemi computerizzati in ambito farmaceutico dalla pubblicazione dell'originale — e i Manufacturing Execution Systems sono al centro del cambiamento. MES è esteso, frequentemente riconfigurato e legato direttamente al rilascio dei lotti, il che lo rende contemporaneamente il sistema a maggiore rischio e a maggiore attrito nel piano maestro di validazione. Questa guida analizza cosa cambia concretamente per i MES con la Ed.2.
Cosa è cambiato tra la prima e la seconda edizione di GAMP 5
La prima edizione considerava la validazione in gran parte come un esercizio documentale: scrivere in anticipo ogni caso di test, eseguirlo e archiviare le evidenze. La Ed.2 formalizza un approccio basato sul rischio e sul pensiero critico — lo sforzo di validazione dovrebbe scalare con il rischio reale per la sicurezza del paziente e la qualità del prodotto, non con la quantità di documentazione che un sistema può generare. Fa anche esplicito riferimento all'iniziativa FDA Computer Software Assurance (CSA), che incoraggia lo stesso spostamento: meno test rigidamente scriptati per funzionalità a basso rischio, mantenendo invece la massima rigore per le funzionalità ad alto rischio.
Perché i MES sono il caso di prova più difficile per questo cambiamento
La maggior parte dei sistemi computerizzati in uno stabilimento viene configurata una volta e poi sostanzialmente lasciata invariata. I MES no. Cambi di ricetta, aggiunta di linee, aggiornamenti di integrazione e lievi modifiche all'interfaccia utente avvengono costantemente — e con la mentalità tradizionale del CSV, ogni cambiamento può innescare un ciclo completo di rivalidazione. La Ed.2 fornisce ai team di validazione e IT di produzione un modo strutturato per classificare le modifiche ai MES: quali cambi di configurazione incidono veramente sulla qualità del prodotto o sull'integrità dei dati, e quali sono amministrativi e possono seguire un percorso di change-control più leggero.
Classificarlo male in un senso fa sì che piccole modifiche di configurazione consumino mesi di capacità QA. Classificarlo male nell'altro senso e un auditor trova una classificazione “a basso rischio” che non regge — il tipo di rilievo che si traduce in una osservazione 483.
Un quadro pratico di classificazione
- Parametri di ricetta/formula che influenzano il rilascio del lotto: alto rischio — pieno rigore di validazione indipendentemente da quanto piccolo sembri il cambiamento
- Punti di integrazione con ERP, LIMS o SCADA: alto rischio — i guasti dell'interfaccia si propagano silenziosamente e sono difficili da rilevare dopo il rilascio
- Modifiche a UI/workflow senza impatto su dati o logica: rischio inferiore — testing esplorativo non scriptato con motivazione documentata è difendibile secondo i principi CSA
- Modifiche a report e cruscotti senza scrittura sui dati di produzione: rischio minimo — carico di test minimo
Documentare la motivazione CSA in modo che superi un'ispezione
La modalità di fallimento più comune sotto Ed.2/CSA non è il sotto-testing — è la sotto-documentazione del ragionamento che giustifica la classificazione a basso rischio. Gli auditor formati sul vecchio modello CSV chiederanno “dov'è lo script di test?” La risposta deve essere una valutazione del rischio chiaramente scritta, non una scrollata di spalle. Ogni record di modifica del MES dovrebbe registrare: la classificazione del rischio, chi l'ha effettuata, quali evidenze sono state revisionate e perché la profondità del testing scelta è stata sufficiente.
Dove viene applicato sul campo da professionisti che l'hanno già fatto
SUMMIT IT PER LA PRODUZIONE FARMACEUTICA (PMITS) | AHMEDABAD | 7 LUGLIO 2026
Le Méridien, Ahmedabad | Solo su invito | 130 Posti | Un evento della serie GPACTS 2026
Il Gujarat produce circa il 33% della produzione farmaceutica indiana. Gran parte di essa funziona ancora su carta. PMITS è costruito attorno a una sola domanda: cosa serve per portare il piano di produzione farmaceutico indiano nell'era CSA, GAMP 5 Edition 2 e paperless-batch-record — senza perdere lo stato validato che i regolatori si aspettano?
Un giorno. Oltre 130 dei più alti dirigenti indiani di IT per la produzione farmaceutica, CSV e IT di stabilimento. Nessuna expo di fornitori. Oltre il 70% utenti finali. Chatham House per l'intera durata.
Relatori confermati
Vikram Shukla (President, Zydus) tiene il discorso del Chief Guest, insieme a Pramod Gokhale (Sr. President & Global CIO, Mankind Pharma), Dr. Bijender Mishra (Global IT Head & CISO, Alkem Laboratories), Ravi Kalla (CIO, Anthem Biosciences), Narinder Sagar (CIO, Corona Remedies), Rahul Songire (Sr. VP – Central Quality, Zydus Lifesciences), e Shyam Khante (former Director, GSK).
Cosa porti a casa
- Una Manufacturing IT 2030 Blueprint — pronta per la tua prossima revisione degli investimenti di stabilimento
- Un playbook per la migrazione CSV → CSA — cosa dismettere, trattenere e difendere durante un'ispezione
- Una checklist di readiness per GAMP 5 Ed.2 & Annex 22 — le domande esatte relative a AI-in-GMP e ai paperless batch records
- Intelligence tra pari non filtrata su implementazioni reali di MES, LIMS e Digital Twin — Chatham House
- 12 mesi di intelligence di Pharma Now sull'IT di produzione dopo l'evento
EARLY BIRD CHIUDE IL 18 GIUGNO 2026 | Pass Executive: ₹4,990 + GST | 130 Posti, Candidature Valutate
Organizzato da Pharma Now × Yellow Hive Events & Media | Wave 02 della serie GPACTS 2026.→ Prenota il tuo pass
GAMP 5 Ed.2 non è una deregolamentazione della validazione dei MES — è una ricalibrazione verso l'efficacia. I produttori farmaceutici indiani che ora impostano correttamente il quadro di classificazione del rischio passeranno meno tempo a rivalidare cambiamenti banali e più tempo sui test che proteggono effettivamente i pazienti e la qualità del prodotto.
Reporting on the science, business and regulation shaping the pharmaceutical industry.
Altro in Produzione farmaceutica
Tutti gli articoli →
Conformità nella produzione farmaceutica 2025: normative chiave e migliori pratiche da conoscere

Migliorare la flessibilità nella produzione farmaceutica: produzione agile e scalabilità rapida

Discussion