Lista di controllo normativa per la produzione di iniettabili (FDA, UE, CDSCO)
Naviga i requisiti di FDA, UE e CDSCO con questa lista di controllo completa per la produzione conforme di farmaci iniettabili e il processo asettico.
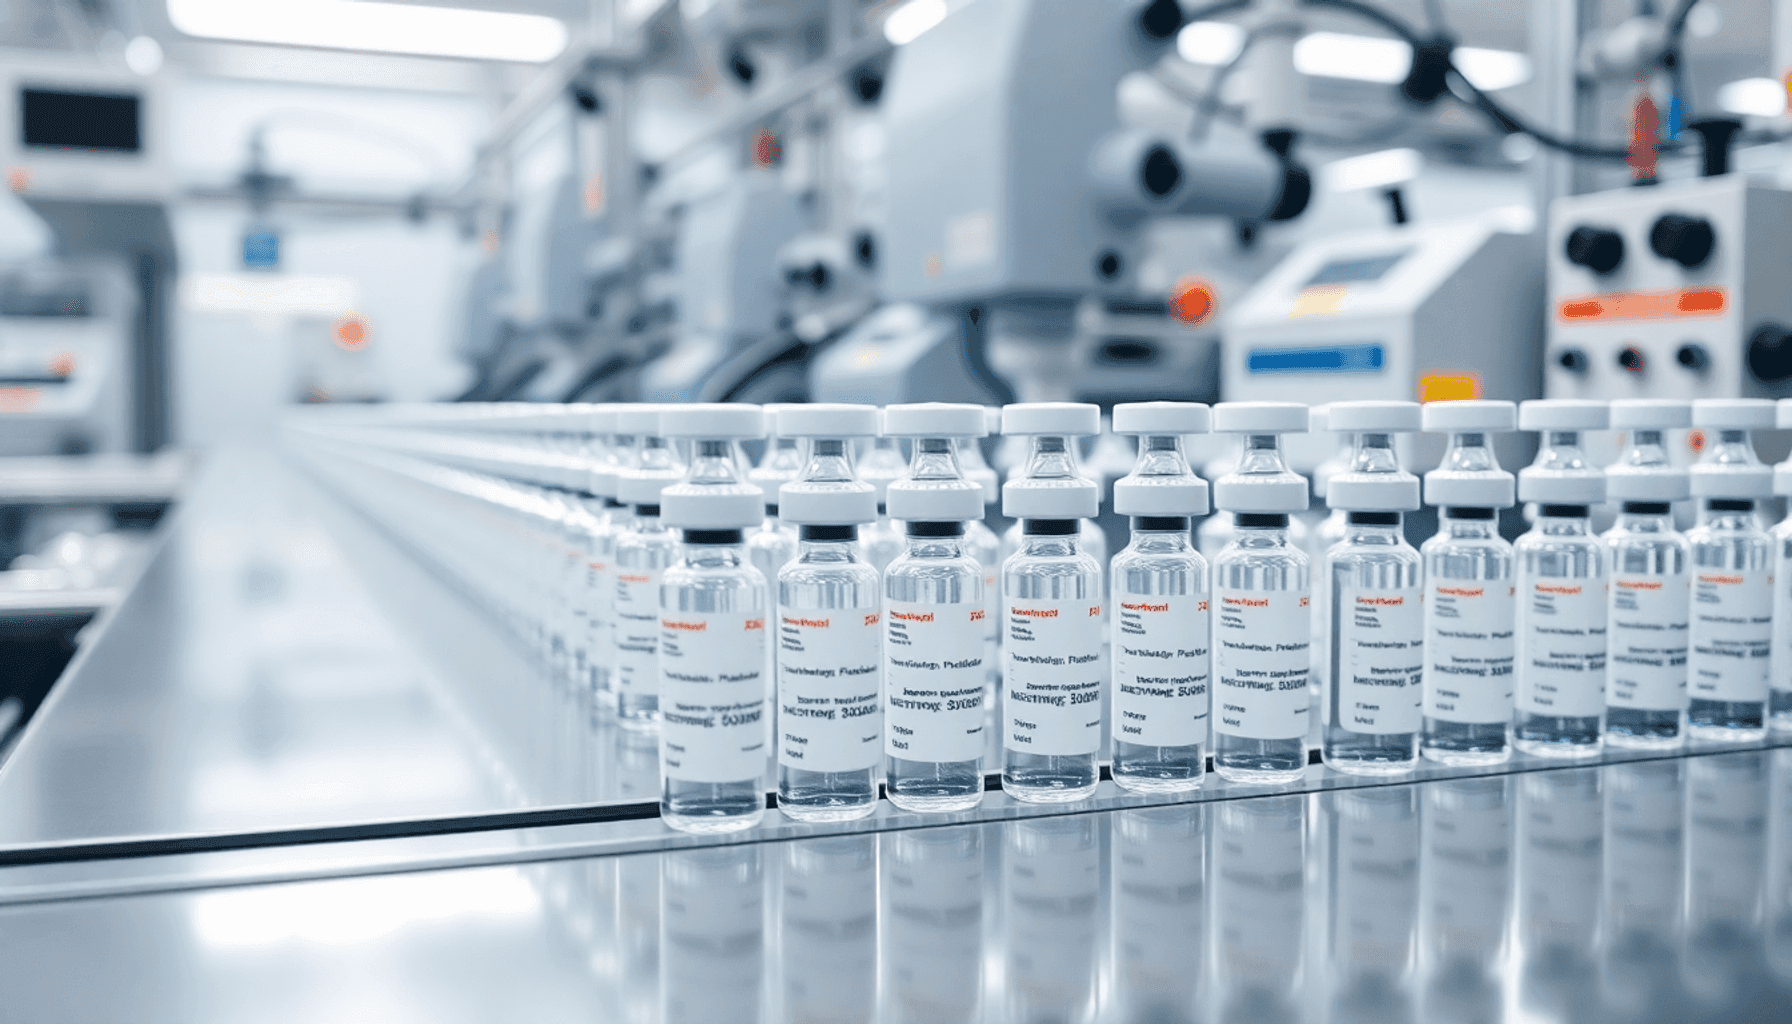
Nel 2018, un richiamo di un prodotto iniettabile sterile negli USA ha scosso profondamente l’industria farmaceutica. Il problema? Particelle microscopiche di vetro in una fiala—quasi invisibili a occhio nudo, ma sufficienti a causare potenziale danno al paziente. Non si trattava di un errore di formulazione né di un difetto dell’API; il problema derivava da un guasto dell’imballaggio e da una fase mancante nei test di integrità chiusura-contenitore.
Questo incidente non è stato isolato. In tutto il mondo, i prodotti iniettabili sono soggetti a un controllo regolatorio senza precedenti—perché un errore, un contaminante o una deviazione possono fare la differenza tra guarigione e danno. Per questo la produzione di iniettabili è regolata da alcuni dei requisiti di conformità alla produzione farmaceutica più stringenti a livello globale.
Questa guida completa illustra il checklist normativo per la produzione di iniettabili, con un focus sui quadri normativi stabiliti dalla FDA (U.S.), EMA/UE, e CDSCO (India). Esamineremo i requisiti principali come i sistemi di garanzia qualità, gli standard di documentazione, i requisiti delle strutture e la prontezza alle ispezioni—tutti elementi critici per le aziende che operano nel mondo ad alto rischio della produzione di farmaci sterili.
Comprendere i requisiti normativi per la produzione di farmaci iniettabili è essenziale, soprattutto considerando fattori come le qualifiche del personale, il controllo ambientale e i requisiti di ventilazione e filtrazione dell’aria. Inoltre, l’aderenza ai regolamenti FDA e alle linee guida EMA/EU garantisce che le aziende mantengano elevati standard durante l’intero processo produttivo.
Man mano che approfondiremo questa guida, presta attenzione alle migliori pratiche di manutenzione delle apparecchiature per la produzione di farmaci iniettabili e preparati a ispezioni rigorose che possono includere ispezione ed esecuzione da parte di Health Canada. Che tu stia cercando l’autorizzazione per studi clinici (Clinical Trial Authorization) o garantendo la conformità ai regolamenti CDSCO, questa checklist sarà una risorsa preziosa nel tuo percorso attraverso le complessità delle normative sulla produzione di iniettabili.
Perché gli iniettabili richiedono una sorveglianza più rigorosa
Gli iniettabili bypassano i sistemi di difesa naturali del corpo. A differenza dei farmaci per via orale che passano attraverso il tratto digestivo, gli iniettabili entrano direttamente nella circolazione sistemica, rendendoli altamente efficaci—e ad alto rischio.
I rischi associati alle formulazioni iniettabili sono significativi e includono:
- Contaminazione microbica
- Materia particellare
- Reazioni pirogene
- Dosaggio errato dovuto a errori di volume o etichettatura
- Compromissione della sterilità durante lo stoccaggio o l’uso
Un rapporto WHO del 2023 sugli iniettabili indicava che quasi 25% dei richiami di prodotto a livello globale riguardava formulazioni iniettabili—più spesso a causa di fallimenti di sterilità o problemi di integrità del contenitore. Questo mette in evidenza l’importanza di rigorosi standard cGMP che i regolatori globali applicano, che includono controlli di qualità in tempo reale in ogni fase del processo produttivo.
Una gestione efficace del rischio di qualità (Quality Risk Management) è cruciale per garantire la sicurezza e l’efficacia dei prodotti iniettabili. Implementare una solida documentazione e tenuta dei registri nelle pratiche di produzione farmaceutica aiuta a tracciare la conformità e supporta le procedure di richiamo quando necessario.
Inoltre, le strutture devono aderire a rigorosi protocolli di sanificazione e controllo dei parassiti e considerare l’implementazione del processo asettico nelle strutture di produzione di iniettabili per mitigare i rischi in modo efficace. L’uso di sistemi computerizzati nella produzione può anche migliorare l’accuratezza e ridurre la probabilità di errori legati a dosaggi errati o contaminazione microbica.
Capendo come conformarsi alle GMP per i prodotti farmaceutici in Canada e collaborando con consulenti esperti, i produttori possono garantire che i loro processi soddisfino i più alti standard di qualità e sicurezza.
Autorità regolatorie principali per gli iniettabili
1. FDA (U.S. Food & Drug Administration)
- Regolamenta ai sensi di 21 CFR Part 210/211 (cGMP per i prodotti farmaceutici finiti)
- I biologici ricadono sotto 21 CFR 600–680 come parte della normativa sui biologici
- Applica gli standard USP per le iniezioni inclusi <1>, <85>, <788>, <800>, <1207> per sterilità, endotossine, particelle e integrità dell’imballaggio
- Sovrintende alle ispezioni pre-approvazione (PAI) and routine GMP audits
2. UE / EMA (European Medicines Agency)
- Operates under EudraLex - Volume 4 (EU GMP Guide)
- Annex 1 for Sterile Medicinal Products is the primary reference for injectable guidelines
- Requires Qualified Person (QP) certification for batch release
3. CDSCO (Central Drugs Standard Control Organization, India)
- Operates under the Drugs and Cosmetics Act & Rules (Schedule M)
- Enforces GMP guidelines for sterile manufacturing (Part IIB)
- CDSCO registration is mandatory for market access in India
Each of these agencies shares a common goal: zero tolerance for sterility failure. However, the procedural paths and emphasis areas differ across regions.
Understanding these core regulatory authorities is essential for ensuring compliance in the production of injectables. Adhering to their guidelines not only safeguards product quality but also aligns with best practices in risk management in pharmaceutical production.
Regulatory Checklist: Key Requirements for Injectable Manufacturing
Below is a unified checklist covering global regulatory expectations for injectable manufacturing regulations. This acts as a foundational compliance framework for facilities operating in the U.S., EU, or India.
1. Facility Design & Classification
- Facility design & classification: Grade A/B/C/D cleanroom classifications
- Airlocks, pressure differentials, unidirectional flow
- HEPA filtration and HVAC validation
2. Aseptic Processing Requirements
- Aseptic processing requirements: Barrier technologies (RABS, Isolators)
- Media fill simulation validation (at least twice yearly)
- Personnel gowning qualification and training
3. Environmental & Bioburden Monitoring
- Environmental & bioburden monitoring: Viable and non-viable particle monitoring (active/passive)
- Surface sampling, air sampling, and settling plates
- Real-time alert/action level deviation handling
4. Water System Validation
- Water system validation: PW and WFI loop validation
- Microbial testing
- TOC and endotoxin levels
5. Sterility Assurance
- Sterility assurance: Filter integrity testing (pre and post-use)
- Container-closure integrity testing (e.g., dye ingress, helium leak)
- Use of validated sterilizers and depyrogenation tunnels
6. Controlli di riempimento e finitura
- Controlli di riempimento e finitura: Accuratezza del volume (controlli gravimetrici o in-process)
- Validazione dei sistemi Clean-in-place (CIP) e Sterilize-in-place (SIP)
- Rimozione della linea, riconciliazione e controlli in-process
7. Confezionamento e etichettatura
- Confezionamento e etichettatura: Sigilli anti-manomissione e serializzazione (DSCSA negli Stati Uniti)
- Verifica delle dichiarazioni in etichetta e conformità alla leggibilità
- Compatibilità con la catena del freddo, se applicabile
8. Controllo qualità analitico
- Controllo qualità analitico: Sterilità (USP <71>)
- Endotossine (USP <85>)
- Materie particellari (USP <788> per LVP e <789> per SVP)
9. Documentazione e Validation Master Plan (VMP)
- Piano maestro di documentazione e convalida (VMP): Registrazioni di produzione del lotto (BMR)
- Validazione dei metodi analitici, progettazione e manutenzione delle attrezzature e dei processi
- Gestione delle deviazioni e implementazione del CAPA
10. Presentazioni e pratiche regolatorie
- Presentazioni e pratiche regolatorie: DMF (Drug Master Files), ANDA, NDA
- CTD UE (Common Technical Document)
- CDSCO Form 44 e Site Master File (India)
Questa checklist funge da guida completa per garantire la conformità normativa in varie giurisdizioni, rispettando gli standard cGMP nella produzione di farmaci iniettabili.
Aree di interesse specifiche della FDA
- Ispezioni di Pre-Approvatore (PAI) per gli stabilimenti per iniettabili sono particolarmente rigorose, garantendo il rispetto degli standard di sicurezza e purezza del prodotto farmaceutico. La FDA esamina non solo i dati, ma anche l’aderenza in tempo reale alle procedure validate indicate nel Food and Drugs Act.
- Enfasi su integrità del sistema di chiusura del contenitore—i metodi di prova USP <1207> richiedono approcci deterministici come il test di perdita con elio anziché metodi probabilistici per garantire la sicurezza e l’efficacia dei prodotti farmaceutici.
- Integrità dei dati secondo i principi ALCOA+ (Attributable, Legible, Contemporaneous, Original, Accurate) è cruciale durante le ispezioni, in linea con le linee guida stabilite dall’International Council on Harmonisation (ICH).
- Le azioni di applicazione della FDA includono misure essenziali quali Form 483, Warning Letters e Import Alerts che affrontano violazioni nelle responsabilità di controllo qualità.
Fatto: Tra il 2021 e il 2023, oltre il 50% delle Warning Letters della FDA nella produzione sterile citavano tecniche asettiche inadeguate o fallimenti nel monitoraggio ambientale, evidenziando l’importanza del rigoroso rispetto dei protocolli di audit della qualità.
Per una comprensione completa delle pratiche regolatorie, considerare la panoramica delle ispezioni di Health Canada relative alla produzione di iniettabili e gli standard stabiliti dall’Organizzazione Mondiale della Sanità (WHO) e da PIC/S per gli iniettabili. Inoltre, assicurarsi che tutti i test sui materiali di confezionamento siano allineati con la qualificazione e la validazione delle attrezzature per mantenere la conformità in tutti gli aspetti della produzione.
Considerazioni normativo-UE ed EMA
- Appendice 1 revisionata 2022 ora impone:
- Strategia di Controllo della Contaminazione (CCS)
- Approccio di Quality Risk Management (QRM)
- Integrazione di tecnologie barriera (es. isolatori)
- Rilascio del lotto solo da parte del Qualified Person (QP) Persona qualificata (QP) con formazione regolatoria
- Il monitoraggio microbico deve essere giustificato con una motivazione basata sul rischio
- Enfasi su validazione dell'ispezione visiva (manuale e automatizzata)
L'UE pone inoltre una forte enfasi sulla farmacovigilanza, richiedendo aggiornamenti regolari alle valutazioni rischio-beneficio basati sulle prestazioni sul campo. Ciò include l'aderenza al Pharmaceutical Quality System e alle linee guida stabilite dal Pharmaceutical Inspection Cooperation/Scheme (PIC/S). Inoltre, un efficace Finished Product Testing è essenziale per garantire la conformità agli standard di produzione sterile.
Revisioni di Management regolari sono cruciali per valutare le responsabilità del personale nella conformità GMP e implementare le migliori pratiche per la documentazione e la gestione dei registri nella produzione farmaceutica. Inoltre, l'uso di sistemi di filtrazione dell'aria e requisiti rigorosi di formazione del personale sono componenti vitali per mantenere il controllo della contaminazione nel processo produttivo.
Comprendere le normative FDA sulla produzione di iniettabili è inoltre fondamentale per le aziende che operano in questo settore, assicurando che tutti gli aspetti della conformità alla produzione sterile siano rispettati efficacemente.
Conformità normativa CDSCO (India)
- La CDSCO sovrintende sia le licenze che la sorveglianza post-commercializzazione, garantendo l'aderenza alle normative sulla produzione di iniettabili.
- Segue gli standard #WHO GMP e Schedule M adattati al quadro normativo indiano.
- #Invio Modulo 29/44, #Site Master File e protocolli di stabilità richiesti per la conformità.
- L'India richiede test di lotto e certificazione da laboratori accreditati #NABL per garantire qualità e sicurezza.
Recentemente, la CDSCO ha aumentato il controllo sulle unità di produzione di iniettabili, specialmente quelle che esportano verso mercati regolamentati. L'enfasi è su:
- Ispezione visiva delle fiale/siringhe riempite come parte dei protocolli di processo asettico.
- Conformità agli standard #farmacopei (IP, BP, USP)
- #Tracciabilità dal lotto al paziente per garantire sicurezza ed efficacia.
I produttori devono inoltre implementare pratiche di Sanitation solide e aderire alla checklist GMP per attività per mantenere la conformità al cGMP per iniettabili. Inoltre, gli approcci di gestione del rischio nei processi di produzione farmaceutica sono essenziali per affrontare efficacemente i potenziali pericoli.
La progettazione degli impianti per la produzione di farmaci dovrebbe allinearsi alle linee guida EU GMP Annex 1 per garantire che tutti gli aspetti della produzione soddisfino i più elevati standard. Inoltre, sono necessari rigorosi standard di test delle #raw material e del prodotto finito per mantenere l'integrità del processo produttivo.
Iniziative di Armonizzazione Globale
Sebbene i tre enti regolatori differiscano nei quadri procedurali, la convergenza globale è in corso tramite varie iniziative di armonizzazione globale:
- Linee guida #ICH (Q8–Q12) adottate da FDA, UE e CDSCO per garantire coerenza nei sistemi di gestione della qualità farmaceutica.
- #Accordi di Riconoscimento Reciproco (MRAs) consentono l'accettazione delle ispezioni di Good Manufacturing Practices (GMP) oltre confine, facilitando lo snellimento delle approvazioni regolatorie.
- Collaborazione #PIC/S promuove approcci di ispezione armonizzati che mantengono gli standard di current good manufacturing practice.
- #Prequalificazione WHO per gli approvvigionamenti #globali (UNICEF, GAVI) garantisce che i prodotti soddisfino requisiti di qualità stringenti.
Queste iniziative aiutano a ridurre le ridondanze, snellire le approvazioni regolatorie e promuovere l'efficienza della #supply chain nelle pandemie e nelle campagne vaccinali—fattori critici per mantenere le unità di controllo qualità nella produzione farmaceutica.
Prontezza alle Ispezioni: cosa cercano gli auditor
Le verifiche per le strutture di iniettabili si concentrano su:
- #Validazione del processo asettico e registri di #media fill
- Integrità della classificazione della #cleanroom (pressioni differenziali, dati HVAC)
- Tendenze del #monitoraggio ambientale e registri delle deviazioni
- Lacune nell'#integrità dei dati o voci retrodatate
- Registri di formazione degli #operatori e conformità all'abbigliamento protettivo
Suggerimento: Crea un team di preparazione per ispezioni simulate (#mock inspection readiness) e conduci audit interni (#internal audits) semestrali. Assicurati che i registri di lotto siano conformi alle tracce di controllo (audit-trail) e che i registri di formazione riflettano l'effettivo utilizzo delle apparecchiature. Attieniti agli standard di Manufacturing Control e garantisci la conformità alle normative sulla fabbricazione, confezionamento, gestione e distribuzione dei farmaci.
Conclusione: La cultura della conformità nella produzione di iniettabili è un viaggio continuo
La produzione di iniettabili non riguarda solo camere sterili e attrezzature lucide: riguarda l'instillare una mentalità di #zero compromise. Ogni sigillo, ogni millilitro, ogni documento conta. Perché quando un farmaco viene iniettato, specialmente nel contesto di terapie complesse come biosimilari e formulazioni depot, non c'è una seconda possibilità.
Man mano che le terapie iniettabili evolvono — dai #biosimilari e dalle formulazioni depot alle sfide regolatorie delle #gene therapies — l'evoluzione del panorama #regulatory diventerà sempre più complessa. Rimanere avanti significa incorporare la qualità nel DNA delle operazioni attraverso pratiche di #quality embedded operations.
Ciò include l'adesione a rigide normative per la produzione di iniettabili e l'adozione di sistemi robusti di gestione dei registri che supportino un'efficace assicurazione della qualità nella produzione di farmaci. Man mano che le linee guida della International Cooperation on Harmonisation of Technical Requirements for Registration of Veterinary Medicinal Products (VICH) si evolvono, i produttori devono essere pronti ad adattare di conseguenza i propri processi.
Le considerazioni sul design delle strutture per prevenire la contaminazione nella produzione di iniettabili sono cruciali, così come la conformità agli standard di processamento asettico e alle normative di #aseptic fill-finish. Implementare azioni correttive e preventive nella produzione farmaceutica è essenziale per mantenere l'integrità dell'unità di controllo qualità.
In questo ambiente dinamico, dove la produzione di penicillina e le modalità terapeutiche avanzate si intersecano, promuovere una cultura della conformità nella produzione di iniettabili è imperativo per il successo.
Domande frequenti (FAQs)
Quali sono i rischi principali associati ai prodotti iniettabili sterili?
I prodotti iniettabili sterili comportano rischi come contaminazione microbica, presenza di particelle, reazioni pirogene, errori di dosaggio e compromissione della sterilità, che possono portare a gravi problemi di sicurezza per i pazienti.
Quali autorità regolatorie principali governano la produzione di iniettabili a livello globale?
La produzione di iniettabili è regolata principalmente dalla FDA negli USA, da EMA/EU in Europa e dalla CDSCO in India, ciascuna applicando linee guida e standard stringenti per la produzione sterile.
Quali sono alcuni requisiti normativi chiave per la produzione di iniettabili sterili?
I requisiti chiave includono il design e la classificazione delle strutture, i protocolli di processo asettico, il monitoraggio ambientale e della bioburden, la validazione dei sistemi idrici, la garanzia di sterilità, i controlli di fill-finish, la conformità di imballaggio ed etichettatura, i test di controllo qualità, la documentazione con un validation master plan e presentazioni regolatorie tempestive.
In che modo le iniziative di armonizzazione globale incidono sulla regolamentazione dei prodotti iniettabili?
Iniziative come le linee guida ICH (Q8–Q12), gli Accordi di Riconoscimento Reciproco (MRAs), la collaborazione PIC/S e la Prequalifica WHO favoriscono l'accettazione delle ispezioni GMP oltre confine, snelliscono le approvazioni, riducono le ridondanze e migliorano l'efficienza della catena di fornitura, specialmente durante pandemie e campagne vaccinali.
Su quali aree si concentra la FDA durante le ispezioni della produzione di iniettabili sterili?
La FDA enfatizza le ispezioni pre-approvazione (PAIs), l'integrità del container closure secondo USP <1207>, l'integrità dei dati in conformità ai principi ALCOA+, l'adeguatezza della tecnica asettica, l'efficacia del monitoraggio ambientale, i registri di formazione degli operatori e la conformità all'abbigliamento protettivo.
Perché una cultura di conformità continua è critica nella produzione di iniettabili?
Perché le iniezioni non concedono una seconda possibilità per gli errori: ogni sigillo, millilitro di prodotto e documento deve essere impeccabile. Incorporare la qualità nel DNA delle operazioni garantisce la sicurezza del paziente e costruisce fiducia con i regolatori e gli operatori sanitari durante l'intero ciclo di vita delle terapie iniettabili.
Reporting on the science, business and regulation shaping the pharmaceutical industry.
Altro in Produzione farmaceutica
Tutti gli articoli →
Conformità nella produzione farmaceutica 2025: normative chiave e migliori pratiche da conoscere

Migliorare la flessibilità nella produzione farmaceutica: produzione agile e scalabilità rapida

Discussion