Standard per le cleanroom farmaceutiche: garantire la sicurezza del paziente e la conformità
Scopri gli standard, le classificazioni e le linee guida normative per le cleanroom farmaceutiche per garantire una produzione priva di contaminazione e la sicurezza del paziente.

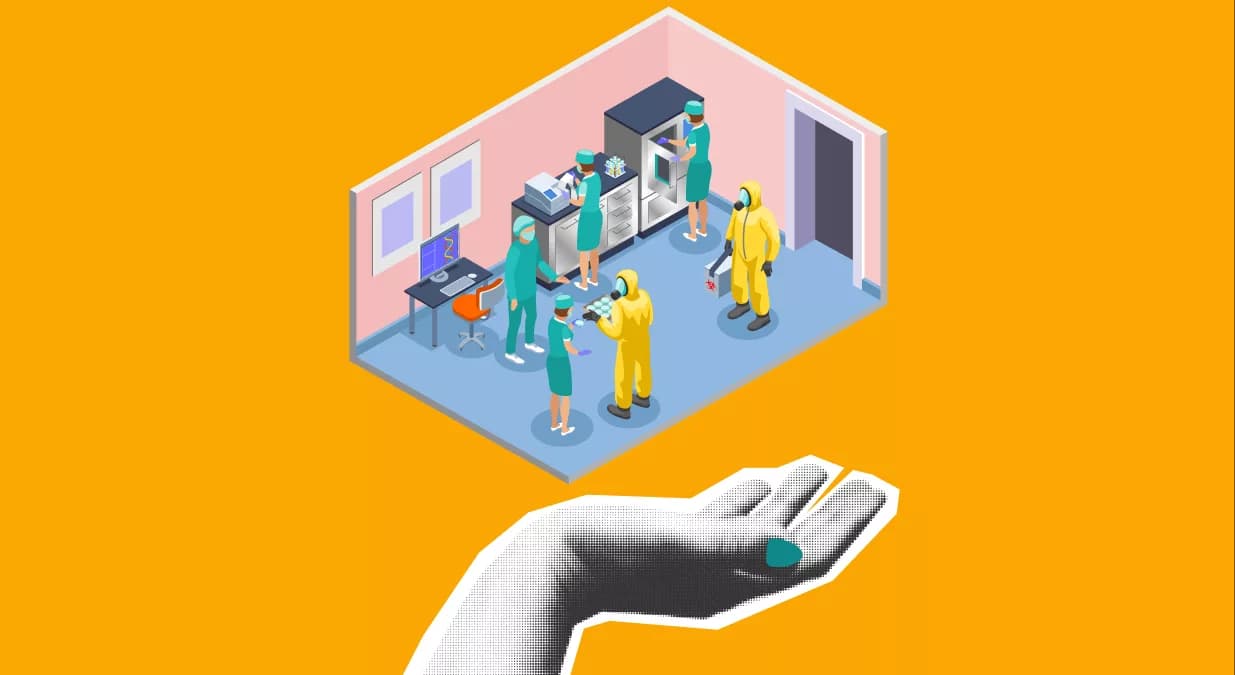
Ricordo ancora i miei giorni di formazione nel settore. Gli stabilimenti farmaceutici erano sempre ai margini della città—giusto abbastanza lontani da sembrare una piccola spedizione. Dopo metropolitane, taxi e una camminata polverosa, arrivavo ricoperto da uno strato di sporco abbastanza spesso da far crescere tulsi.
Ma tutto cambiava al cancello della cleanroom!
Retina per capelli. Guanti. Copriscarpe. Tuta completa. Mascherina. Il rituale non era solo igiene—era una barriera. Quella polvere che portavo? Non era benvenuta dentro.
Entrare dava la sensazione di varcare un altro mondo—aria filtrata, silenzio che ronza, e precisione in ogni movimento.
Questo è il cuore di standard delle cleanroom—non solo pulizia, ma controllo, coerenza e un rispetto intransigente per il processo.
In questo blog analizziamo cosa serve per mantenere quella barriera invisibile—e perché è assolutamente non negoziabile nella produzione farmaceutica.
Cosa sono le cleanroom farmaceutiche
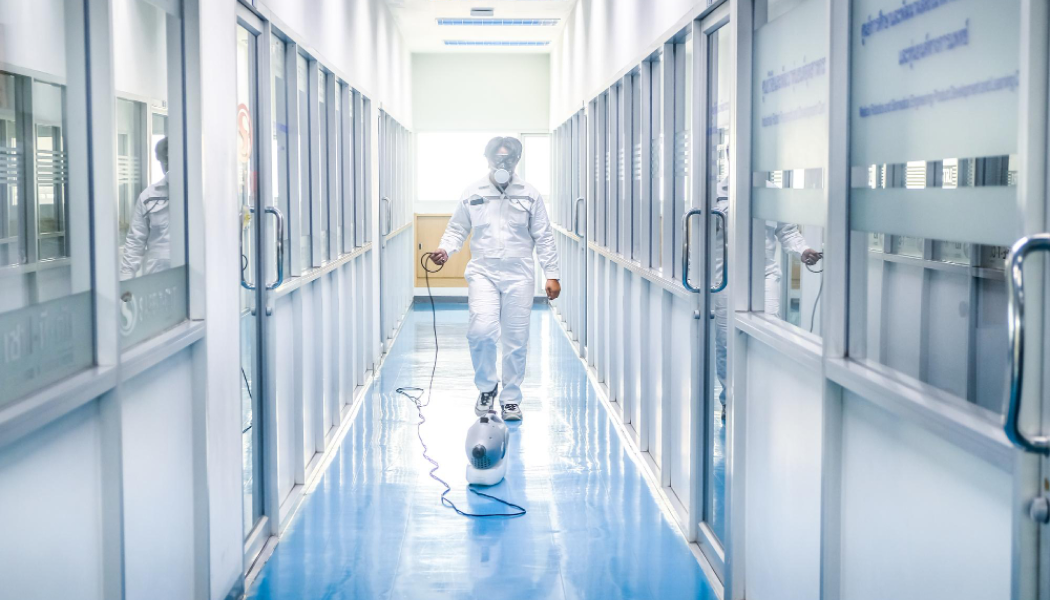
Le cleanroom farmaceutiche sono progettate appositamente per controllare la contaminazione da microbi e particelle aerodisperse. Le cleanroom in campo farmaceutico svolgono una funzione critica nel mantenere ambienti controllati per garantire la qualità del prodotto, la conformità alla sicurezza e agli standard regolatori. Aiutano a prevenire la contaminazione di farmaci, vaccini e altri prodotti medici.
L’ambiente all’interno di una cleanroom è regolato non solo dalle particelle ma anche da temperatura, umidità e pressione, che includono sistemi HVAC (Heating, Ventilation, and Air Conditioning), tutti fattori che possono influenzare la qualità dei prodotti farmaceutici. L’ambiente controllato nelle clean room protegge sia il personale sia i pazienti mantenendo l’integrità della produzione sterile.

Importanza delle cleanroom nell’industria farmaceutica
Le cleanroom nella produzione farmaceutica svolgono un ruolo essenziale nel definire gli standard di qualità del prodotto e la conformità ai requisiti regolatori, garantendo al contempo la protezione del paziente. Questi ambienti di produzione controllati minimizzano il rischio di contaminazione tutelando il processo produttivo e la salute del paziente.
Le cleanroom farmaceutiche sono la base della produzione che in ultima analisi protegge la salute del paziente. Ecco alcuni ruoli principali delle cleanroom nell’industria farmaceutica.
Garantire la qualità del prodotto
L’ambiente nelle cleanroom rimane strettamente controllato per minimizzare particelle aerodisperse, contaminazione microbica e altre impurità. Per esempio, la produzione di antibiotici salvavita, la miscelazione di API, l’essiccazione della miscela, o anche l’installazione di una compressa per compresse in una cleanroom è richiesta.
Il processo di produzione resta libero da contaminazioni per tutta la durata della produzione; dunque, i prodotti farmaceutici mantengono le loro caratteristiche di sicurezza ed efficacia e conservano la stabilità dei prodotti farmaceutici.
Conformità regolatoria
La FDA e l’Agenzia Europea per i Medicinali (EMA) richiedono che le cleanroom farmaceutiche siano utilizzate per raggiungere severi standard di qualità e sicurezza. L’approvazione del prodotto e l’autorizzazione al mercato dipendono dalla corretta osservanza di requisiti regolatori come GLP, GMP e GCP.
Protezione della sicurezza dei lavoratori e dei pazienti
Lo scopo primario dell’istituzione di strutture cleanroom nella produzione farmaceutica è controllare la trasmissione di materiale aerodisperso proteggendo al contempo i lavoratori.
L’industria farmaceutica applica ambienti cleanroom per fornire condizioni di lavoro sicure per il personale che lavora con materiali potenzialmente pericolosi, inclusi prodotti chimici radioattivi e farmaci citotossici usati in oncologia, poiché le pratiche di cleanroom proteggono sia i lavoratori sia i pazienti.
Facilitare la Ricerca e Sviluppo
Le cleanroom nelle strutture di R&S farmaceutiche mantengono un ambiente stabile per esperimenti, sviluppo di formulazioni e procedure di test. Variabili come temperatura e umidità, insieme al controllo delle particelle, contribuiscono a risultati di ricerca precisi e affidabili.
L’area di ricerca che coinvolge terapie cellulari e geniche e i laboratori di testing devono operare sotto rigorosi requisiti di cleanroom.
Prevenire la contaminazione incrociata
I sistemi di filtrazione dell’aria combinati con protocolli di vestizione rigorosi e procedure di personale sterile attentamente implementate proteggono la qualità del prodotto prevenendo la contaminazione incrociata tra lotti di produzione, sostanze farmaceutiche e forme di dosaggio e sostenendo l’integrità del prodotto.
Supportare la produzione sterile
Il processo produttivo dei farmaci sterili, come le iniezioni, le sospensioni orali, i farmaci somministrati per via parenterale e le soluzioni oftalmiche, richiede la totale sterilità dell'area di produzione. Le cleanroom mantengono la sterilità dei prodotti installando HEPA (High-Efficiency Particulate Air) filtri controllando il flusso d'aria per impedire la contaminazione microbica.
Panoramica e classificazione degli standard per le cleanroom
Le linee guida stabilite da varie agenzie regolatorie aiutano a rispettare le buone pratiche di fabbricazione dell'industria farmaceutica. Comprendere questi standard è cruciale per i produttori farmaceutici per garantire conformità, mantenere la qualità del prodotto e salvaguardare la salute dei pazienti. Inoltre, diverse organizzazioni hanno definito standard per classificare le cleanroom in base ai loro livelli di pulizia. Di seguito una panoramica degli enti regolatori che governano le cleanroom e la classificazione delle cleanroom.

ISO (International Organization for Standardization)
L'International Organization for Standardization (ISO), tramite la norma pubblicata ISO 14644-1, stabilisce un metodo riconosciuto a livello internazionale per classificare le cleanroom in base alla concentrazione di particelle aerodisperse. Questi standard aiutano a garantire la sicurezza del prodotto e la conformità regolatoria nelle industrie farmaceutiche a livello globale. ISO 14644-1 istituisce un sistema per valutare la pulizia delle cleanroom attraverso la scala ISO Class 1 fino a ISO Class 9, che impone conteggi massimi consentiti di particelle aerodisperse per particelle di diverse dimensioni. È lo standard globale per la pulizia dell'aria nelle cleanroom.
U.S. Food and Drug Administration (FDA)
Secondo le linee guida della FDA, l'industria farmaceutica deve operare in ambienti controllati perché tali condizioni garantiscono l'affidabilità e la sicurezza del prodotto. La FDA formula le sue aspettative per gli impianti di lavorazione asettica facendo riferimento agli standard ISO, ma non sviluppa requisiti specifici di classificazione delle cleanroom. Orientamenti strategici per la produzione di farmaci sterili mediante processi asettici sono presentati nella "Guidance for Industry – Sterile Drug Products Produced by Aseptic Processing" emanata dalla FDA, che specifica raccomandazioni essenziali per la progettazione, la convalida e le procedure operative delle cleanroom con un'attenzione particolare ai rigorosi sistemi di monitoraggio ambientale. La "Guidance for Industry" della FDA definisce standard fondamentali per la disposizione, la convalida e le pratiche di gestione delle cleanroom.
Health Canada
In Canada, le Good Manufacturing Practices (GMP) dell'OMS regolano la produzione farmaceutica e biologica, e includono standard di progettazione e operativi delle cleanroom per garantire la sicurezza e la qualità del prodotto.
European Medicines Agency (EMA)
Ai produttori farmaceutici dell'Unione Europea viene fornito un insieme di regolamenti per la classificazione e i requisiti operativi delle cleanroom stabiliti nel Volume 4 delle EudraLex GMP Guidelines. Il European Union's Good Manufacturing Practice (GMP) linee guida, dettagliate nell'Allegato 1, forniscono classificazioni per le cleanroom utilizzate nella produzione di prodotti medicinali sterili. Secondo l'EMA, le cleanroom si suddividono in quattro categorie secondo il loro sistema di classificazione. Ogni grado specifica limiti per le particelle aerodisperse sia "a riposo" (non occupate) sia "in funzione" (durante le attività produttive).
Grade A: Zone ad alto rischio che richiedono un controllo rigoroso, come le aree in cui i prodotti sterili sono esposti.
Grade B: Ambienti di fondo per le zone Grade A, che mantengono controlli leggermente meno stringenti.
Grades C and D: Aree per fasi meno critiche nella produzione di prodotti sterili, con standard progressivamente più permissivi.
Innovazioni nel monitoraggio delle cleanroom in ambito farmaceutico: più intelligenti, più sicure, più pulite
I cleanroom sono sempre stati incentrati sul controllo dell’aria, delle particelle, della pressione e delle persone. Ma oggi quel controllo si è evoluto in qualcosa di molto più intelligente.
Grazie alla trasformazione digitale e all’Industria 4.0, monitoraggio dei cleanroom non è più solo una questione di blocchi note e ispezioni programmate. Ora riguarda analisi in tempo reale, analisi predittive e automazione.
1. Sistemi di monitoraggio ambientale in tempo reale (RTEM)
I cleanroom moderni sono dotati di sistemi RTEM che monitorano continuamente parametri critici come temperatura, umidità, pressione differenziale, particelle aerodisperse e contaminazione microbica.
Questi sistemi avvisano immediatamente gli operatori se un qualsiasi valore devia dall’intervallo accettabile, permettendo azioni correttive immediate prima che la qualità del prodotto venga compromessa.
2. Reti di sensori wireless (WSN)
Sono finiti i tempi degli strumenti ingombranti e cablati. Sensori wireless possono ora essere posizionati in tutto il cleanroom per raccogliere dati in continuo con minima interruzione. Sono più semplici da installare, scalabili e riducono l’ingombro dei cavi, rendendoli ideali per strutture modulari.
3. Piattaforme di monitoraggio basate su cloud
I dati dei sensori non sono più isolati. Le piattaforme cloud permettono ai team di accedere ai dati del cleanroom da qualsiasi luogo, eseguire analisi delle tendenze e generare automaticamente report di conformità. Questo non solo migliora la preparazione regolatoria ma supporta anche l’integrità dei dati in linea con le linee guida FDA e EU GMP.
4. IA e manutenzione predittiva
L’intelligenza artificiale viene ora utilizzata per analizzare le tendenze dei dati ambientali e prevedere quando un’apparecchiatura potrebbe guastarsi o quando i rischi di contaminazione stanno aumentando. Questo approccio proattivo minimizza i tempi di fermo e supporta una cultura di produzione a difetti zero.
5. Monitoraggio microbico integrato
I sistemi di nuova generazione ora integrano tecnologie rapide di monitoraggio microbico come ATP bioluminescenza e contatori bioaerosol in tempo reale. Questi offrono risultati più rapidi rispetto ai metodi tradizionali basati sulla coltura, riducendo i tempi decisionali durante il rilascio dei lotti.

Aggiornamenti normativi e di conformità nel 2025
Proposte di revisione dell’EMA alla linea guida GMP per ATMP (maggio 2025): L’European Medicines Agency (EMA) ha proposto revisioni alla Parte IV delle Linee guida UE sulla Good Manufacturing Practice (GMP) per i prodotti medicinali di terapia avanzata (ATMP).
Queste revisioni mirano ad allinearsi con l’Annex 1 aggiornato (efficace agosto 2023), integrare principi da ICH Q9 (Quality Risk Management) e ICH Q10 (Pharmaceutical Quality System), e adattarsi a nuove tecnologie quali sistemi automatizzati e chiusi monouso. Le linee guida forniranno anche chiarimenti sulle classificazioni dei cleanroom e sull’uso di sistemi a barriera come isolatori e Restricted Access Barrier Systems (RABS).
Capitolo bozza della U.S. Pharmacopoeia 〈1110〉Considerazioni sulla Microbial Contamination Control Strategy (marzo 2025): Questo capitolo bozza introduce una CCS completa e orientata al ciclo di vita che enfatizza i rischi microbici, di endotossine e pirogeni dalla progettazione della struttura alla sorveglianza post-commercializzazione.
Esso impone le classificazioni dei cleanroom secondo ISO 14644-1, in particolare ISO Class 5 per le aree di lavorazione asettica, e richiede programmi di monitoraggio ambientale con analisi trimestrale delle tendenze dei dati. Pur offrendo flessibilità nelle metodologie di valutazione del rischio, richiede giustificazioni documentate per le misure di controllo come sistemi chiusi o isolatori.
Conclusione
Le camere bianche farmaceutiche sono essenziali per la sicurezza del prodotto, la qualità e la conformità normativa nella produzione di farmaci. Una camera bianca nell'industria farmaceutica riduce al minimo i rischi di contaminazione, proteggendo lavoratori e pazienti. Aderire ai requisiti delle camere bianche farmaceutiche è fondamentale per soddisfare gli standard delle camere bianche farmaceutiche stabiliti dagli organismi regolatori internazionali.
La classificazione delle camere bianche nella produzione farmaceutica garantisce diversi livelli di controllo basati sui rischi di contaminazione. Con l'avanzare della tecnologia, le camere bianche per la produzione farmaceutica continuano a evolversi, migliorando sterilità ed efficienza. Comprendere i tipi di camere bianche nell'industria farmaceutica è fondamentale per mantenere la conformità e garantire una produzione di medicinali sicura.
Domande frequenti
Qual è la differenza tra camere bianche ISO 7 e ISO 8?
ISO 7 consente 352.000 particelle/m³ (≥0.5 μm), mentre ISO 8 consente 3.520.000 particelle/m³ (≥0.5 μm). ISO 7 è più pulita ed è utilizzata per operazioni più critiche; ISO 8 supporta processi meno sensibili come il confezionamento o l'abbigliamento protettivo.
Cos'è il GMP per le camere bianche?
GMP (Good Manufacturing Practice) garantisce che i prodotti farmaceutici siano prodotti e controllati in modo coerente. Per le camere bianche, il GMP include:
- Progettazione dell'ambiente controllato
- Igiene del personale e indossamento dei DPI
- Monitoraggio ambientale
- Convalida della sterilizzazione e della pulizia
In che modo le nuove tecnologie migliorano il monitoraggio delle camere bianche?
Questi strumenti aumentano la conformità, riducono gli errori manuali e consentono una risposta più rapida alle deviazioni. Le tecnologie moderne migliorano il monitoraggio delle camere bianche attraverso:
- Sensori ambientali in tempo reale
- Raccolta dati wireless
- Cruscotti basati su cloud
- IA per la manutenzione predittiva
Quali sono le classificazioni ISO per le camere bianche?
Le classificazioni ISO (ISO 14644-1) definiscono la pulizia dell'aria in una camera bianca in base al numero di particelle aerodisperse per metro cubo. Le classi comuni includono:
- ISO 5: Ultra-pulita (es. riempimento asettico)
- ISO 7: Controllo moderato (es. ambienti buffer)
- ISO 8: Controllo di base (es. aree di supporto o di vestizione)
Reporting on the science, business and regulation shaping the pharmaceutical industry.
Altro in Produzione farmaceutica
Tutti gli articoli →
Conformità nella produzione farmaceutica 2025: normative chiave e migliori pratiche da conoscere

Migliorare la flessibilità nella produzione farmaceutica: produzione agile e scalabilità rapida

Discussion