Linee guida vs Regolamento: quattro parole che il settore farmaceutico continua a confondere
Guidance vs Regulation non è solo una questione di termini: ecco cosa significa realmente ciascuna voce (inclusi draft guidance e practice) e perché la confusione conta.

Introduzione
Chiedi a cinque persone in un team di qualità cosa significhi "the guidance says" e probabilmente otterrai cinque risposte diverse. Alcuni intendono un documento finalizzato. Altri si riferiscono a una bozza letta il mese scorso. Qualcuno intende in realtà una SOP interna costruita attorno a usi del settore, non a nessun testo pubblicato. Questa confusione non è solo un lapsus linguistico; influenza i rilievi di audit, i ritardi nelle sottomissioni e le decisioni di budget. Questa guida spiega cosa ciascun termine significa alla luce della legge, perché la confusione persiste e come i team di regulatory intelligence possano costruire un vocabolario più chiaro attorno a essi.
Perché questa confusione è importante
La redazione regolatoria e la documentazione di qualità si basano entrambe pesantemente su queste quattro parole, spesso senza distinguerle. Una CAPA che cita "FDA guidance" come se fosse legge può indebolire una risposta a un audit. Un piano di go-to-market costruito su un annex in bozza può lasciare un'azienda conforme a una regola che in realtà non è mai entrata in vigore in quella forma. Usare correttamente questo vocabolario fa ora parte della buona intelligence regolatoria nel pharma, soprattutto man mano che sempre più agenzie conducono consultazioni aperte e pubblicano bozze in evoluzione prima di finalizzare qualsiasi cosa.
Regolamento: l'unico termine legalmente vincolante
Un regolamento è una legge. Un ente lo emette con autorità legislativa o statutaria, la Commissione Europea, il Congresso degli Stati Uniti o un ministero della salute nazionale, e comporta obblighi applicabili. Una volta che un regolamento è pubblicato in un registro ufficiale, come l'Official Journal of the European Union o il US Federal Register, le aziende devono conformarsi entro i tempi indicati o affrontare sanzioni.
I regolamenti seguono un processo legale definito: proposta, revisione, emendamento, adozione formale e pubblicazione. Niente di ciò che riguarda un regolamento è opzionale una volta che si applica. Questo è diverso dalla guidance, che spiega come soddisfare i requisiti ma non crea di per sé nuovi obblighi legali.
Linee guida: ufficiali, ma non legge
I documenti di guidance, emessi da agenzie come FDA, EMA o ICH, spiegano come un'azienda può soddisfare requisiti legali o regolatori esistenti. Riflettono il pensiero corrente dell'agenzia su argomenti quali data integrity, stability testing e clinical trial design.
La guidance non è legge. Le aziende possono discostarsene se sanno giustificare un approccio alternativo che soddisfi comunque il regolamento sottostante. Nella pratica, però, la guidance ha un peso significativo perché auditor e ispettori la usano come punto di riferimento durante le ispezioni. Scostarsi dalla guidance senza una giustificazione documentata è un rilievo di audit comune, anche se tali deviazioni sono tecnicamente permesse.
Caratteristiche principali della guidance:
Rappresenta l'interpretazione corrente del regolatore, non un mandato legale
Può essere aggiornata, revisionata o ritirata senza un processo legislativo formale
Spesso è specifica per regione (una FDA guidance non si applica automaticamente nell'UE)
Bozza di linee guida: indicazione, non obbligo
La draft guidance è esattamente ciò che suggerisce il nome: una proposta aperta a commenti pubblici. Indica verso dove si sta orientando il pensiero di un'agenzia, ma non ha status regolatorio. Le aziende leggono la draft guidance per prepararsi in anticipo, non per conformarsi. Costruire un'intera strategia di convalida su una bozza è rischioso perché la versione finale può cambiare sostanzialmente dopo il periodo di commento, e la pubblicazione finale stessa può essere ritardata oltre la tempistica originale.
Qui si verifica la maggior parte della confusione nei contenuti pharma e nella comunicazione interna. Una bozza viene discussa in un webinar o su LinkedIn come se fosse finalizzata, e quando circola fra i team interni la distinzione si perde.
Pratica: ciò che le aziende fanno realmente
La pratica è il termine più ampio e meno formale dei quattro. Si riferisce a ciò che un'azienda o l'industria nel suo complesso effettivamente fa, talvolta influenzato da regolamenti, talvolta dalla guidance e talvolta da abitudini che sono semplicemente diventate convenzionali nel tempo. Una "standard industry practice" potrebbe non essere scritta in alcun testo regolatorio. Potrebbe essere un modello di SOP che si è diffuso tra le aziende o un approccio che un team di audit ha iniziato a aspettarsi negli anni senza alcun documento formale che lo approvi.
La practice è utile, ma è anche il termine più vulnerabile a un uso improprio. Citare "industry practice" come giustificazione durante un'ispezione pesa molto meno che citare un regolamento effettivo o una guidance finalizzata.
Tabella di confronto: quattro termini, quattro pesi diversi
Termine | Status legale | Chi lo emette | Si può deviare? |
|---|---|---|---|
Regolamento | Legalmente vincolante | Organo legislativo/statutario | No, non senza esenzione formale |
Linee guida | Non vincolante, ma attesa | Agenzia regolatoria | Sì, con giustificazione documentata |
Bozza di linee guida | Nessuno status formale | Agenzia regolatoria (fase di proposta) | Sì, non è ancora applicabile |
Pratica | Convenzione informale | Abitudine del settore / interna | Sì, ma debole difesa in sede di audit |
Caso di studio: Annex 11 e Annex 22 delle GMP UE
Questa distinzione si sta manifestando proprio ora con la revisione dell'Annex 11 (sistemi computerizzati) delle GMP UE e il nuovo Annex 22 (intelligenza artificiale nelle GMP). Entrambi hanno attraversato una consultazione pubblica, chiusa nell'ottobre 2025, e le bozze hanno circolato ampiamente tra i team di qualità e conformità IT. A fine luglio 2026 entrambe rimangono bozze in consultazione. La versione attualmente applicabile dell'Annex 11 è ancora quella pubblicata nel gennaio 2011. La pubblicazione definitiva è stata ripetutamente indicata come prevista "a metà 2026", ma la Commissione Europea non ha emesso una data confermata né un testo finalizzato al momento della stesura del presente documento.
Questo ha rilevanza pratica: le aziende che preparano framework di governance per l'IA o aggiornamenti dei sistemi computerizzati basandosi sulla bozza dell'Annex 22 si stanno preparando per una guida probabile, non per obblighi confermati. I team dovrebbero monitorare direttamente EudraLex Volume 4 per la data di pubblicazione effettiva piuttosto che fare affidamento su riepiloghi secondari nei blog, che talvolta riportano tempistiche previste come se fossero confermate.
L'Annex 22 non è l'unico framework di governance dell'IA che i team farmaceutici stanno monitorando; vedi come la guida ISPE si colloca in questo panorama in evoluzione.
→ Leggi: Guida ISPE GAMP per l'IA in ambito farmaceutico: Guida per la leadership
Caso di studio: The Critical Medicines Act
Il Critical Medicines Act (CMA) dell'UE offre un esempio più chiaro del percorso regolatorio in azione. La Commissione Europea ha proposto il CMA nel marzo 2025 per affrontare le carenze di medicinali essenziali e ridurre la dipendenza dalle catene di approvvigionamento extra-UE. Il 12 maggio 2026 il Consiglio e il Parlamento Europeo hanno raggiunto un accordo politico provvisorio sul testo.
Tale accordo è una tappa importante, non una legge definitiva. Il testo deve ancora ricevere la ratifica formale sia dal Consiglio che dal Parlamento, seguita dalla revisione giuridico-linguistica, prima della pubblicazione nella Gazzetta Ufficiale dell'UE. La pubblicazione è prevista verso la fine del 2026, momento in cui sarà confermata la data di entrata in vigore. Fino a quando non avverrà tale pubblicazione formale, il CMA resta un accordo politico, non un regolamento applicabile, una distinzione importante per i team di supply chain e procurement che pianificano in merito.
L'Annex 22 mostra lo stesso schema guida-vs-regolamento che si manifesta nella governance dell'IA; leggi l'analisi completa di cosa significhi realmente il suo stato di bozza.
→ Leggi: Statico, Deterministico, Spiegabile: leggere la bozza dell'Annex 22
Una checklist pratica per i team regolatori
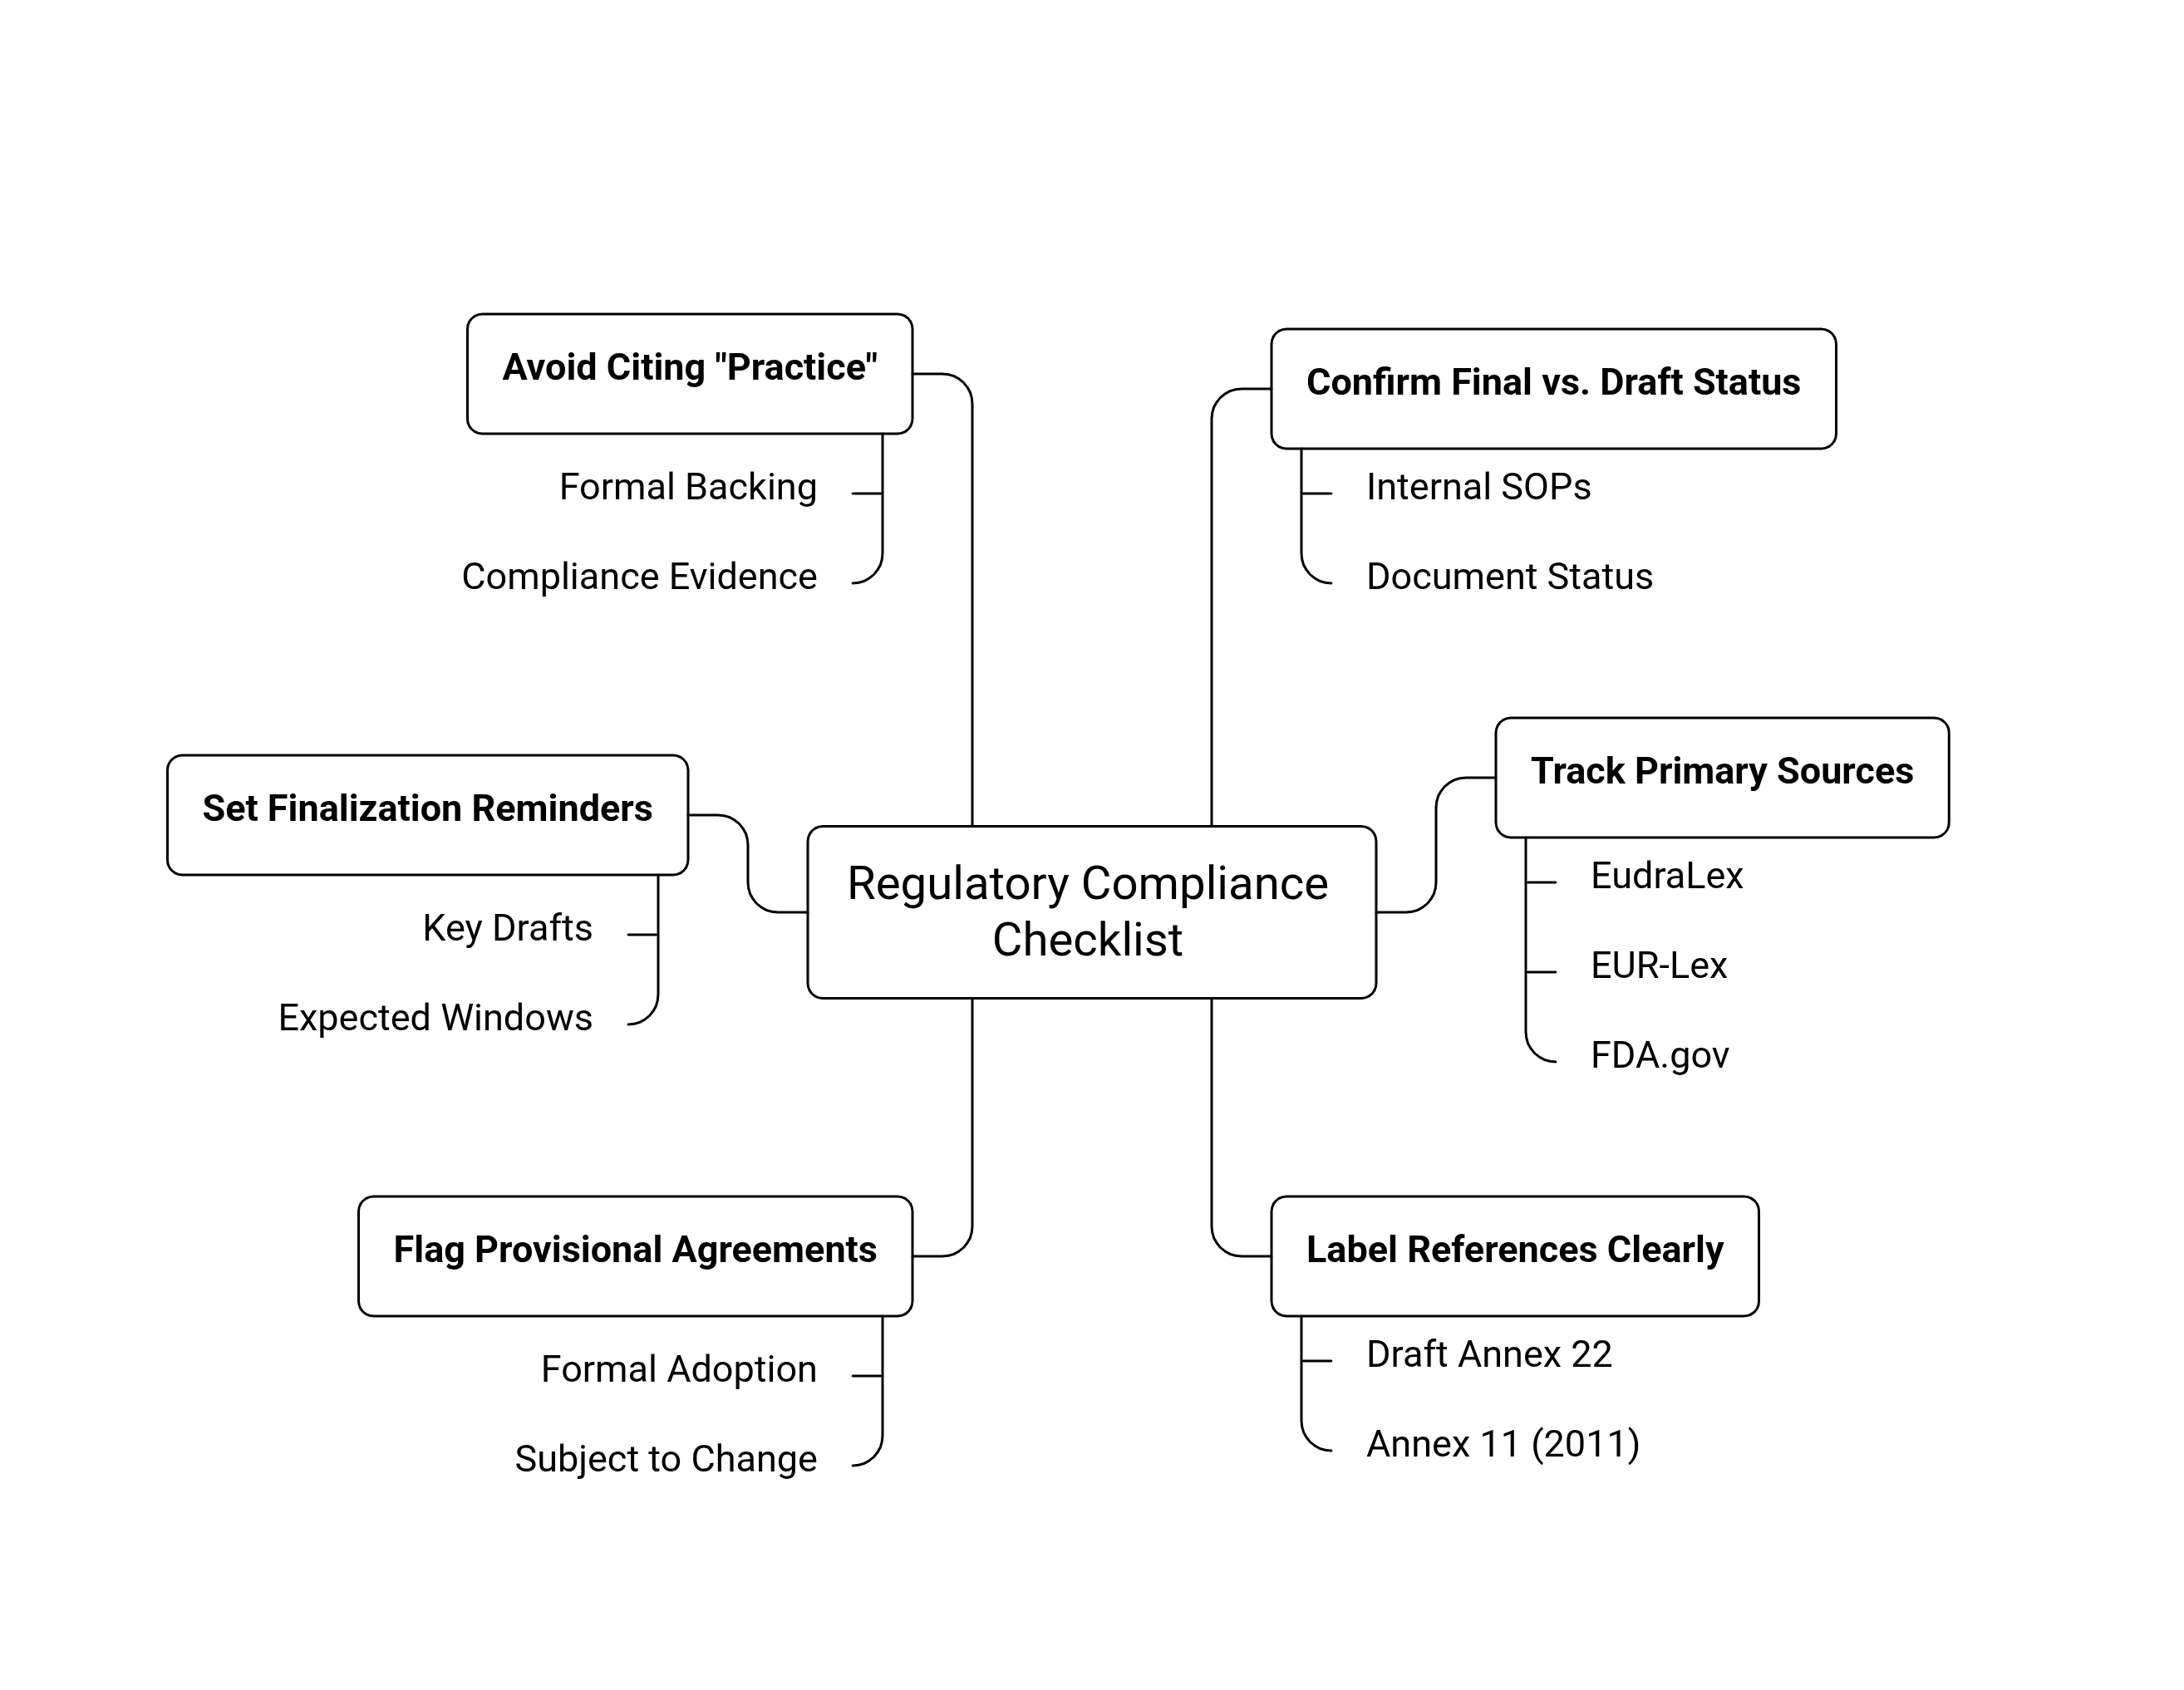
Confermare se un documento è definitivo o ancora in consultazione prima di citarlo nelle SOP interne.
Monitorare direttamente le fonti primarie (EudraLex, EUR-Lex, FDA.gov) piuttosto che i riepiloghi secondari.
Etichettare chiaramente i riferimenti interni: "secondo la bozza dell'Annex 22" vs. "secondo l'Annex 11 (2011, attuale)"
Segnalare qualsiasi politica basata su un accordo provvisorio come soggetta a modifiche fino all'adozione formale.
Impostare un promemoria sul calendario per riesaminare le bozze chiave nel loro intervallo di finalizzazione previsto.
Evitare di presentare la "pratica" del settore come prova di conformità durante le ispezioni senza un supporto formale.
Conclusione
Il divario tra guida, bozza di guida, regolamento e pratica non è accademico; influisce direttamente su quanto un'azienda sia realmente preparata quando una regola entra in vigore e su quanto sia difendibile la sua documentazione durante l'ispezione. Poiché agenzie come EMA e FDA lavorano sempre più attraverso bozze in consultazione pubblica, un linguaggio preciso nel lavoro di intelligence regolatoria interna diventa uno strumento di gestione del rischio concreto, non solo una preferenza di scrittura.
Domande frequenti
D1. Le bozze di guida sono vincolanti?
No. Le bozze di guida sono aperte ai commenti e non hanno forza legale o regolatoria fino alla finalizzazione.
D2. Un'azienda può essere sottoposta ad audit rispetto a una bozza di regolamento?
No, gli ispettori verificano la conformità rispetto ai regolamenti attualmente applicabili e alle guide finalizzate, non alle bozze.
D3. L'Annex 11 delle GMP UE (2011) è ancora valido?
Sì, la versione del 2011 resta l'annex applicabile fino a quando la versione revisionata non sarà pubblicata formalmente.
D4. Il Critical Medicines Act dell'UE è già legge?
Non ancora. Ha un accordo politico provvisorio ma attende la ratifica formale e la pubblicazione nella OJEU.
D5. Qual è la fonte più sicura per gli aggiornamenti sullo stato regolatorio?
Le fonti regolatorie primarie, EudraLex, EUR-Lex, e FDA.gov, piuttosto che blog secondari del settore.
Reporting on the science, business and regulation shaping the pharmaceutical industry.
Altro in Regulatory Intelligence
Tutti gli articoli →
Lo schema dietro le FDA Warning Letters: cosa spesso trascurano startup e CDMO

Classi di cleanroom ISO 14644 per il settore farmaceutico (con implicazioni per il monitoraggio ambientale)

Discussion