QC-Labor im Überblick: Teil 1
Erfahren Sie mehr über die wesentliche Rolle der Qualitätskontrolle in der Pharmaindustrie, von Prüfverfahren bis hin zur Gewährleistung der Wirksamkeit und Sicherheit von Arzneimitteln.
Normalerweise können Sie als Qualitätskontrolle-"QC"-Fachkraft den belastenden Arbeitsstil vorhersehen! Das liegt daran, dass Sie der Eckpfeiler im "konform-nichtkonform"-Zyklus für alle Produktionsinputs und -outputs sind, der die Grundlage des "Freigabe-Ablehnung des Arzneimittels"-Prozesses bildet.
Welche Rolle hat die QC? Warum ist QC so wichtig? Wie führt das QC-Labor seine Aufgaben aus und wie passt es in das Herstellungs -Anlagensystem? Schließlich: Wie verwaltet man die Gesamtübersicht der QC und vermeidet Fehler im Labor, die Instrumente, Leistung oder Genauigkeit beeinträchtigen? Diese Punkte und interessante Details werden in dieser kompakten Serie von 3 Artikeln mit dem Titel: "QC-Labor im Überblick" behandelt.
Welche Rolle hat die QC?
Grundlagenwissen
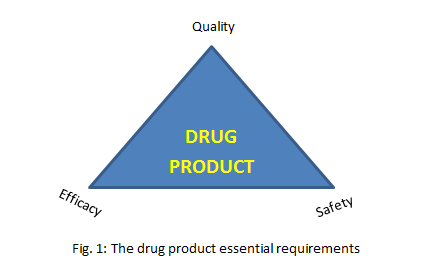
Im Grunde sollten wir wissen, dass alle Vorschriften oder Normen für pharmazeutische Produkte darauf abzielen, das Dreieck Wirksamkeit, Sicherheit und Qualität zu erreichen (siehe Abb. 1). Daher ist das übergeordnete Ziel der QC zu prüfen, ob diese drei Anforderungen erfüllt sind. Diese Aufgabe erfolgt routinemäßig durch laboranalytische Prüfungen von Proben. Welche Proben sind zu prüfen? Ganz einfach: alle Produktionsinputs und -outputs müssen geprüft werden, sofern nicht begründet auf eine Ausnahme verzichtet werden kann! Welche Prüfungen sind erforderlich? Das wird weiter unten besprochen.
QC-Proben
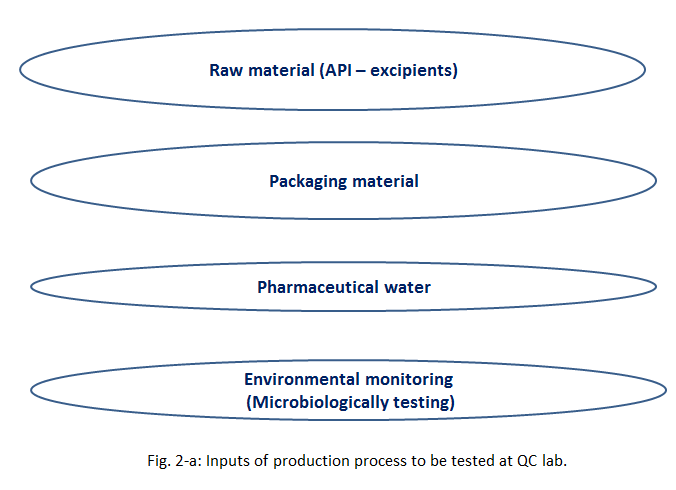
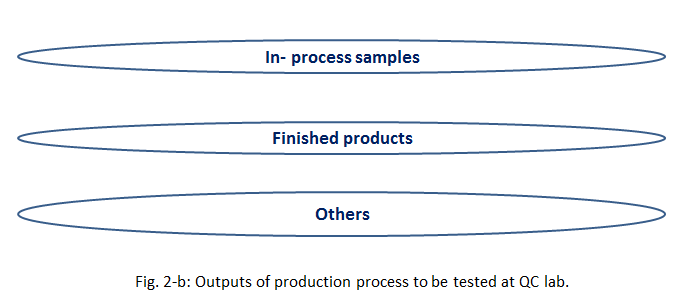
Wie in Abb. 2-a und Abb. 2-b gezeigt, sind die Inputs und Outputs der Produktion, die als Proben für die Analyse im QC-Labor benötigt werden, nahezu alle denkbaren Dinge! Beginnend bei: Luft (Umgebungsüberwachung) bis hin zu den aktiven und inaktiven Materialien, die das Arzneimittelprodukt bilden, sowie Wasser für pharmazeutische Zwecke.
Kategorien von Prüfungen
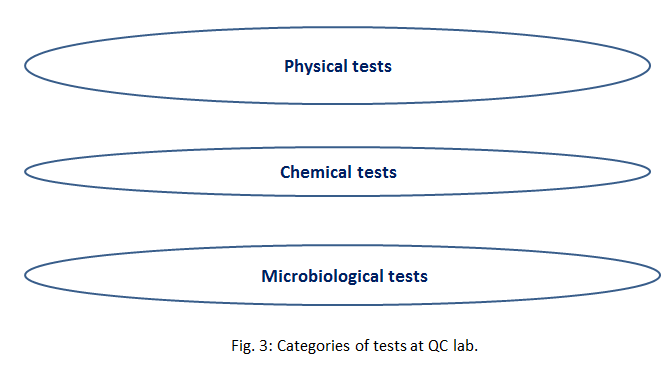
Wie in Abb. 3 gezeigt, lassen sich die Prüfungen der QC in 3 Kategorien zusammenfassen: physikalisch, chemisch und mikrobiologisch. Nicht alle Prüfungen sind für alle Proben erforderlich. Richtlinien, Pharmakopöen und Standardarbeitsanweisungen (interne Instruktionen) legen die erforderlichen Prüfungen für jeden Probentyp fest. Zum Beispiel müssen Wasserproben mikrobiologische Kriterien erfüllen und, falls sie für sterile Produktionen benötigt werden, Sterilität erreichen ("Freiheit von lebensfähigen Mikroorganismen") sowie die Abwesenheit von Pyrogenen ("nicht-lebende fiebererzeugende Stoffe"). Außerdem müssen physikochemische Eigenschaften wie ein bestimmter pH-Bereich, Leitfähigkeit und Freiheit von Härte (Calcium- und Magnesiumionen) erfüllt sein. Ein weiteres Beispiel ist die Umweltprüfung, die nur aus mikrobiologischer Sicht durchgeführt wird, indem an definierten Stellen im Produktionsbereich spezifische Platten ausgebracht werden, um die Keimzahl oder Sterilität zu erfassen (je nach Klassifizierung des Bereichs). Eines der wichtigsten Beispiele ist die analytische Prüfung des Arzneimittelprodukts selbst, seiner Bestandteile (Rohstoffe) und seines Zwischenprodukts/ seiner Zwischenprodukte (In-Prozess-Proben). Dieses letzte Beispiel wird detailliert besprochen.
Universelle vs. "Darreichungsform"-relevante Prüfungen
Analytische Verfahren, die auf den Wirkstoff, Hilfsstoffe, Zwischen- und Fertigprodukte angewendet werden, können in universelle und "Darreichungsform"-relevante Prüfungen unterteilt werden.
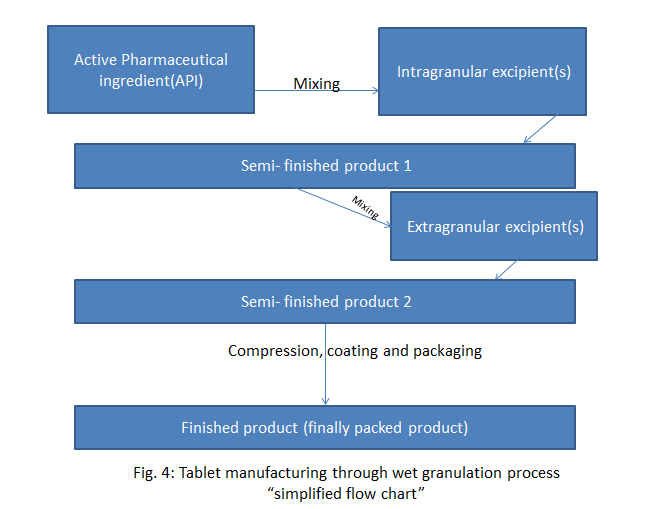
Bevor wir zu den Prüfungen kommen, müssen wir wissen, was mit den genannten Begriffen gemeint ist. Eine "Darreichungsform" ist einfach die endgültige Form des Arzneimittels, die dem Patienten verabreicht wird. Der Wirkstoff (active pharmaceutical ingredient, API) ist der Stoff, der für die therapeutische Wirkung verantwortlich ist. Die Hilfsstoffe sind die ergänzenden Materialien, die eine Matrix für den Wirkstoff bereitstellen, die Herstellung erleichtern, seine Eigenschaften verbessern und/oder ihn stabilisieren. Schließlich ist das Zwischenprodukt ein Arzneimittel, das mit einem oder mehreren Hilfsstoffen vermischt ist, aber noch nicht den Stand eines Fertigprodukts erreicht hat, das der Patient erhalten kann.
Darreichungsformen können fest sein (z. B. Tabletten, Kapseln und Pulver), flüssig (z. B. Sirupe, Suspensionen und Emulsionen) oder halbfest (z. B. Gele, Cremes und Salben).
Bezüglich des Zwischenprodukts lässt sich sein Konzept an einem Beispiel des Herstellungsflussdiagramms für Tabletten (Abb. 4) nachvollziehen:
Nun können wir vorhersagen, welche universellen Prüfungen für eine Probe, z. B. das fertig verpackte Endprodukt (FFP) einer Paracetamol-Tablette, durchgeführt werden sollten. Wenn Sie an der Stelle eines Patienten wären, welche Prüfungen würden Sie vorhersagen, dass das QC-Labor durchführen sollte? Stellen Sie sich vor, die Paracetamol-Tabletten enthielten versehentlich einen anderen API! Stellen Sie weiter vor, eine schwangere Frau habe diese Tabletten eingenommen und sie enthielten ein anderes Medikament mit hoher Teratogenität!
Zunächst ist eine IDENTIFIKATIONSPRÜFUNG erforderlich, damit wir sicher sind, dass die Tabletten den richtigen API enthalten, in unserem Beispiel: "Paracetamol". Das ist ein wichtiger Schutz der Sicherheit.
Zweitens benötigen wir eine ASSAY-Prüfung, um sicherzustellen, dass die Menge des API dem Etikett entspricht, sodass der Patient die richtige Dosis erhält. Außerdem die Bestimmung von Konservierungsstoffen und Antioxidantien bei flüssigen Produkten. Eine dritte Prüfung ist sehr wichtig und lässt sich ebenfalls Ihrer Vorstellung entnehmen. Stellen Sie sich vor, die Tabletten hätten beim Pressen eine hohe Variabilität im Gewicht und/oder API-Gehalt erlitten, dann würde der Patient auch eine Variabilität in der Wirkung erfahren!
Manche Tabletten könnten eine höhere als die erforderliche Wirkung zeigen, möglicherweise mit stärkeren Nebenwirkungen oder sogar toxischen Effekten bei Arzneimitteln mit engem therapeutischem Fenster, während andere Tabletten nur sehr schwache oder gar keine Wirkung zeigen. Dementsprechend ist die EINHEITLICHKEIT DER DARREICHUNGSFORM eine wesentliche Prüfung und weist technische Details auf, die QC-Fachleute kennen. Die ASSAY- und EINHEITLICHKEITS-PRÜFUNGEN gewährleisten somit Wirksamkeit und Sicherheit.
Eine weitere vierte Prüfung ist sehr kritisch und wichtig für die Sicherheit der Patienten: die PRÜFUNG AUF VERUNREINIGUNGEN. Verunreinigungen sind Stoffe, die im Arzneimittelprodukt nicht erwünscht sind und ins Produkt gelangen (z. B. Rückstände aus beim Herstellungsprozess verwendeten organischen Lösungsmitteln) oder aus dem Arzneistoff selbst stammen (z. B. Abbauprodukte des API). Andere Arten von Verunreinigungen müssen ebenfalls bewertet und/oder kontrolliert werden, sollen hier aber nicht weiter behandelt werden (z. B. elementare Verunreinigungen).
Fünfter universeller Test kann der Alkoholgehalt sein, wenn es sich um eine flüssige Darreichungsform mit Alkohol handelt. Schließlich sollte eine mikrobiologische Untersuchung durchgeführt werden, um sicherzustellen, dass weder pathogene Stämme noch hohe Mengen an bakterieller/ fungaler Kontamination vorhanden sind.af
Nun, nachdem wir die erforderlichen universellen Tests erwähnt haben: Welche Tests gibt es im Zusammenhang mit den "Darreichungsformen"? Im nächsten Artikel sollten wir Beispiele für solche Tests hervorheben.
?Könnte die QC-Rolle alleinstehend die Qualität des Produkts gewährleisten
Tatsächlich ist die QC-Rolle für eine vollständige Qualitätsicherung nicht ausreichend! Einfach gesagt: Wenn ich mich nur auf QC-Proben zur Sicherstellung der Qualität verlassen würde, wäre das ein großer Fehler. Wir benötigen eine Abteilung für QUALITY ASSURANCE (QA), die die Prozessdetails selbst verfolgt. Die Gesamtübersicht über den Produktionsprozess, den Dokumentationszyklus und das gesamte Qualitätsmanagement sind Aufgabe der QA, welche die verantwortliche Abteilung für die Freigabe des Produkts nach vollständiger Überprüfung der QC-Zertifikate, Produktionsprozesse, In-Process-Kontrollen und Dokumente ist; sie ist auch die verantwortliche Stelle für die endgültige Entscheidung über die Produktablehnung, falls die QC außerhalb der Spezifikationen berichtet.
Erwähnenswert ist der bekannte Ansatz namens QUALITY BY DESIGN (QbD), der darauf abzielt, Qualität als eingebettete Komponente in den Herstellungsprozess einzufügen durch eine umfangreiche Auslegung des Produkts, sodass Qualität in diesem Ansatz nicht von "Testen" abhängt, sondern von "Gestaltung" von Anfang des Herstellungszyklus an.
Ist die QC-Rolle wichtig?
Abschließend können wir nach dieser kurzen Hervorhebung der QC-Rolle deren große Bedeutung anerkennen, die die Wirksamkeit und Sicherheit des Produkts unter dem Schirm der Qualitätsstandards unterstützt.
Im nächsten Artikel werden wir detaillierte Beispiele aus verschiedenen Darreichungsformen und für jede Darreichungsform geeignete durchzuführende Tests haben. Bleiben Sie dran!
Reporting on the science, business and regulation shaping the pharmaceutical industry.
Mehr aus dem Wissenszentrum
Alle Artikel →
Regulatorische Angelegenheiten in der Pharmaindustrie: Herausforderungen, Innovationen und globale Harmonisierung
Kühlkettenlogistik in der Pharmaindustrie: Resistente Lieferketten aufbauen
Discussion