Llenados de Medio que Realmente Estrésan el Sistema: Generando Confianza en la Fabricación Aseptica de Productos Farmacéuticos
Aprenda cómo los llenados de medio someten a estrés los procesos asépticos para garantizar la esterilidad y el cumplimiento en la fabricación farmacéutica.

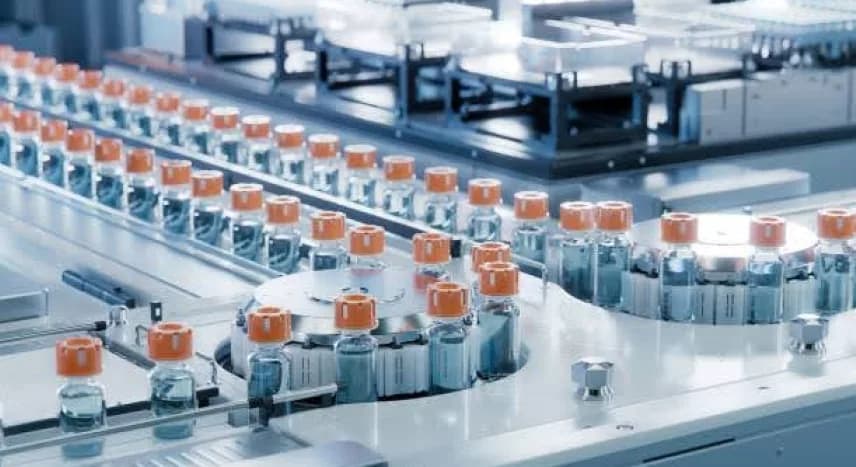
En la fabricación farmacéutica, especialmente para inyectables estériles, incluso una contaminación menor puede tener consecuencias graves. Para garantizar la seguridad y el cumplimiento normativo, las empresas realizan media fills, simulaciones del proceso aséptico que utilizan un medio de cultivo para imitar la producción real.
Más que una formalidad, un media fill bien diseñado prueba todo el proceso aséptico, el equipo, el personal y el entorno para revelar cualquier debilidad.
Este artículo explica qué son los media fills, por qué deben “estresar el sistema” y qué esperan los reguladores de estas validaciones críticas.Incorporar Prácticas de externalización e transferencia tecnológica integradas con CCS garantiza que los estándares de validación aséptica se mantengan de manera constante en las instalaciones internas y de los socios.

¿Qué es un Media Fill?
Un media fill es una simulación del proceso de llenado aséptico. En lugar de llenar con el producto real, la línea se llena con un medio de crecimiento rico en nutrientes, como Soybean Casein Digest Medium (SCDM) o Tryptic Soy Broth (TSB). Este medio puede favorecer el crecimiento de una amplia variedad de microorganismos.
El propósito de un media fill es imitar todo el proceso de fabricación aséptica, desde la preparación de materiales, llenado y tapado hasta el sellado y embalaje, en condiciones normales y, en ocasiones, incluso en condiciones peores que las normales.
Una vez llenados, los contenedores se incuban a temperaturas controladas durante una duración específica, típicamente 14 días, para comprobar el crecimiento microbiano.Programas complementarios como vinculando EM y CCIT para la garantía de esterilidad refuerzan además la confianza en la barrera aséptica desde el entorno hasta el contenedor final.
Si no se observa contaminación microbiana, el proceso se considera validado para la garantía de esterilidad. Sin embargo, incluso una única unidad contaminada puede indicar un riesgo significativo y requiere una investigación completa.
¿Por qué los Media Fills deben “estresar” el sistema?
Ningún proceso aséptico es completamente infalible: las personas, los equipos, los flujos de aire y los procedimientos pueden introducir contaminación. El propósito de un media fill no es demostrar perfección, sino desafiar el sistema hasta que emerjan las debilidades.
Un media fill “estresado” incorpora intencionadamente condiciones de peor caso, como duraciones de lote más largas, más intervenciones del operador, velocidades de línea mayores o funcionamiento en los límites de las condiciones del cuarto limpio.
Al estresar el sistema, los fabricantes pueden confirmar que su proceso aséptico sigue siendo fiable bajo las condiciones más exigentes, identificar riesgos de contaminación de forma temprana y tomar acciones correctivas, y generar confianza ante los reguladores de que el proceso está realmente controlado.Implementar Métodos rápidos de monitorización microbiana impulsados por IA también puede ayudar a trazar datos en tiempo real desde los entornos de media fill para obtener información predictiva.
Los media fills que son demasiado fáciles, realizados en condiciones ideales con intervenciones mínimas, crean una falsa sensación de seguridad; el objetivo siempre es simular la realidad, no la perfección.
Elementos clave de un media fill robusto y estresante
Diseñar un media fill que realmente estresе el sistema requiere una planificación cuidadosa. Cada parámetro debe seleccionarse para desafiar el proceso de manera significativa, sin introducir una tensión artificial o poco realista. A continuación se presentan los principales aspectos a considerar.
a) Tamaño y duración del lote: La simulación debe reflejar el tamaño máximo de lote o la duración de producción más larga que se espera en las operaciones reales. Las corridas más largas aumentan el riesgo de contaminación, y probar en estas condiciones garantiza que el proceso siga siendo robusto incluso durante llenados prolongados.
b) Participación del operador e intervenciones: La intervención humana es uno de los mayores riesgos en la fabricación aséptica. Un buen media fill incluye intervenciones rutinarias y no rutinarias, como ajustes de equipo, reemplazo de componentes o despeje de atascos. También debe involucrar a distintos operadores, desde el personal experimentado hasta los nuevos, para tener en cuenta la variabilidad en el comportamiento.
c) Velocidad de línea y rendimiento del equipo: Operar a la velocidad de línea más alta prevista ayuda a probar cómo funciona el sistema bajo máxima tensión. Las velocidades más rápidas pueden causar más turbulencias, mayor carga de partículas y menos tiempo para que los operadores reaccionen, todo lo cual puede influir en el riesgo de contaminación.
d) Condiciones ambientales: El llenado debe realizarse bajo las condiciones normales de operación del cuarto limpio, no después de una limpieza intensiva. Incluir la máxima presencia de personal, la actividad de fondo típica y los patrones reales de flujo de aire de producción. Esto asegura que la prueba refleje la carga microbiológica real de la instalación.

e) Sistemas de envase y cierre: Diferentes contenedores y cierres pueden comportarse de manera distinta. El media fill debe incluir los tipos de contenedores más difíciles; por ejemplo, viales más grandes, jeringas o ampollas que son más difíciles de sellar correctamente. Si se usan múltiples formatos en producción, cada uno debe validarse mediante simulaciones separadas o combinadas.
f) Tiempos de retención y retrasos: En la producción real, ocurren retrasos, los materiales pueden esperar antes de usarse o los envases llenados pueden retenerse temporalmente antes del sellado. Estos tiempos de retención deben incorporarse en el media fill para garantizar que no creen riesgos de contaminación ocultos.
g) Elección del medio de cultivo: El medio utilizado debe ser capaz de soportar una amplia variedad de microorganismos. Antes de su uso, la prueba de promoción del crecimiento (GPT) confirma que el medio puede, de hecho, favorecer el crecimiento microbiano. Sin este paso, corre el riesgo de obtener falsos negativos.
h) Incubación e inspección: Tras el llenado, los envases suelen incubarse durante 14 días, a menudo siete días a 20–25°C y siete días a 30–35°C. Esta incubación en dos etapas garantiza que tanto los microorganismos psicròfilos (amantes del frío) como los mesófilos (de temperatura moderada) tengan oportunidad de crecer. Los envases deben invertirse periódicamente para exponer todas las superficies internas.

Expectativas regulatorias y normas globales
Agencias regulatorias como la U.S. FDA, la European Medicines Agency (EMA) y la World Health Organization (WHO) tienen expectativas claras sobre la ejecución y la documentación del media fill.
Pautas clave incluyen:
- Guía de la FDA para la industria sobre productos farmacéuticos estériles producidos mediante procesamiento aséptico - Enfatiza que los media fills deben simular todas las manipulaciones asépticas e intervenciones que podrían ocurrir durante la producción normal.
- Anexo 1 de la GMP de la UE (Fabricación de productos medicinales estériles) - Requiere al menos tres media fills consecutivos exitosos para la calificación del proceso y la recalificación periódica (generalmente cada seis meses).
- Directrices GMP de PIC/S y OMS - Enfatizan la importancia de simulaciones de peor caso, el monitoreo ambiental y la documentación adecuada de resultados e investigaciones.
Criterios de aceptación:
- Se esperan cero unidades contaminadas para lotes pequeños (<5,000 unidades).
- Para lotes más grandes, puede aceptarse una unidad contaminada solo si puede justificarse claramente y investigarse a fondo.
Cualquier contaminación confirmada indica una posible falla aséptica, requiriendo análisis de causa raíz y acciones correctivas antes de reanudar la producción. Uso de Detección de tendencias microbianas basada en IA ayuda a identificar desviaciones recurrentes y fortalece los procesos CAPA basados en datos.
¿Cómo diseñar un media fill que realmente ponga a prueba el sistema?
Para que un media fill sea verdaderamente significativo, debe diseñarse de manera sistemática. Aquí hay un enfoque práctico paso a paso:
Paso 1: Realizar una evaluación de riesgos
Comience mapeando cada posible fuente de contaminación: diseño del equipo, comportamiento del personal, transferencia de materiales, condiciones ambientales y pasos del proceso. Utilice herramientas como Failure Mode and Effects Analysis (FMEA) para identificar áreas de alto riesgo.
Paso 2: Definir el marco del proceso
Determine los límites de su proceso, velocidades de línea máximas y mínimas, tiempos de corrida más largos, número máximo de operadores y tipos de envases en el peor caso. Su media fill debe probar estos límites.
Paso 3: Planificar las intervenciones
Enumere todas las intervenciones posibles, rutinarias (como el reabastecimiento de componentes) y no rutinarias (como ajustes no planificados del equipo). Simule cada una de ellas de forma realista durante el media fill.
Paso 4: Incluir la variabilidad del operador
Utilice una mezcla de operadores de diferentes turnos y niveles de experiencia. Esto captura diferencias del mundo real en la técnica aséptica y el comportamiento humano.
Paso 5: Ejecutar en condiciones rutinarias
Realice el llenado en condiciones de producción estándar, con la misma indumentaria, el mismo entorno, la misma configuración del equipo y la actividad de fondo típica.
Paso 6: Incubar e inspeccionar correctamente
Siga un programa de incubación validado y utilice personal calificado para la inspección visual. Cualquier envase turbio u opaco debe marcarse como contaminado e investigarse de inmediato.
Paso 7: Investigar fallos
Si ocurre contaminación, identifique la fuente. ¿Fue error humano? ¿Fallo del equipo? ¿Problema de control ambiental? Cada resultado positivo debe conducir a la identificación de la causa raíz y a la acción correctiva documentada.

Causas_comunes_de_fallas_en_media_fill
Los puntos de falla comunes incluyen:
- Vestimenta inadecuada o técnica aséptica deficiente por parte de los operadores.
- Intervenciones excesivas o mal ejecutadas.
- Esterilización inadecuada o prácticas deficientes de transferencia de materiales.
- Sellos defectuosos o defectos en los contenedores.
- Contaminación ambiental debido a HVAC o interrupciones en el flujo de aire.
- Incubación inadecuada o uso de medios que no favorecen el crecimiento microbiano.
Frecuencia_y_recalificación
Los procesos asépticos son dinámicos; los cambios en el personal, el equipo o la distribución pueden afectar el rendimiento. Por esa razón, los media fills no son validaciones únicas.
- Calificación_inicial: Conductuada durante la validación del proceso (por lo general tres ejecuciones consecutivas exitosas).
- Recalificación: Por lo general se realiza cada seis meses o tras cambios importantes como nuevas líneas de llenado, modificaciones de la instalación o nuevos operadores.
- Control_de_cambios: Cualquier modificación que afecte parámetros críticos (p. ej., tipo de contenedor o equipo) desencadena un nuevo media fill.
La recalificación regular ayuda a garantizar una seguridad de esterilidad continua. Las instalaciones que implementan sistemas de un solo uso en la fabricación aséptica pueden reducir significativamente las intervenciones humanas, simplificar la validación de limpieza y minimizar los riesgos de contaminación durante las operaciones asépticas y los media fills.
Aprender_de_los_resultados:_Convertir_datos_en_mejora
Un media fill exitoso confirma la solidez de su proceso aséptico, pero las fallas a menudo enseñan aún más. Cada media fill, aprobado o no, debe integrarse en un ciclo de mejora continua.
Después_de_cada_media_fill:
- Revise todos los datos de monitoreo ambiental y de personal.
- Identifique cualquier tendencia o fuentes recurrentes de contaminación.
- Reevalúe la formación de los operadores y las prácticas de intervención.
- Actualice los procedimientos operativos estándar (SOP) y los módulos de capacitación en función de los hallazgos.
El objetivo es transformar cada resultado en conocimientos procesables que hagan que futuros fills y la fabricación real del producto sean más seguros y consistentes.
En_conclusión
Los media fills son más que un requisito regulatorio, son el núcleo de la validación del proceso aséptico. Un media fill bien diseñado y verdaderamente estresado prueba el equipo, las personas, los procedimientos y las instalaciones como un único sistema, revelando cómo funciona la configuración bajo desafío para garantizar la seguridad del paciente.
Adoptar el enfoque de “probar hasta estresar” ayuda a los fabricantes a fortalecer la comprensión del proceso, reducir riesgos y mejorar la calidad. En última instancia, un media fill que realmente estresa el sistema no solo valida el proceso, sino que también refleja un fuerte compromiso con la seguridad del paciente y la excelencia en la manufactura.

Preguntas_frecuentes:
1. ¿Qué_es_un_media_fill?
Un media fill es una simulación de proceso aséptico en la que los medicamentos estériles se reemplazan por un medio nutritivo rico en nutrientes. Replica todo el proceso de fabricación —desde la preparación de materiales hasta el llenado, sellado y envasado— para evaluar el proceso frente a una posible contaminación microbiana.
2. ¿Por qué_son_importantes_los_media_fills?
Los media fills garantizan que los procesos de fabricación aséptica produzcan de manera consistente productos estériles. Ayudan a identificar debilidades en el equipo, los procedimientos, los controles ambientales y las intervenciones humanas, garantizando la seguridad del paciente y el cumplimiento regulatorio.
3. ¿Qué significa “estresar el sistema” en un media fill?
“Estresar el sistema” significa diseñar el media fill para simular condiciones de peor caso: corridas de lote más largas, intervenciones máximas del operario, velocidades de línea más altas y variaciones ambientales habituales. Este enfoque garantiza que el proceso siga siendo robusto incluso bajo condiciones desafiantes.
4. ¿Cuánto tiempo se incuban los media fills?
Normalmente, los contenedores se incuban durante 14 días: 7 días a 20–25°C para organismos psicrofílicos y 7 días a 30–35°C para organismos mesofílicos. Los contenedores se invierten periódicamente para exponer todas las superficies.
Reporting on the science, business and regulation shaping the pharmaceutical industry.
Más en Microbiología y CCS
Todos los artículos →
Muestreo activo de aire vs placas de sedimentación vs placas de contacto

Establecimiento de Niveles de Alerta y Acción (Grados A–D): Una Guía Práctica para Profesionales de la Industria Farmacéutica

Discussion