De CSV a CSA: El manual de migración que la industria farmacéutica india todavía no ha escrito
Un manual de 4 pasos para migrar de CSV a CSA, clasificación por riesgo, decisiones de conservar/retirar y defensa ante inspecciones para la industria farmacéutica india.

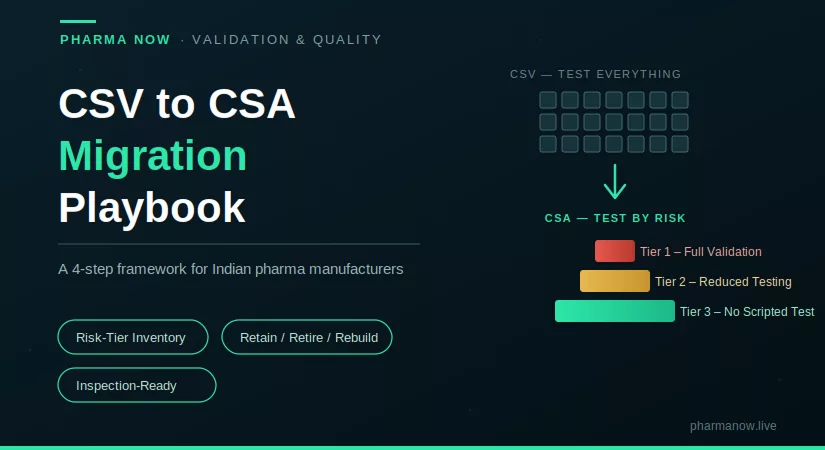
La transición que ahora enfrenta todo fabricante farmacéutico indio
Todo fabricante farmacéutico indio con un programa de Computer System Validation (CSV) construido durante la última década se enfrenta ahora a la misma pregunta incómoda: ¿qué sucede con esa documentación cuando la guía de Computer Software Assurance (CSA) de la FDA esté completamente en vigor?
La respuesta sincera es que la mayor parte no necesita ser descartada. Pero casi toda debe ser re-evaluada — de forma sistemática, deliberada y con una comprensión clara de lo que la CSA realmente exige frente a lo que requería la CSV.
Esto no es un panorama teórico. Es un manual operativo para la transición — uno que los fabricantes farmacéuticos indios pueden usar para pasar de una cultura de validación centrada en la documentación a una cultura de aseguramiento centrada en la inteligencia de riesgos, sin perder el estado validado que esperan los reguladores.
Lo que está en juego es real. India suministra más del 20% de los medicamentos genéricos del mundo y exporta a más de 200 países. El marco CSA de la FDA, introducido mediante su documento de orientación de 2022, no es opcional para los fabricantes que apuntan al mercado estadounidense. Y sin embargo, en Gujarat, Hyderabad, Pune y en todos los demás centros farmacéuticos importantes de India, la mayoría de las plantas de fabricación aún ejecutan programas CSV diseñados para un mundo regulatorio que ya está cambiando debajo de ellas.
CSV vs CSA: La diferencia central, explicada claramente
Entender la migración comienza por comprender qué cambió realmente — y qué no.
CSV pregunta: ¿probamos todo y lo documentamos exhaustivamente? CSA pregunta: ¿dónde está el riesgo real para la seguridad del paciente, la calidad del producto y la integridad de los datos, y coincide la profundidad de nuestras pruebas con ese riesgo?
CSA no es menos riguroso que CSV. Es un rigor distribuido de forma diferente. Las funciones de alto riesgo — aquellas que influyen directamente en las decisiones de liberación de lote, la calidad del producto o la seguridad del paciente — siguen recibiendo el tratamiento completo. Lo que cambia es que las funciones de bajo riesgo dejan de consumir un tiempo desproporcionado de QA, esfuerzo documental y recursos de validación que no añaden una protección significativa para el paciente o el producto.
Esta distinción parece simple en el papel. En la práctica, requiere un cambio fundamental en cómo los equipos de QA y validación piensan su trabajo — de demostrar cumplimiento mediante volumen de documentación a demostrar control de riesgos mediante calidad de juicio.
Bajo CSV, la pregunta que se hacía un ingeniero de validación era: ¿he probado cada función y documentado cada resultado? Bajo CSA, la pregunta se convierte en: ¿he identificado correctamente el riesgo, he ajustado mis pruebas a ese riesgo y he documentado por qué ese juicio es defendible?
Eso es un conjunto de habilidades diferente, una mentalidad distinta y, para muchos equipos de QA farmacéuticos indios, una transición cultural realmente desafiante.
CSA no es menos riguroso que CSV. Es un rigor distribuido de forma diferente.
Si los términos CSV y CSA todavía parecen intercambiables, ese es el vacío que hay que cerrar primero.
→ Leer: Validación de sistemas informáticos (CSV) vs Aseguramiento de software informático (CSA)
Por qué la industria farmacéutica india no puede permitirse esperar
Solo Gujarat fabrica aproximadamente el 33% de la producción farmacéutica de India. La mayoría de esas plantas siguen siendo basadas en papel o están ejecutando programas de validación construidos sobre supuestos CSV de los 2000 y 2010.
La guía CSA de la FDA de 2022 ya está influyendo en las expectativas de inspección. Están empezando a aparecer observaciones 483 que hacen referencia al sobrevalidación de sistemas de bajo riesgo y a la subdocumentación de la justificación del riesgo. La pregunta ya no es si la industria farmacéutica india necesita hacer esta transición — es si la hará de manera proactiva, en sus propios términos, o de forma reactiva, bajo la presión de una inspección.
Las empresas que se adelantan a esta transición pasan menos tiempo en papeleo de validación de bajo valor y más tiempo en pruebas que protegen genuinamente a los pacientes. Las empresas que esperan harán la misma transición eventualmente — pero desde una posición de partida mucho peor.
Paso 1: inventariar y clasificar por riesgo sus sistemas existentes
Antes de retirar o reconstruir cualquier cosa, cree un inventario único de cada sistema validado en su instalación. Esto incluye Manufacturing Execution Systems (MES), Laboratory Information Management Systems (LIMS), módulos ERP, Building Management Systems (BMS), software de instrumentos de laboratorio y cualquier otro sistema informatizado que actualmente opere bajo un ciclo de vida de validación CSV.
Una vez completo el inventario, asigne a cada sistema un nivel de riesgo basado en su proximidad a las decisiones de liberación de lote y la seguridad del paciente — no en base a la complejidad de su operación, lo caro que fue implementarlo o hace cuánto fue validado.

Un marco simple de tres niveles funciona bien en la práctica:
Nivel 1 — Alto riesgo: Sistemas que influyen directamente en la liberación de lote, la calidad del producto o la integridad de los datos. La funcionalidad de registros de lote de MES, la gestión de resultados de LIMS y los módulos de trazabilidad de lotes de ERP suelen caer aquí. Estos conservan el rigor completo de la validación documentada bajo CSA.
Nivel 2 — Riesgo medio: Sistemas que apoyan pero no controlan directamente procesos regulados. Herramientas de programación, paneles de informes y plataformas de gestión de formación suelen ubicarse aquí. La profundidad de las pruebas se reduce pero se documenta la justificación del riesgo.
Nivel 3 — Bajo riesgo: Sistemas sin impacto directo en la seguridad del paciente o la calidad del producto. Herramientas de comunicación internas, sistemas de monitorización de infraestructura TI y módulos no orientados a GxP entran aquí. No se requiere ni debe realizarse pruebas IQ/OQ/PQ con guion — añaden coste sin aportar protección.
El ejercicio de clasificación por riesgo es el paso más importante en toda la migración de CSV a CSA. Todo lo que viene después — lo que retiene, lo que retira, lo que reconstruye — fluye de acertar esto.
Paso 2: decidir qué retener, retirar y reconstruir
Con un inventario de sistemas clasificados por riesgo en mano, la decisión de migración para cada sistema validado se vuelve estructurada en lugar de subjetiva.
Retener documentación que demuestre un control de riesgos genuino para sistemas de alto nivel. Si su documentación CSV existente para un MES de Nivel 1 incluye evaluaciones de riesgo sólidas, casos de prueba significativos vinculados a funciones de seguridad del paciente y registros claros de control de cambios, la mayor parte de esa documentación conserva su valor bajo CSA. No la archive simplemente porque fue escrita bajo un marco CSV: evalúe si cumple con lo que CSA exige.
Retirar casos de prueba documentados para funcionalidad de bajo riesgo y bajo impacto que existen únicamente porque el antiguo proceso CSV los exigía. Cientos de scripts IQ/OQ/PQ para sistemas de Nivel 3 representan costo sin beneficio. Retirarlos —con justificación documentada— no es un atajo de cumplimiento; es la decisión correcta alineada con CSA.
Reconstruir Planes Maestros de Validación y SOPs que aún usan lenguaje, supuestos y plantillas de CSV. Estos deben reescribirse en torno a los principios de clasificación de riesgos, no reemplazarse por completo. El objetivo no es una nueva pila de documentos, sino un marco documental revisado que pueda defender decisiones basadas en riesgos durante una inspección.
Paso 3: Capacitar a los equipos de QA y Validación en el cambio de mentalidad
Este paso se subestima constantemente —y es consistentemente donde las migraciones de CSV a CSA se estancan o fracasan.
Los equipos de QA que han pasado una década demostrando cumplimiento mediante documentación exhaustiva necesitan formación estructurada y práctica sobre cómo tomar y defender una decisión basada en riesgos. Un memo de política o una guía de una página no son suficientes. Los equipos deben trabajar con escenarios reales —sistemas reales en su propia instalación— y practicar cómo tomar y documentar la decisión de clasificación de riesgos.
Sin esta inversión en formación, surgen dos modos de fallo previsibles. Primero, los equipos vuelven por defecto a sobredocumentarlo todo "por si acaso", lo que desvirtúa el propósito de CSA y perpetúa la carga de recursos del CSV sin su familiaridad regulatoria. Segundo, los equipos subdocumentan sistemas de alto riesgo en un intento de alinearse con el enfoque más ligero de CSA en funciones de bajo riesgo, creando vacíos de cumplimiento reales en los sistemas que más importan.
El cambio de mentalidad requerido es pasar del volumen de documentación como prueba de cumplimiento a la justificación de riesgo como prueba de cumplimiento. Ese cambio requiere formación deliberada, refuerzo gerencial y tiempo.
Paso 4: Prepárese para defender el enfoque en una inspección
La realidad regulatoria en 2026 es que los equipos inspectores no están uniformemente formados en CSA. Algunos investigadores llegarán con expectativas y preguntas de la era CSV. Su documentación debe presentar el caso basado en riesgos de forma clara, confiada y sin ambigüedad.
Esto significa que cada decisión de clasificación de riesgo debe ser rastreable a una evaluación de riesgo documentada —no simplemente afirmada como "CSA lo permite". Cuando un inspector pregunte por qué un sistema en particular no tiene pruebas OQ scriptadas, la respuesta debe ser: "porque este es un sistema de Nivel 3 sin impacto directo en la seguridad del paciente o la calidad del producto, según lo documentado en nuestra evaluación de riesgos fechada [date], revisada y aprobada por [QA Head]."
Prepare un documento resumen de la transición a CSA —una referencia única que mapea cada sistema, su nivel de riesgo, la decisión de migración tomada y la justificación. Este documento es lo que un inspector necesita ver para entender y aceptar su enfoque alineado con CSA. No espere a la inspección para explicar su lógica. Documentela por adelantado.
Los auditores no están uniformemente formados en CSA. Algunos aún harán preguntas de la era CSV.
Saber exactamente lo que dice la orientación final de FDA —y qué cambió desde el borrador de 2022— es lo que hace su respuesta defendible.
→ Leer: Aseguramiento del software informático de la FDA | Guía para líderes farmacéuticos
Errores comunes que comete la industria farmacéutica india durante la transición de CSV a CSA

Varios errores recurrentes ya son visibles entre los fabricantes farmacéuticos indios que intentan esta migración:
Tratar CSA como un ejercicio de reducción de documentación en lugar de un ejercicio de reasignación de riesgos. El objetivo no es menos documentos, sino los documentos adecuados para los sistemas correctos.
Omitir el paso de jerarquización de riesgos y pasar directamente a retirar documentación. Sin una clasificación de riesgo defendible para cada sistema, la documentación retirada no puede justificarse ante una inspección.
Confundir las categorías de software de GAMP 5 Edition 2 con los niveles de riesgo de CSA. Estos marcos son complementarios pero no idénticos. Ambos deben entenderse y aplicarse correctamente.
Subinvertir en la formación del equipo de QA. El marco técnico de CSA es más simple que CSV. El cambio cultural necesario para implementarlo de forma consistente es significativamente más difícil.
No actualizar el Validation Master Plan antes de comenzar la migración a nivel de sistema. El VMP establece el marco de gobernanza para todo el estado validado. Debe reflejar los principios de CSA antes de que se tomen decisiones individuales sobre sistemas.
Dónde la industria farmacéutica india realmente está trabajando en esto
La transición de CSV a CSA, junto con la adopción de GAMP 5 Edition 2 y el movimiento más amplio hacia registros de lote sin papel, es la agenda central en el Cumbre de TI para la manufactura farmacéutica (PMITS) — que se celebrará el 7 de julio de 2026 en Le Méridien, Ahmedabad.
PMITS es un evento solo por invitación, de 130 plazas, con mayoría de usuarios finales, creado específicamente para los principales responsables de TI de fabricación farmacéutica, CSV y TI de planta en India. La agenda incluye una sesión dedicada al CSV to CSA Migration Playbook, un panel sobre cómo superar observaciones FDA 483 en la era CSA y una mesa redonda cerrada de liderazgo sobre el mapa de inversiones en TI de fabricación a 5 años.
Los ponentes confirmados incluyen a Vikram Shukla (President, Zydus), Pramod Gokhale (Sr. President & Global CIO, Mankind Pharma), Dr. Bijender Mishra (Global IT Head & CISO, Alkem Laboratories) y Shyam Khante (former Director, GSK) — profesionales que gestionan los sistemas sobre los que hablan, no vendedores presentando estudios de caso de producto.
Conclusión
La transición de CSV a CSA no es opcional para los fabricantes farmacéuticos indios que tienen como objetivo mercados regulados. Ya está en marcha: en las expectativas de inspección de la FDA, en la guía GAMP 5 Edición 2, y en las decisiones estratégicas que están tomando los líderes de TI de fabricación farmacéutica en India más adelantados.
El manual de cuatro pasos descrito aquí — inventario y clasificación por nivel de riesgo, conservar/eliminar/reconstruir, formar al equipo y preparar la defensa ante inspecciones — proporciona un camino estructurado para una transición que puede resultar abrumadora si se aborda sin un marco.
La fortaleza de la industria farmacéutica india siempre ha sido su capacidad para cumplir con las normas regulatorias globales a gran escala. La migración de CSV a CSA es el siguiente estándar que deben cumplir. Las empresas que escriban este manual ahora, en lugar de esperar a la inspección que las obligue, estarán mejor posicionadas, mejor dotadas de recursos y mejor protegidas cuando llegue ese momento.
Preguntas frecuentes
1. ¿Cuál es la diferencia entre CSV y CSA en la fabricación farmacéutica?
CSV (Computer System Validation) requiere pruebas exhaustivas y documentación de todas las funciones del sistema informático. CSA (Computer Software Assurance) adopta un enfoque basado en el riesgo, centrando el esfuerzo de pruebas y documentación en las funciones que afectan directamente a la seguridad del paciente, la calidad del producto y la integridad de los datos. CSA no es menos riguroso: asigna el rigor de forma más inteligente en función del riesgo real.
2. ¿Es CSA obligatorio para los fabricantes farmacéuticos indios?
CSA es obligatorio para los fabricantes indios que exportan a Estados Unidos bajo la jurisdicción de la FDA. La guía CSA de la FDA de 2022 ha influido de forma progresiva en las expectativas de inspección. Los fabricantes que tienen como objetivo el mercado estadounidense no pueden tratar CSA como opcional.
3. ¿Tenemos que desechar toda nuestra documentación CSV existente al migrar a CSA?
No. La mayoría de la documentación CSV existente no necesita ser desechada. La documentación de sistemas de alto riesgo que demuestre un control real del riesgo mantiene su valor. Lo que debe retirarse son las pruebas scriptadas para funciones de bajo riesgo que no aportan protección a la seguridad del paciente ni a la calidad del producto. Lo que debe reconstruirse es el marco de gobierno — Validation Master Plans y SOPs — para reflejar los principios de CSA.
4. ¿Cuánto tiempo suele tardar la migración de CSV a CSA en un sitio farmacéutico indio?
El calendario varía significativamente según el tamaño y la complejidad del panorama de sistemas validados. Un sitio farmacéutico indio de tamaño medio con 50 a 100 sistemas validados debería esperar de 12 a 24 meses para una migración completa — incluyendo inventario de sistemas, clasificación por niveles de riesgo, revisión de documentación, formación del equipo y preparación para la inspección.
5. ¿Qué es GAMP 5 Edición 2 y cómo se relaciona con CSA?
GAMP 5 Edición 2, publicada por ISPE, es el marco de guía industrial para la validación y aseguramiento de sistemas informáticos farmacéuticos. Se alinea estrechamente con los principios CSA de la FDA, enfatizando enfoques basados en el riesgo, categorías de software y el pensamiento crítico sobre los requisitos de pruebas prescriptivas. Ambos marcos deben entenderse y aplicarse conjuntamente durante la migración.
Reporting on the science, business and regulation shaping the pharmaceutical industry.
Más en Fabricación farmacéutica
Todos los artículos →
Cumplimiento en la Fabricación Farmacéutica 2025: Reglamentos Clave y Mejores Prácticas que Debe Conocer

Mejora de la flexibilidad en la fabricación farmacéutica: fabricación ágil y escalado rápido

Discussion