Fabricación estéril en farmacia: mejores prácticas, automatización y tendencias regulatorias para 2025
Conozca las mejores prácticas, los desafíos y un estudio de caso sobre la fabricación estéril de productos farmacéuticos.
El aire se siente casi irreal dentro de una instalación de fabricación estéril: silencioso, filtrado e intocado por el mundo exterior. Cada técnico se mueve con precisión deliberada, cada superficie brilla y ni una sola partícula queda al azar. Aquí es donde nacen los medicamentos que salvan vidas.
Antes reservado solo para producir los productos más sensibles —como las vacunas— la fabricación estéril se ha convertido en una piedra angular de la industria farmacéutica moderna. En estas salas limpias estrictamente controladas, el llenado aséptico y la esterilización terminal protegen los medicamentos de bacterias, hongos e incluso de la más mínima mota de polvo.
Hoy, el proceso ya no se trata solo de esterilidad: se trata de escalar la precisión, satisfacer la creciente demanda y navegar un panorama regulatorio cada vez más complejo. Este artículo te lleva al mundo de la fabricación estéril, descubriendo las mejores prácticas, las nuevas innovaciones y los desafíos urgentes que están dando forma a su futuro.

¿Dónde se utiliza la fabricación estéril?
Algunos de los productos farmacéuticos comunes fabricados mediante procesos de fabricación estéril incluyen:
- Fármacos inyectables como inyecciones intramusculares y subcutáneas (por ejemplo, insulin y vacunas), productos biológicos (por ejemplo, gene therapy), fármacos citotóxicos y oncológicos (por ejemplo, agentes de quimioterapia) y soluciones de nutrición parenteral total.
- Productos oftálmicos como colirios, cremas oftálmicas y ungüentos para los ojos.
- Productos de inhalación como soluciones para nebulizadores, inhaladores de polvo seco y medicamentos para el asma.
- Productos tópicos estériles como soluciones y cremas para el cuidado de heridas.
- Dispositivos médicos implantables, como bombas para el manejo del dolor.
- Dispositivos quirúrgicos como jeringas precargadas
Estos productos son muy sensibles y de gran consecuencia; los fabricantes deben ser cautelosos al desarrollar un proceso de fabricación estéril interno. Implementar un nuevo proceso de fabricación estéril en una instalación es difícil. El producto final se verá comprometido si no se tienen los apuntes correctos. Considerando esta importancia, ¡hemos compilado una lista de mejores prácticas que los fabricantes farmacéuticos pueden seguir al implementar la fabricación estéril!
Mejores prácticas para implementar la fabricación estéril
1) Diseñar una base sólida: La instalación de fabricación estéril debe estar ubicada sobre una base sólida para que no sea susceptible a movimientos. Una base débil puede provocar movimientos, lo que puede causar grietas en áreas clave como las salas limpias. Además, servicios clave como agua, vapor, gas, etc., deben estar correctamente ubicados para garantizar que puedan recibir mantenimiento sin afectar las operaciones. Las tuberías de agua, combustible y aire deben colocarse de manera que se eviten fugas en las áreas asépticas.
2) Enfocarse en el cumplimiento de la calidad del aire: Las autoridades regulatorias están aumentando la importancia de los recuentos de partículas en las salas limpias y áreas asépticas de las instalaciones de fabricación estéril. Por lo tanto, se deben diseñar sistemas apropiados de calefacción, ventilación y aire acondicionado (HVAC) para mantener los controles ambientales requeridos. Se deben instalar filtros HEPA (high-efficiency particulate air) para mantener los recuentos de partículas. En dos áreas adyacentes donde los requisitos de calidad del aire difieren, se deben usar diferenciales de presión para evitar el flujo cruzado de aire.
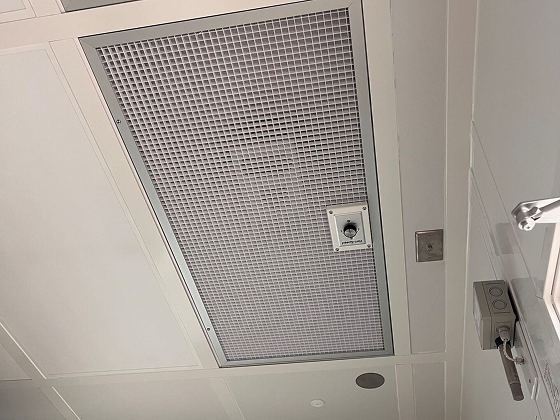
Fuente de la imagen: Allied Cleanrooms
3) Prestar atención a todos los detalles en las áreas de llenado aséptico: Las áreas de llenado aséptico son las más críticas y necesitan atención especial, ya que definen la esterilidad del producto final. Los diseños actuales de las áreas de llenado aséptico se centran en tamaños pequeños que solo pueden permitir una operación. Las expectativas de algunas autoridades dictan principalmente esta tendencia de que solo se realice una sola operación en una sola sala aséptica para reducir la contaminación potencial entre máquinas.
Al diseñar las áreas de llenado aséptico, todos los acabados de paredes, suelos, techos y mobiliario deben ser no desprendibles, no descamables y no agrietables para evitar la contaminación por estos materiales. Estos requisitos también se aplican a las puertas, que no pueden ser de madera. Además, las puertas deben empujarse hacia el área de mayor presión para asegurar que la presión cierre automáticamente la puerta. Finalmente, todas las entradas deben estar selladas herméticamente con sellantes apropiados para garantizar que el aire no fluya hacia dentro/fuera a través de ellas.
4) Proveer áreas de preparación: Se deben incluir en el diseño de la instalación áreas de preparación con alta calidad de aire y vestuarios separados. Estas áreas también pueden usarse para operaciones de apoyo como lavado y preparación de componentes y equipos. Estas áreas también deben diseñarse usando los mismos estándares de calidad (por ejemplo, sin madera, acabados no desprendibles y entradas selladas) que las salas de llenado aséptico para garantizar que no contaminen el producto. Estas áreas deben tener una presión más alta que el exterior pero menor que las áreas de llenado aséptico adyacentes para asegurar que el aire no fluya hacia el área de llenado.
5) Uso de aisladores y RABS: En la fabricación farmacéutica estéril, los aisladores y los Sistemas de Barrera de Acceso Restringido (RABS) ayudan a proteger los productos de la contaminación. Los aisladores son sistemas completamente cerrados con barreras herméticas, puertos con guantes y flujo de aire controlado, que permiten operaciones sin contacto humano directo y proporcionan la mayor garantía de esterilidad.
Los RABS, aunque no están completamente sellados, usan paredes rígidas o paneles con puertos para guantes para reducir el riesgo de contaminación y operan dentro de salas limpias de alta categoría utilizando técnicas asépticas estrictas. Ambos sistemas mejoran la seguridad del producto, pero los aisladores ofrecen una mayor protección, siendo la elección dependiente del tipo de producto, las necesidades del proceso y el diseño de la instalación.
6) Diseñar esclusas de aire, trampillas de paso y enclavamientos: Otro método para prevenir la contaminación y la contaminación cruzada es el uso de esclusas de aire, trampillas de paso y enclavamientos.
- Las esclusas de aire son zonas de transición controladas que evitan que la contaminación se traslade entre áreas. Estas zonas mantienen diferenciales de presión, impidiendo que los contaminantes entren en las salas limpias. Las esclusas de aire deben incluirse preferentemente en las áreas donde se necesita transportar maquinaria, porque las puertas permanecen abiertas durante mucho tiempo durante dichas operaciones.
- Las trampillas de paso son recintos sellados utilizados para transferir materiales entre áreas. Son ideales para situaciones en las que solo es necesario transportar un objeto hacia el interior o exterior de la sala limpia. El artículo puede transferirse a través de la trampilla, evitando el movimiento innecesario de personal.
- Los interbloqueos impiden que ambas puertas se abran simultáneamente. Deben integrarse en todas las instalaciones para evitar que grandes cantidades de aire escapen o entren en las salas limpias. Cuando se abren dos puertas al mismo tiempo, el diferencial de presión cae significativamente, comprometiendo la calidad del aire.
Tras la apertura, se debe purgar aire hacia la sala para mantener la esterilidad. Muchos sitios integran temporizadores o interruptores de retardo para asegurar un tiempo suficiente entre el cierre de la puerta y el purgado.
Estas son solo algunas de las mejores prácticas para la fabricación estéril. El diseño de instalaciones estériles requiere una estricta adherencia a las directrices regulatorias y a las buenas prácticas de fabricación. Por ello, los fabricantes farmacéuticos suelen afrontar numerosos desafíos.

Desafíos comunes en la implementación de la fabricación estéril
La fabricación estéril afronta muchos desafíos; tres de los principales son:
Desafío: Mantener constantemente un entorno estéril es complicado.
Si bien los entornos estériles son necesarios en este tipo de instalaciones de fabricación, mantenerlos es extremadamente difícil. Los seres humanos portan miles de microbios, lo que los convierte en un gran riesgo de contaminación. Es necesario implementar protocolos estrictos de higiene y limpieza, lo cual resulta problemático. Además, los contaminantes también se introducen debido a una limpieza inadecuada o a protocolos de desinfección deficientes, que ocurren con más frecuencia de la esperada. Por último, un flujo de aire deficiente y diferenciales de presión desequilibrados en las salas limpias también pueden introducir contaminantes. Consecuentemente, mantener la esterilidad es una batalla continua.
Desafío: La monitorización continua del aire, las superficies y el personal para prevenir la contaminación consume tiempo y es costosa.
Las tecnologías de monitorización en tiempo real de contaminantes no siempre están integradas en las instalaciones, lo que dificulta la detección de contaminantes. Cuando se integran dichas tecnologías, pueden generar falsos positivos, lo que conduce a rechazos de lotes innecesarios. La monitorización continua de todas las superficies y del personal también es complicada: puede ser necesario contratar personal dedicado, lo que incrementa el coste operativo global.
Desafío: El manejo inadecuado puede comprometer la esterilidad de las salas limpias.
Aunque todo el personal que trabaja en salas limpias recibe una formación exhaustiva, los errores humanos son inevitables y constituyen la principal fuente de contaminación. Un envestido incorrecto o el incumplimiento de un protocolo puede crear riesgos de contaminación. Por ejemplo, el fallo de un único operario al no asegurar correctamente los guantes puede contaminar varios lotes de producto. Errores de manipulación menores como ese no siempre son previsibles o evitables.
Además de estos desafíos, los fabricantes deben superar obstáculos como las directrices regulatorias (que cambian constantemente), las brechas en la implementación tecnológica y los riesgos de contaminación procedentes de las materias primas, que desde el punto de vista del fabricante son inevitables. Aquí hay un estudio de caso de una empresa farmacéutica que implementó con éxito la fabricación estéril.
¿Cuál es la diferencia entre esterilización aséptica y terminal?
En la fabricación farmacéutica estéril existen dos métodos principales para asegurar que los productos estén libres de microorganismos: el procesamiento aséptico y la esterilización terminal. La esterilización terminal consiste en llenar el producto en su envase final y luego esterilizar la unidad sellada, normalmente por calor, pero a veces por radiación o gas. Es altamente fiable, más fácil de validar y preferida por los organismos reguladores, pero no es adecuada para productos sensibles al calor o a la radiación y puede afectar la estabilidad.
El procesamiento aséptico esteriliza el producto y el envase por separado y, a continuación, los combina en un entorno estéril controlado. Es ideal para fármacos sensibles al calor, pero requiere un control ambiental estricto, operadores especializados y monitorización constante, lo que lo hace más complejo y costoso.
Las agencias regulatorias recomiendan la esterilización terminal siempre que sea posible, reservando el procesamiento aséptico para productos que no toleran el método terminal. La elección depende de la estabilidad, las características y los requisitos de seguridad del producto.
Estudio de caso: implementación de fabricación estéril por PharmTech
PharmTech, una empresa productora de formas sólidas orales, amplió su cartera integrando soluciones inyectables (salinas). Durante la implementación, afrontó cuatro desafíos importantes:
- Falta de experiencia: La falta de conocimientos de PharmTech en fabricación estéril implicaba que su plantilla existente no estaba formada en los protocolos necesarios.
- Desafíos regulatorios: PharmTech no comprendía cómo cumplir los estrictos requisitos de las salas limpias, lo que exigía un rediseño operativo.
- Desafío de la instalación: La infraestructura existente no estaba equipada con equipos clasificados por ISO.
- Alta inversión: PharmTech necesitaba adquirir equipos especializados como líneas de llenado avanzadas, lo cual era costoso.
Solución: PharmTech contrató consultores que sugirieron un enfoque por fases:
- Diseñar e instalar salas limpias certificadas por ISO, trampillas de paso, esclusas de aire y filtros HEPA.
- Seleccionar y adquirir equipos automatizados que reduzcan la intervención humana y la contaminación humana.
- Formar exhaustivamente a la plantilla existente en protocolos asépticos.
- Prepararse para y superar las inspecciones regulatorias iniciales.
En consecuencia, PharmTech obtuvo aprobaciones regulatorias y fabricó soluciones inyectables estériles en 2.5 años.

Tendencias regulatorias globales en fabricación estéril

1) Mayor enfoque en la estrategia de control de la contaminación (CCS)
Organismos reguladores como la US FDA, la EMA y la WHO enfatizan cada vez más las estrategias de control de la contaminación (CCS) para garantizar que los productos estériles permanezcan libres de contaminación microbiana y particulada. El revisado Anexo 1 de las GMP de la UE, implementado en 2023, ha establecido un nuevo punto de referencia al exigir un enfoque integral e integrado que incluye el diseño de las instalaciones, el control de procesos, la monitorización ambiental y la capacitación rigurosa de los operarios. Los fabricantes deben demostrar una estrategia clara y documentada que prevenga proactivamente la contaminación en lugar de confiar únicamente en las pruebas del producto final.
2) Adopción de tecnologías avanzadas
Las tecnologías modernas como isolators, restricted access barrier systems (RABS) y la automatización están siendo fuertemente fomentadas por los reguladores. Estos sistemas minimizan la interacción humana en zonas críticas de fabricación, reduciendo así el riesgo de contaminación. La automatización mejora la garantía de esterilidad y la eficiencia y consistencia de la fabricación, ayudando a las empresas a cumplir las expectativas regulatorias para productos estériles de alta calidad.
3) Enfoques basados en el riesgo y la ciencia
Las tendencias regulatorias actuales enfatizan un marco basado en el riesgo para la fabricación estéril, donde las decisiones se guían por evidencia científica y evaluaciones de riesgo exhaustivas. Se espera que los fabricantes identifiquen los riesgos potenciales de contaminación, implementen medidas de control y monitoricen continuamente los procesos a lo largo del ciclo de vida del producto. Este enfoque promueve la mejora continua de la calidad, asegurando que la seguridad y la eficacia se mantengan en cada etapa.
4) Armonización global de estándares
Se están realizando esfuerzos para alinear los requisitos de fabricación estéril en diferentes mercados a través de organizaciones como el International Council for Harmonisation (ICH). Esta armonización ayuda a simplificar el proceso de suministro internacional, reduciendo la carga de cumplir con requisitos múltiples y, a veces, conflicting. Sin embargo, aún existen diferencias regionales, y las empresas deben mantenerse informadas sobre las directrices específicas de cada país para evitar retrasos regulatorios.
5) Expectativas más allá del cumplimiento básico
Los reguladores ahora esperan que los fabricantes vayan más allá de simplemente cumplir los requisitos mínimos y establezcan sistemas de calidad sólidos y proactivos. Estos sistemas deben ser capaces de producir de manera consistente productos estériles que sean seguros, eficaces y conformes, incluso en circunstancias desafiantes. El foco está en construir una cultura de calidad, adoptar soluciones de fabricación innovadoras y mantener un estado de preparación para inspecciones en todo momento.
Conclusión
En los últimos años, los organismos reguladores han endurecido los estándares de calidad y seguridad de los productos farmacéuticos. Por lo tanto, las empresas farmacéuticas han comenzado a integrar procesos de fabricación estéril para cumplir con los requisitos regulatorios. Sin embargo, la implementación de dichos métodos es bastante desafiante y consume mucho tiempo. Para una empresa de tamaño medio, la transición de la fabricación no estéril a la estéril es desalentadora, costosa y arriesgada debido a las numerosas trampas presentes. Hemos destacado algunas mejores prácticas en este artículo para ayudar en esta transición. Si nos hemos dejado algo, ¡háganoslo saber en los comentarios!
Preguntas frecuentes
P1. ¿Qué es la fabricación estéril en farmacéutica?
La fabricación estéril se refiere a la producción de productos farmacéuticos en un entorno libre de contaminantes, utilizando salas limpias, procesos de llenado aséptico y esterilización terminal para garantizar que los productos estén libres de contaminación microbiana.
P2. ¿Qué productos farmacéuticos requieren fabricación estéril?
La fabricación estéril es esencial para fármacos inyectables como insulin y vaccines, productos oftálmicos como colirios y ungüentos, productos para inhalación incluyendo soluciones para nebulizador y medicamentos para el asma, productos tópicos estériles para el cuidado de heridas, dispositivos médicos implantables como bombas para el manejo del dolor y dispositivos quirúrgicos como jeringas prellenadas.
P3. ¿Cuáles son las mejores prácticas para mantener la esterilidad en la fabricación farmacéutica?
Las mejores prácticas incluyen establecer una base sólida con cumplimiento de la calidad del aire mediante sistemas HVAC y filtros HEPA; asegurar que las áreas de llenado aséptico tengan acabados en paredes, suelos, techos, mobiliario y puertas que no desprendan fibras ni escamas; preparar áreas con alta calidad de aire y vestuarios separados; e implementar esclusas de aire, ventanas de paso (pass-through hatches) e interbloqueos para prevenir la contaminación y la contaminación cruzada.
P4. ¿Qué desafíos se enfrentan comúnmente en la fabricación farmacéutica estéril?
Mantener un entorno estéril es un desafío debido a microbios humanos, procedimientos de limpieza inadecuados, prácticas de desinfección deficientes, gestión inadecuada del flujo de aire, diferenciales de presión desequilibrados, la monitorización continua del aire, las superficies y el personal que es costosa y consume mucho tiempo, así como los riesgos por manejo incorrecto que comprometen la esterilidad de la sala limpia.
P5. ¿Cómo superó PharmTech los desafíos para ampliar capacidades de fabricación estéril?
PharmTech contrató consultores para implementar un enfoque por fases que incluyó la construcción de salas limpias certificadas ISO, la adquisición de equipos automatizados para reducir riesgos de contaminación y la formación de la plantilla. Este plan estratégico les ayudó a abordar las brechas de experiencia, problemas de cumplimiento regulatorio, requisitos de las instalaciones y los altos costes de inversión.
P6. ¿Por qué las empresas farmacéuticas están adoptando cada vez más la fabricación estéril?
Las empresas farmacéuticas están adoptando la fabricación estéril para cumplir con los estándares regulatorios más estrictos que exigen mayores niveles de seguridad del producto y control de la contaminación. Esta tendencia asegura la conformidad con las regulaciones mientras se suministran fármacos inyectables y otros productos estériles seguros a los pacientes.
Reporting on the science, business and regulation shaping the pharmaceutical industry.
Más en Fabricación farmacéutica
Todos los artículos →
Cumplimiento en la Fabricación Farmacéutica 2025: Reglamentos Clave y Mejores Prácticas que Debe Conocer

Mejora de la flexibilidad en la fabricación farmacéutica: fabricación ágil y escalado rápido

Discussion