EudraLex Volumen 4: Una guía práctica de las directrices EU GMP
Una guía práctica de EudraLex Volumen 4 para fabricantes farmacéuticos: estructura de EU GMP, anexos clave, consejos de cumplimiento y preparación para inspecciones explicados.

Si trabaja en fabricación farmacéutica, aseguramiento de la calidad o asuntos regulatorios dentro de la UE, probablemente haya oído hablar de EudraLex Volumen 4. Pero conocer su nombre y comprender realmente lo que significa para sus operaciones diarias son dos cosas muy diferentes.
Muchas organizaciones aplican las buenas prácticas de fabricación (GMP) de forma superficial. Su documentación parece correcta, la línea funciona sin problemas y suponen que el cumplimiento está cubierto. Pero cuando un inspector de la UE entra por la puerta, las brechas que eran invisibles en el papel se hacen muy visibles. Ahí es donde un sólido conocimiento práctico de EudraLex Volumen 4 marca toda la diferencia.
Esta guía desglosa qué es EudraLex Volumen 4, cómo está estructurado, qué anexos son más críticos y cómo traducir sus requisitos en acciones reales de cumplimiento día a día.
¿Qué es EudraLex Volumen 4?
EudraLex es la colección de normas y directrices que rigen los productos medicinales en la Unión Europea. Se publica por la Comisión Europea y consta de 10 volúmenes, cada uno cubriendo un área diferente de la regulación farmacéutica.
El Volumen 4 es el dedicado íntegramente a las Buenas Prácticas de Fabricación (GMP). Establece los requisitos detallados para la fabricación, el control y la liberación al mercado de los productos medicinales, tanto para uso humano como veterinario.
Traduce la legislación de la UE, específicamente la Directiva de la Comisión (UE) 2017/1572 para productos medicinales humanos y la Directiva 91/412/EEC para productos veterinarios, en expectativas prácticas y operativas. Estos son los estándares que los inspectores de EU GMP utilizan al auditar su sitio de fabricación.
De forma crucial, el Volumen 4 no es un documento estático. Se revisa regularmente para mantenerse al día con los avances en tecnología, sistemas digitales y las complejidades de la cadena de suministro global. Si su enfoque de cumplimiento lo trata como algo que se lee una vez y se archiva, eso es un problema.
Cómo difiere EudraLex Volumen 4 de los otros volúmenes
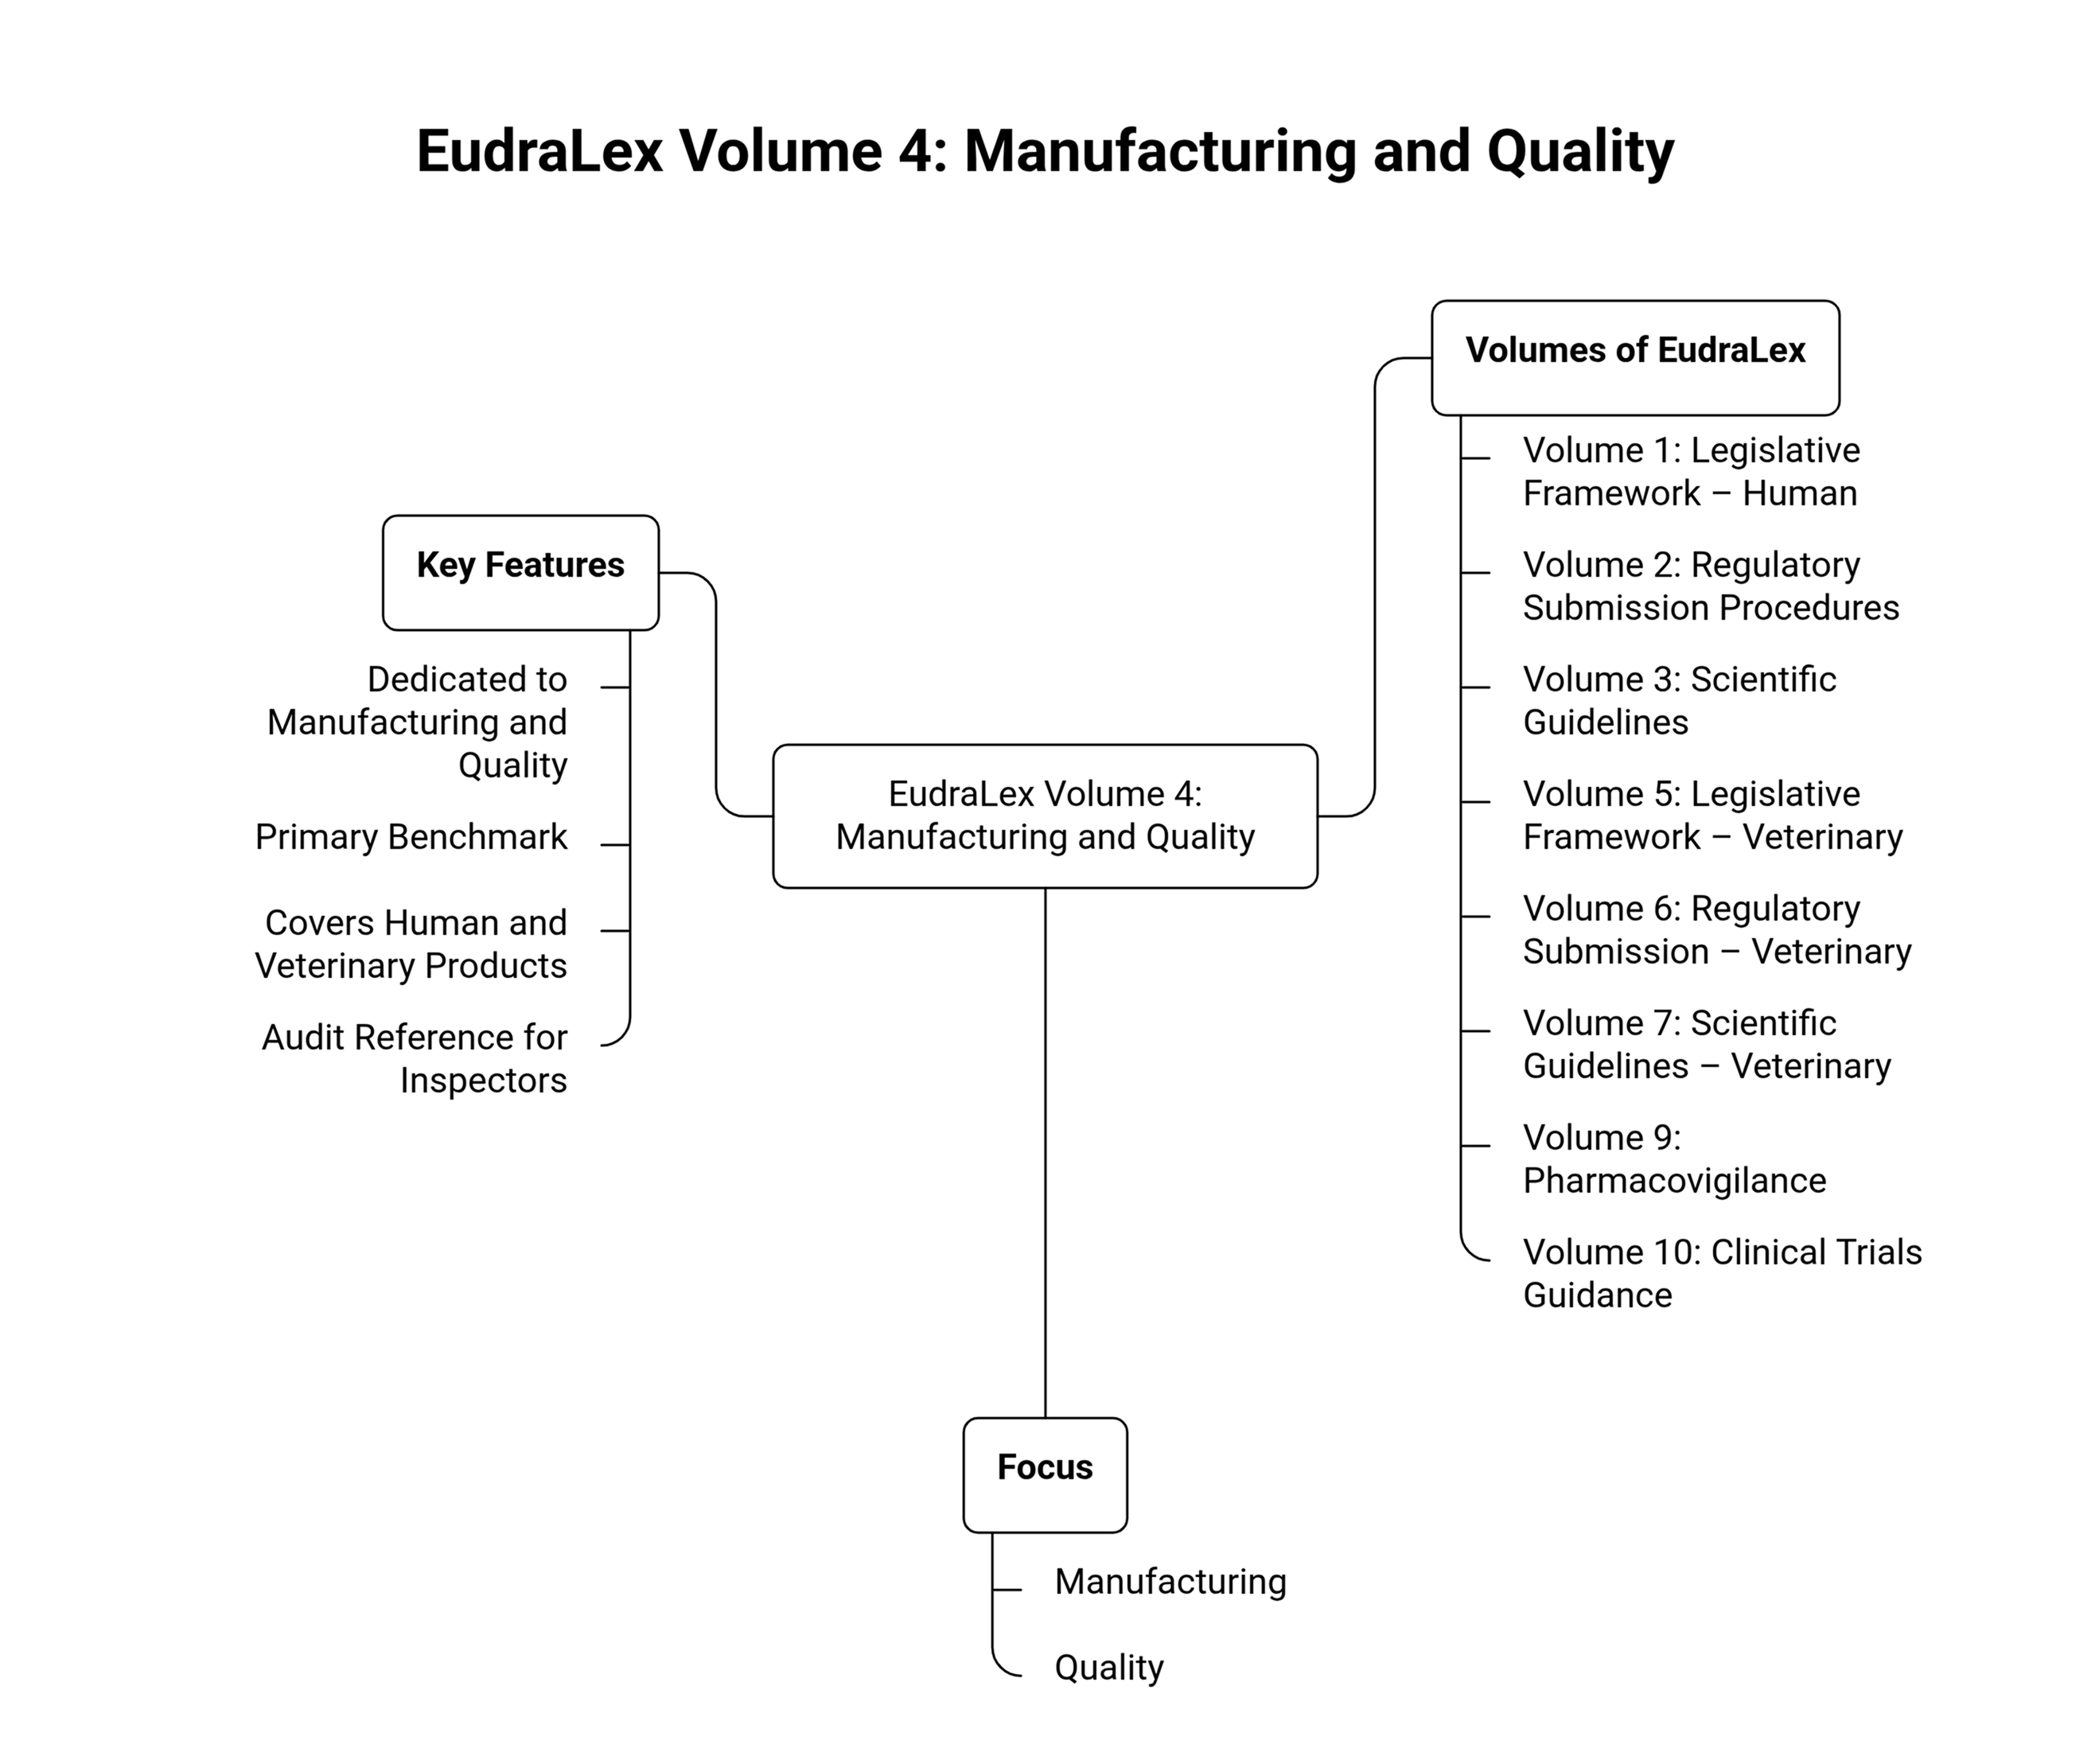
Para entender por qué el Volumen 4 importa tanto a los profesionales de fabricación, ayuda saber qué cubren los otros volúmenes:
Volúmenes 1 y 5 tratan los marcos legislativos para los productos medicinales humanos y veterinarios, respectivamente.
Volúmenes 2 y 6 abarcan los procedimientos de presentación y solicitud regulatorios.
Volúmenes 3 y 7 proporcionan directrices científicas.
Volumen 9 cubre la farmacovigilancia, o el monitoreo de la seguridad de los medicamentos.
Volumen 10 se centra en la orientación sobre ensayos clínicos.
Ninguno de estos le dicta directamente cómo gestionar su sitio de fabricación. El Volumen 4 sí lo hace. Es el punto de referencia operativo para los equipos de producción, los departamentos de control de calidad, los gestores de la cadena de suministro y cualquiera involucrado en la fabricación física y la liberación de medicamentos. Si su función tiene relación con la fabricación o el suministro de API, el Volumen 4 es su referencia principal.
La certificación EU GMP es el resultado en el mundo real de todo lo que exige EudraLex Volumen 4.
Un desglose paso a paso para empresas de la UE y EE. UU. desde el análisis de brechas hasta la emisión del certificado.
→ Leer: Cómo obtener la certificación GMP: una guía paso a paso para empresas de la UE y EE. UU.
Cómo está estructurado EudraLex Volumen 4
El Volumen 4 se divide en tres partes principales, respaldadas por anexos que profundizan en áreas específicas de fabricación.
Parte I cubre los requisitos básicos de GMP para los productos medicinales terminados. Esto incluye el sistema de calidad farmacéutica, las responsabilidades del personal, los estándares de instalaciones y equipos, las prácticas de documentación, los controles de producción, el control de calidad, las actividades subcontratadas, la gestión de quejas y retiradas, y las auditorías internas.
Parte II se centra específicamente en los ingredientes farmacéuticos activos (APIs) utilizados como materias primas. Sus requisitos están alineados con ICH Q7, el estándar internacional para la gestión de calidad de API. Esta sección es esencial para cualquier fabricante o proveedor involucrado en la cadena de suministro de API.
Parte III es una sección de referencia que contiene orientación suplementaria, documentos interpretativos, recursos de preguntas y respuestas y plantillas emitidas por la EMA y la Comisión Europea. Ayuda a aclarar cómo aplicar las normas en la práctica.
Más allá de las tres partes, EudraLex Volumen 4 incluye anexos que abordan tipos de productos específicos, tecnologías y contextos operativos.
Los anexos clave de EudraLex Volumen 4 y por qué importan
Anexo | Puntos clave |
Anexo 1 — Productos medicinales estériles |
|
Anexo 11 — Sistemas informatizados |
|
Anexo 13 — Productos Medicinales en Investigación |
|
Anexo 15 — Calificación y validación |
|
Anexo 16 — Certificación del QP y liberación de lotes |
|
Anexo 19 — Muestras de referencia y retención |
|
Anexo 21 — Importación de productos medicinales |
|
No todos los anexos tienen el mismo peso. Algunos atraen sistemáticamente más atención por parte de los reguladores, profesionales de calidad y equipos de cumplimiento porque abordan áreas de alto riesgo o de rápida evolución en la fabricación farmacéutica. Estos son los que debe conocer bien.
Anexo 1, Fabricación de productos medicinales estériles
El Anexo 1 rige la fabricación de productos estériles y fue revisado significativamente en 2022. La revisión introdujo un requisito importante: una Estrategia de Control de Contaminación (CCS) formalizada. Esto significa que el riesgo de contaminación debe gestionarse ahora de forma activa a lo largo de todo el ciclo de vida del producto, y no únicamente detectarse mediante pruebas del producto final.
El cumplimiento del Anexo 1 requiere:
Una CCS documentada que cubra instalaciones, utilidades, operaciones y monitorización
Programas de clasificación de salas limpias y monitorización ambiental basados en el riesgo
Formación sólida en técnica aséptica y monitorización del comportamiento
Métodos de esterilización validados apropiados para el producto y el envase
La fabricación estéril es una de las áreas más escrutadas durante las inspecciones EU GMP. Si su sitio produce productos estériles y su CCS no está completamente documentada y operativa, esto debe ser su prioridad inmediata.
Anexo 11, Sistemas informatizados
A medida que las operaciones farmacéuticas se digitalizan más, el Anexo 11 se ha convertido en una de las partes más consultadas del Volumen 4. Establece las expectativas de GMP para cualquier sistema informatizado utilizado en un entorno GMP, desde sistemas de ejecución de fabricación (MES) y sistemas de gestión de información de laboratorio (LIMS) hasta sistemas electrónicos de gestión de calidad (eQMS).
Requisitos clave incluyen:
Validación del sistema a lo largo de todo el ciclo de vida (no solo en la instalación inicial)
Controles de integridad de datos, incluidos registros de auditoría, gestión de accesos y firmas electrónicas
Supervisión de proveedores y vendedores para sistemas de terceros
Clasificación basada en riesgo de los sistemas informáticos según su impacto en la calidad del producto
El Anexo 11 está actualmente en revisión, con una consulta pública en curso. También se está desarrollando un propuesto nuevo Anexo 22 sobre inteligencia artificial. Estos cambios reflejan el serio compromiso de la UE con el cumplimiento digital y la gobernanza de la IA en la fabricación farmacéutica.
Anexo 13, Productos Medicinales en Investigación (IMPs)
El Anexo 13 se aplica específicamente a los productos medicinales utilizados en ensayos clínicos. Establece los requisitos GMP para la fabricación, envasado, etiquetado y suministro de productos de investigación.
Las organizaciones que trasladan un producto de la etapa de ensayo a la fabricación comercial deben asegurar que sus procesos de IMP ya funcionen a un nivel GMP comparable a los estándares comerciales. El Anexo 13 es especialmente relevante para fabricantes por contrato y patrocinadores que gestionan cadenas de suministro clínicas globales y complejas.
Anexo 15, Calificación y Validación
El Anexo 15 proporciona orientación detallada sobre la calificación de instalaciones, equipos y servicios, así como la validación de procesos, procedimientos de limpieza, sistemas informatizados y métodos analíticos. El enfoque aquí es explícitamente basado en riesgo y orientado al ciclo de vida.
Lo que esto significa en la práctica:
La calificación y la validación no terminan tras la aprobación inicial. Deben mantenerse y revisarse siempre que se produzcan cambios.
La validación de limpieza debe ser sólida y científicamente fundamentada, con criterios de aceptación claros.
El Anexo 15 hace referencias cruzadas al Anexo 11, por lo que su enfoque de validación para sistemas informatizados debe estar alineado con ambos anexos.
Anexo 16, Certificación del Responsable de la Calidad (QP) y Liberación de Lotes
El Anexo 16 regula el papel del Responsable de la Calidad (QP) y el proceso de certificación y liberación de lotes en la UE y el EEE. Cada lote de un producto medicinal debe ser certificado por un QP antes de poder ser comercializado.
El QP es responsable de asegurar que cada lote se fabrique y pruebe de acuerdo con los requisitos EU GMP. En el contexto de cadenas de suministro globales y productos importados, el QP también debe poder confirmar el cumplimiento de materiales y procesos que pueden estar fuera de su control directo.
Anexo 19, Muestras de Referencia y Retención
El Anexo 19 aborda los requisitos para tomar, almacenar y conservar muestras de cada lote, tanto muestras de referencia como de retención. Estas muestras sirven como su red de seguridad para investigaciones, quejas, retos de estabilidad y preparación para retiradas.
Las fallas en esta área son señales de alarma durante las auditorías. Debe mantenerse y documentarse la trazabilidad de la cadena de muestras y los plazos claros de retención.
Anexo 21, Importación de Productos Medicinales
El Anexo 21 describe las expectativas GMP para la importación de productos medicinales en la UE o el EEE. Es cada vez más relevante dado que gran parte de la cadena de suministro farmacéutica abarca ahora múltiples países y continentes.
Según el Anexo 21, el importador (como titular de la Autorización de Importación de Fabricación o MIA) debe asegurar que toda la documentación, los registros de lote y la certificación QP cumplan los estándares EU GMP, independientemente de dónde se fabricó originalmente el producto.
Consejos prácticos de cumplimiento para EudraLex Volumen 4
Leer el Volumen 4 es una cosa. Integrarlo realmente en sus operaciones es otra. Aquí hay cuatro áreas donde el cumplimiento o se sostiene o se desmorona.
1. Incorpore el pensamiento basado en riesgo en sus operaciones diarias
El Volumen 4 pide explícitamente la toma de decisiones basada en riesgo, en alineación con ICH Q9. Esto no es solo un ejercicio para cumplir requisitos; significa evaluar formalmente el riesgo en cada paso significativo, desde la introducción de un nuevo equipo hasta el cambio de un proveedor.
Un punto de partida práctico: utilice herramientas como Failure Mode and Effects Analysis (FMEA) al evaluar cambios de proceso. Documente la evaluación. Muestre el vínculo entre los riesgos identificados, las medidas de control y las expectativas GMP. Los auditores pedirán esta evidencia.
2. Alinee su Sistema de Calidad con ICH Q10
El Capítulo 1 del Volumen 4 describe un Sistema de Calidad Farmacéutica (PQS) modelado según ICH Q10, un marco de gestión de calidad orientado al ciclo de vida y basado en el conocimiento. En lugar de gestionar SOPs y módulos de formación desconectados, su organización debería mapear todo en un PQS coherente.
Conecte su control de documentos, control de cambios, gestión de desviaciones, procesos CAPA y programas de formación para que todos se retroalimenten y se apoyen mutuamente. Cuando un auditor pregunte cómo un cambio en un procedimiento de limpieza desencadenó reentrenamiento y actualizaciones documentales, debe tener una respuesta clara y trazable.
3. Prepárese para las auditorías usando el Volumen 4 como su lista de verificación
Los auditores de la UE usan el Volumen 4 como referencia. Usted también debería. Construya sus listas de verificación de auditoría interna en torno a la estructura de los capítulos de la Parte I, Personal, Instalaciones y Equipos, Documentación, Producción, Control de Calidad, junto con los anexos relevantes para sus operaciones específicas.
Realizar una auditoría simulada antes de una inspección real es una de las formas más eficaces de encontrar brechas. Revise su sistema de control documental: verifique historiales de revisiones, autenticidad de firmas y recuperación de archivos. Mapée lo que encuentre con las expectativas del Capítulo 4.
4. Ponga en orden sus sistemas digitales
Si utiliza cualquier sistema informatizado en un entorno GMP, y casi todo el mundo lo hace , el Anexo 11 se aplica. Empiece por elaborar un inventario completo de todos los sistemas relevantes para GMP y clasifíquelos por su nivel de riesgo según su impacto en la calidad del producto o la integridad de los datos.
Para cada sistema de alto riesgo, asegúrese de que:
La validación cubre la calificación de instalación, operativa y de rendimiento (IQ, OQ, PQ), además de revisiones periódicas
Las audit trails están activas, protegidas y se revisan regularmente
Los controles de acceso de usuarios están documentados y limitados por rol
Los registros y firmas electrónicos cumplen con los requisitos de GMP de la UE
Un QMS electrónico que centralice el control de documentos, registros de formación, CAPAs, desviaciones y la gestión de auditorías en una única plataforma validada es una de las formas más prácticas de cumplir las expectativas del Anexo 11 mientras mantiene su sistema de calidad manejable.
El cumplimiento digital de GMP no termina en el Anexo 11.
La IA ya está remodelando los estándares de GMP en las operaciones farmacéuticas y los reguladores están prestando atención.
→ Leer: IA y estándares GMP en las operaciones farmacéuticas
Por qué EudraLex Volumen 4 es cada vez más importante
El panorama regulatorio en la UE no se mantiene estático. La revisión en curso del Capítulo 4 (Documentación) y del Anexo 11 (Sistemas informatizados), junto con el propuesto Anexo 22 sobre inteligencia artificial, señalan que el cumplimiento digital solo aumentará en alcance y complejidad.
Las organizaciones que traten el Volumen 4 como un marco vivo, algo que monitorizan continuamente, actualizan sus sistemas conforme a él y forman a sus equipos en él, estarán mucho mejor posicionadas que aquellas que solo lo consultan cuando se acerca una inspección.
Reflexiones finales
EudraLex Volumen 4 es la columna vertebral de la fabricación en la regulación farmacéutica de la UE. Indica cómo deben fabricarse, controlarse y liberarse los productos. Cubre todo, desde la fabricación estéril y la calidad de los APIs hasta los sistemas digitales y la certificación de lotes. Y se aplica a toda organización que fabrique, importe o suministre productos medicinales para el mercado de la UE.
Hacerlo bien no requiere leer cada línea de cada anexo de forma aislada. Requiere mapear sus operaciones con su estructura, incorporar el pensamiento basado en el riesgo en su sistema de calidad, formar a sus equipos sobre lo que los requisitos realmente significan en la práctica y mantenerse alerta a las actualizaciones.
Preguntas frecuentes
P1: ¿Para qué se usa EudraLex Volumen 4?
EudraLex Volumen 4 establece las directrices de Buenas Prácticas de Fabricación (GMP) para la fabricación de productos medicinales de uso humano y veterinario en la UE. Es utilizado por fabricantes, equipos de calidad y reguladores como el estándar operativo para la producción farmacéutica, el control de calidad y la liberación de lotes.
P2: ¿Cuántos anexos tiene EudraLex Volumen 4?
EudraLex Volumen 4 contiene más de 20 anexos, cada uno cubriendo un área específica de fabricación o tipo de producto. Los anexos clave incluyen el Anexo 1 (productos estériles), Anexo 11 (Sistemas informatizados), Anexo 15 (calificación y validación), Anexo 16 (QP y liberación de lotes) y Anexo 21 (importación).
P3: ¿Cuál es la diferencia entre la Parte I y la Parte II del Volumen 4 de EudraLex?
La Parte I cubre los requisitos GMP para productos medicinales terminados, incluyendo sistemas de calidad, producción y documentación. La Parte II se centra en los ingredientes farmacéuticos activos (APIs) utilizados como materiales de partida, y sus requisitos están alineados con la guía internacional ICH Q7.
P4: ¿Es EudraLex Volumen 4 de cumplimiento legal obligatorio?
EudraLex Volumen 4 se basa en la legislación de la UE y sirve como referencia regulatoria para las inspecciones GMP, las autorizaciones de fabricación y la certificación de lotes en la UE y el EEE. El incumplimiento puede dar lugar a hallazgos regulatorios, prohibiciones de importación o retirada del mercado de productos.
P5: ¿Con qué frecuencia se actualiza EudraLex Volumen 4?
EudraLex Volumen 4 se actualiza de forma continua a medida que las regulaciones, las tecnologías y las prácticas de la industria evolucionan. Ejemplos recientes incluyen la revisión de 2022 del Anexo 1 y las consultas en curso sobre las revisiones del Anexo 11 y un nuevo Anexo 22 propuesto sobre inteligencia artificial en la fabricación farmacéutica.
Reporting on the science, business and regulation shaping the pharmaceutical industry.
Más en Regulatory Intelligence
Todos los artículos →
El patrón detrás de las FDA Warning Letters: lo que las startups y los CDMO suelen pasar por alto

Clases de salas limpias ISO 14644 para la industria farmacéutica (con implicaciones para EM)

Discussion