Por qué la formación en GMP es la columna vertebral de toda planta de fabricación farmacéutica
Por qué la formación en GMP es crítica en la fabricación farmacéutica Principios, registros y cumplimiento de Schedule M 2023 explicados.

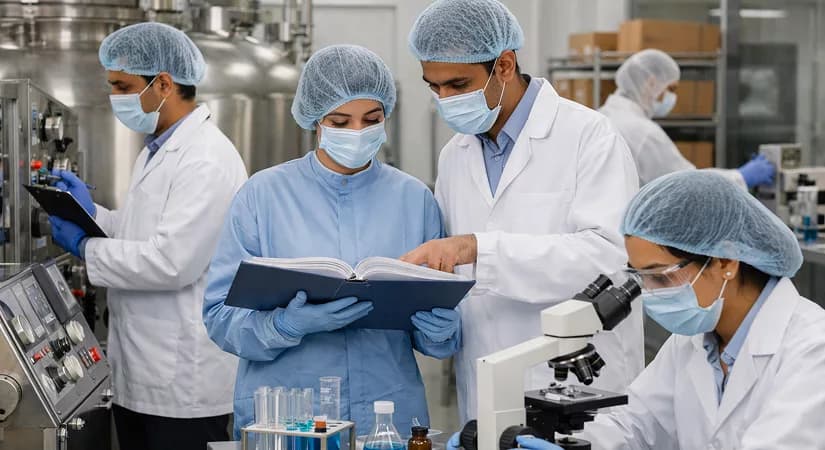
Entra en cualquier planta de fabricación farmacéutica y encontrarás personas con batas, guantes y redes para el cabello siguiendo los procedimientos escritos al pie de la letra. Verás registros llenándose en tiempo real, equipos limpiados según el calendario y desviaciones investigadas antes de que un lote avance. Nada de esto sucede por accidente. Sucede por una cosa: Formación en Buenas Prácticas de Manufactura (GMP).
La formación en GMP no es una formalidad única de incorporación. Es un proceso continuo que proporciona a cada persona en una instalación de fabricación, desde un operario junior hasta un gerente sénior de calidad, los conocimientos y hábitos necesarios para producir productos farmacéuticos que sean consistentemente seguros, eficaces y de la calidad adecuada.
En India, Schedule M 2023 (la versión actualizada de Schedule M bajo el Drugs and Cosmetics Act) define el marco regulatorio que los fabricantes farmacéuticos deben seguir. La Sección 3 de Schedule M 2023 establece los principios básicos de GMP que toda instalación debe implementar. Comprender esta sección y capacitar adecuadamente a tus equipos ya no es opcional. Es un requisito legal y una obligación de protección del paciente.
Este blog te guía sobre qué cubre la formación en GMP, por qué es importante y qué significan en la práctica diaria los 10 principios básicos de la Sección 3 de Schedule M 2023.
¿Qué es GMP y por qué necesita su propio programa de formación?
GMP significa Good Manufacturing Practices. Es la parte del Sistema de Gestión de la Calidad (QMS) que asegura que los productos farmacéuticos se produzcan y controlen de manera consistente de acuerdo con los estándares de calidad apropiados para su uso previsto.
Esta definición tiene mucho peso. "Producidos de manera consistente" no significa solo una o dos veces, sino cada lote, cada vez. "Controlados" significa que la calidad no se asume ni se espera; se verifica en cada etapa con datos y registros.
Lo que hace única a la GMP es que cubre tanto la producción como el control de calidad, no solo el área de fabricación, sino también el laboratorio, el sistema de documentación, la cadena de suministro y el sistema de retirada. Cuando la formación en GMP se realiza bien, ayuda a las personas de todos los departamentos a entender su papel en la protección de los pacientes.
GMP está dirigida principalmente a:
- Gestionar y minimizar los riesgos inherentes a la fabricación farmacéutica
- Asegurar la calidad, seguridad y eficacia de cada producto fabricado
- Producir bienes que cumplan consistentemente sus especificaciones aprobadas
Sin personal capacitado, incluso los procedimientos mejor redactados y el equipo más caro no lograrán estos resultados.
Los 10 principios básicos de GMP según Schedule M 2023
La Sección 3.1 de Schedule M 2023 Define 10 principios específicos que deben implementarse en cada instalación farmacéutica licenciada. La formación en GMP debe cubrir los 10, no algunos de ellos, sino todos simultáneamente.
Esto es lo que significa cada principio en la práctica:
1. Procesos de fabricación definidos Cada proceso de fabricación debe estar claramente documentado, revisado por riesgos basados en el conocimiento científico actual y demostrablemente capaz de producir la calidad requerida cada vez.
2. Calificación y validación Los aspectos críticos de las operaciones, equipos, procesos, utilidades y métodos de limpieza deben ser calificados y validados. La formación asegura que el personal entienda por qué la validación es importante y cómo mantener un estado validado.
3. Recursos adecuados La GMP no puede funcionar sin los recursos adecuados. Esto incluye personal calificado, instalaciones adecuadas, equipos apropiados, materiales de partida aprobados, procedimientos escritos y condiciones apropiadas de almacenamiento y transporte.
4. Instrucciones escritas claras Todos los procedimientos deben redactarse en un lenguaje claro y sin ambigüedades que sea específico para la instalación y el equipo disponible. Las instrucciones vagas o genéricas conducen a inconsistencia y errores.
5. Personal capacitado Los procedimientos solo son tan buenos como las personas que los ejecutan. Toda persona debe recibir formación antes de realizar una tarea de forma independiente, y esa formación debe documentarse y verificarse.
6. Registros completos de fabricación Los registros deben realizarse en el momento en que se ejecuta cada paso, no reconstruirse posteriormente. Cualquier desviación significativa debe registrarse por completo, investigarse para determinar la causa raíz y abordarse con una CAPA (Acción Correctiva y Preventiva).
7. Registros de trazabilidad de lotes Los registros de fabricación y distribución deben permitir rastrear la historia completa de cualquier lote. Estos registros deben ser fácilmente recuperables y comprensibles, no enterrados en sistemas de archivo.
8. Almacenamiento y distribución adecuados Los productos deben almacenarse y distribuirse en condiciones que protejan su calidad a lo largo de la cadena de suministro. Los productos sensibles a la temperatura, por ejemplo, requieren controles de cadena fría que deben validarse y monitorearse.
9. Sistema de retirada de productos Debe existir un sistema para retirar cualquier lote del mercado si es necesario. Este sistema debe probarse periódicamente para garantizar que funcione realmente cuando surja una situación real.
10. Investigación de quejas Toda queja sobre un producto comercializado debe revisarse, investigarse la causa raíz de cualquier defecto de calidad y adoptarse medidas para evitar que vuelva a ocurrir.
Los principios de GMP no existen de forma aislada: necesitan verificarse, certificarse y estar listos para inspecciones.
Así es como se ve realmente ese proceso en la UE y los EE. UU.
→ Leer: Certificación GMP en la UE y EE. UU.: procesos, inspecciones y diferencias clave
Qué debe cubrir la formación en GMP: Los seis recursos
Una de las partes más prácticas de la formación en GMP se refiere a la Sección 3.1(3), los requisitos de recursos. La formación en GMP debe ayudar a los participantes a comprender que todos los siguientes deben estar disponibles y gestionarse correctamente:GMP training helps employees at every level understand that a gap in any one of these six areas is a GMP failure , regardless of how well everything else is managed.

Registros y gestión de desviaciones: el corazón de las GMP
Entre todos los temas cubiertos en la formación en GMP, la documentación y la gestión de desviaciones reciben la mayor atención , y con razón. Los registros incompletos se tratan como incumplimientos de GMP incluso cuando no se encuentra un impacto real en la calidad del producto. Esta es una de las lecciones culturales más importantes que la formación en GMP debe impartir.

Qué deben incluir los registros de fabricación:
- Fecha y hora de cada paso de fabricación
- Nombre y cantidad de todos los materiales utilizados
- Equipo utilizado y su número de identificación único
- Resultados de control en proceso en cada etapa
- Iniciales de los operadores que realizan cada paso
- Rendimiento obtenido en etapas críticas del procesamiento
- Trazabilidad completa desde la materia prima hasta el producto terminado
Qué exige la gestión de desviaciones:
- Todas las desviaciones significativas deben registrarse y documentarse formalmente de inmediato
- Se debe realizar un análisis de causa raíz (RCA), no una conjetura, sino una investigación estructurada
- Se debe implementar un CAPA y su eficacia debe supervisarse con el tiempo
- Los registros de desviaciones deben vincularse a los registros de lote relevantes
- Aseguramiento de Calidad debe revisar y aprobar cada desviación antes de la liberación del lote
- Las desviaciones recurrentes deben desencadenar una investigación sistémica para identificar fallos subyacentes en el proceso o el sistema
Un ejemplo práctico de la formación de la Sección 3: Durante una revisión del registro de lote de Amoxicillin 500mg Capsules, un revisor de QA encontró que un control de peso en proceso no había sido documentado por el operador durante la compresión. El lote fue puesto en espera. La investigación confirmó que el peso estaba dentro de los límites mediante los registros del equipo, pero aun así se requirió un CAPA. Se implementaron SOPs revisadas, reentrenamiento y un paso de contrafirma del supervisor antes de liberar el lote. La lección: en GMP, si no estaba escrito, no se hizo.
Ámbito de las GMP: Producción Y Control de Calidad, Ambos Importan por Igual
Una de las ideas erróneas más comunes sobre las GMP es que solo se aplican al área de producción. No es así. Las GMP se aplican de forma igual y simultánea tanto a la producción como al control de calidad.

Las actividades de producción cubiertas por las GMP incluyen:
- Procesos de fabricación validados y calificados
- Instrucciones de fabricación claras y por escrito
- Personal capacitado para cada operación
- Áreas de producción limpias y mantenidas
- Controles adecuados en proceso en cada etapa
- Registros completos de fabricación de lotes (BMR)
Las actividades de control de calidad cubiertas por las GMP incluyen:
- Análisis de materias primas antes de su liberación para uso
- Pruebas en proceso en etapas definidas durante la fabricación
- Pruebas del producto terminado y procedimientos formales de liberación
- Ensayos de estabilidad y determinación de la vida útil
- Retención de muestras de referencia para investigaciones futuras
- Un laboratorio de QC que opere de forma independiente a la producción
La falla en cualquiera de las dos áreas compromete la calidad del producto y la seguridad del paciente. La formación en GMP debe dejar muy clara esta responsabilidad dual a todos los participantes.
Documentos GMP que toda instalación farmacéutica debe mantener
La documentación no es solo un requisito de GMP; es la prueba de que las GMP se están siguiendo realmente. Según el Schedule M 2023, si una actividad no está registrada, se considera como si nunca hubiera ocurrido. Los siguientes seis documentos forman el núcleo de un sistema de documentación conforme a GMP:
1. Registro Maestro de Fórmula (MFR) El MFR es el plano maestro para cada producto fabricado en una instalación. Contiene detalles completos de todas las materias primas, cantidades, pasos de procesamiento, equipos a utilizar, controles en proceso, rangos de rendimiento esperados y condiciones de almacenamiento, para cada producto y cada tamaño de lote. Ningún lote puede fabricarse sin un MFR aprobado.
2. Registro de Fabricación de Lote (BMR) El BMR es el registro en tiempo real de lo que realmente ocurrió durante la fabricación. Se rellena en el momento de cada operación, no después. Captura las cantidades utilizadas, identificadores de equipo, iniciales del operador, resultados en proceso y cualquier observación realizada durante la producción. El BMR es el documento principal revisado antes de aprobar la liberación de cualquier lote.
3. Procedimientos Operativos Estándar (SOP) Los SOP son instrucciones escritas que cubren cada operación crítica en la instalación, desde la operación y limpieza del equipo hasta el vestido del personal y la manipulación de materiales. Según las GMP, los SOP deben redactarse en un lenguaje claro y sin ambigüedades, mantenerse actualizados y seguirse exactamente como están escritos. Cualquier cambio en un SOP debe pasar por el control formal de cambios.
4. Registros de Desviaciones y CAPA Siempre que ocurra una desviación significativa de un procedimiento o especificación aprobada, debe elevarse inmediatamente un informe de desviación. Este registro documenta lo sucedido, la investigación realizada, la causa raíz identificada y la CAPA implementada. También debe seguirse la eficacia de la CAPA a lo largo del tiempo para confirmar que el problema no se repita.
5. Registros de Capacitación Cada empleado debe tener un registro de formación que muestre en qué procedimientos y tareas ha sido formado, cuándo tuvo lugar la formación y si se evaluó la competencia. Ninguna persona debe realizar de forma independiente una actividad crítica para GMP hasta que su formación esté formalmente documentada y confirmada.
6. Registros de Distribución Estos registros rastrean a dónde fue cada lote después de salir del sitio de fabricación, qué distribuidores, qué regiones y en qué cantidades. En caso de una retirada, los registros de distribución son la herramienta que permite localizar un lote y retirarlo del mercado de forma rápida y completa.
Regla clave: Todos los documentos GMP deben completarse en el momento de la actividad, almacenarse de forma segura y mantenerse recuperables durante la duración especificada por el regulador. Fechar con retroactividad, sobrescribir sin la corrección adecuada o dejar entradas en blanco están entre las fallas de documentación más graves encontradas durante las inspecciones.
Errores comunes de GMP que la formación debe abordar
Ningún programa de formación en GMP está completo sin una discusión honesta sobre dónde fallan con más frecuencia las instalaciones. Estas son las cinco fallas más comunes encontradas durante las inspecciones regulatorias:
- Registros incompletos o con fecha retroactiva - Los registros deben hacerse en tiempo real. Reconstruirlos después es una violación crítica de GMP, independientemente de si el producto se vio afectado.
- Procedimientos no seguidos según lo escrito - Si un SOP es poco práctico, debe actualizarse a través del proceso de control de cambios. Las desviaciones informales de los procedimientos escritos nunca son aceptables.
- Investigaciones de desviaciones inadecuadas - Análisis superficiales de la causa raíz conducen a fallos repetidos y atraen observaciones regulatorias serias. Cada investigación debe profundizar lo suficiente para encontrar la causa verdadera.
- Personal no capacitado realizando tareas críticas - Ningún operario debe trabajar de forma independiente en un paso crítico hasta que su formación esté documentada, evaluada y confirmada formalmente.
- Falta de validación de procesos - Confiar solo en datos retrospectivos no es un sustituto de la validación prospectiva. Todos los procesos críticos deben validarse antes de que comience la producción rutinaria.
Cómo encajan las GMP en el panorama de calidad más amplio
Las GMP no existen de forma aislada. Según el Schedule M 2023, son un pilar de un marco de tres partes:
- Sección 1, Pharmaceutical Quality System (PQS): El sistema general que garantiza que los productos sean adecuados para su uso previsto.
- Sección 2, Quality Risk Management (QRM): Un enfoque basado en el riesgo aplicado de forma proactiva a todas las actividades de GMP.
- Sección 3, GMP: Los requisitos operativos básicos para una producción y control consistentes.
El cumplimiento de GMP también se verifica mediante autoinspecciones internas (Sección 10), y las fallas de GMP se gestionan a través de sistemas de manejo de quejas y retiros del mercado (Secciones 6 y 7). Todos los registros de GMP constituyen la base del sistema de documentación descrito en la Sección 17. Los programas de formación deben ayudar al personal a comprender cómo su trabajo diario se conecta con este sistema más amplio.
Entender GMP es una cara de la moneda; conocer cómo calificar y validar sus procesos según Schedule M 2023 es la otra.
Aquí tiene su guía completa.
→ Leer: Calificación y validación según el Anexo M 2023
Conclusión: La formación en GMP es una herramienta de seguridad para el paciente
Cada vez que se prensa una tableta, se llena una cápsula o se sella un vial inyectable, hay un paciente en algún lugar que depende de que ese producto sea exactamente lo que dice ser: la dosis correcta, la pureza adecuada, la vida útil correcta, en el envase adecuado.
La formación en GMP es la herramienta que convierte el texto normativo en comportamiento humano. Convierte una lista de 10 principios en una forma de trabajo diaria. Y transforma una instalación de fabricación de un lugar que produce medicamentos en un lugar que fabrica medicamentos en los que los pacientes pueden confiar.
Invertir en una formación estructurada en GMP basada en principios, construida sobre marcos como la Sección 3 de Schedule M 2023, no es solo una necesidad regulatoria. Es un compromiso con la calidad que comienza por las personas.
Preguntas frecuentes
P1. ¿Qué es la formación en GMP en la industria farmacéutica?
La formación en GMP enseña al personal de fabricación farmacéutica cómo producir medicamentos de forma consistente, segura y de acuerdo con estándares de calidad aprobados. Cubre procesos de fabricación, documentación, calificación de equipos, gestión de desviaciones y control de calidad, tal como lo definen regulaciones como Schedule M 2023 en India.
P2. ¿Por qué la formación en GMP es obligatoria para las empresas farmacéuticas?
La formación en GMP es obligatoria porque los reguladores exigen que todo el personal involucrado en la fabricación de medicamentos esté formado antes de realizar tareas críticas de forma independiente. Según Schedule M 2023, el personal no formado que realiza actividades reguladas por GMP se considera una falta de cumplimiento.
P3. ¿Cuáles son los 10 principios de GMP según la Sección 3 de Schedule M 2023?
Los 10 principios de GMP incluyen: procesos de fabricación definidos, calificación y validación, recursos adecuados, instrucciones escritas claras, personal formado, registros completos de fabricación, registros de trazabilidad de lotes, almacenamiento y distribución adecuados, un sistema de retirada de producto y la investigación de quejas.
P4. ¿Con qué frecuencia debe impartirse la formación en GMP en una planta farmacéutica?
La formación en GMP debe impartirse antes de que un nuevo empleado realice de forma independiente cualquier tarea crítica, y la formación de actualización debe llevarse a cabo a intervalos regulares, normalmente anualmente o siempre que haya un cambio significativo en procedimientos, equipos o normativas.
P5. ¿Cuál es la diferencia entre la formación en GMP y la formación en SOP?
La formación en SOP cubre los procedimientos escritos específicos relevantes para el puesto de trabajo de una persona. La formación en GMP es más amplia; fomenta la comprensión de los principios subyacentes, los requisitos regulatorios y la filosofía de calidad sobre la que se basan todas las SOP. Un cumplimiento efectivo requiere ambas.
Reporting on the science, business and regulation shaping the pharmaceutical industry.
Más en Regulatory Intelligence
Todos los artículos →
El patrón detrás de las FDA Warning Letters: lo que las startups y los CDMO suelen pasar por alto

Clases de salas limpias ISO 14644 para la industria farmacéutica (con implicaciones para EM)

Discussion