Un desglose práctico de las retiradas de producto en la industria farmacéutica
Cómo funcionan las retiradas de producto en farmacia Requisitos de Schedule M 2023, tipos de retirada, proceso de 10 pasos y documentación explicados

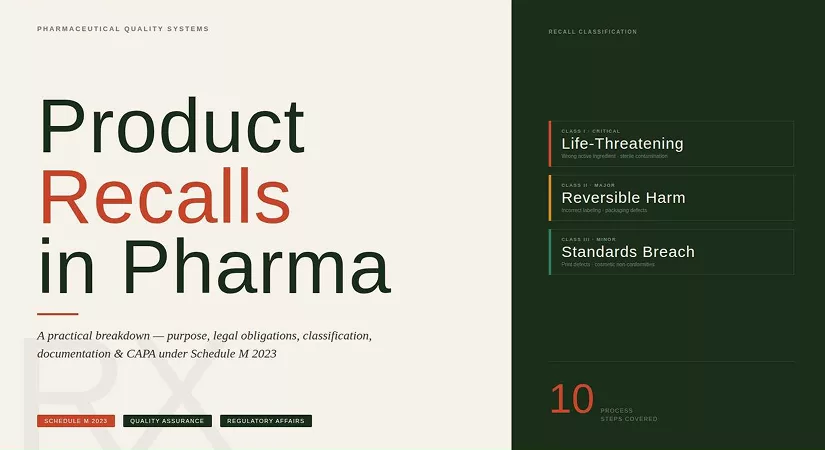
Los retiros de producto son uno de los mecanismos de protección del consumidor más potentes en la industria farmacéutica, creados para proteger a los pacientes de productos que no cumplen con los estándares de calidad, representan riesgos para la seguridad o generan incertidumbre sobre su uso previsto.
Aunque el público suele asumir que los medicamentos son siempre fiables, garantizar la calidad del producto es una responsabilidad continua que se extiende mucho más allá de la fabricación. Incluso después de pruebas exhaustivas, pueden aparecer defectos una vez que el producto llega al mercado, por lo que Schedule M 2023 exige legalmente sistemas de retiro robustos.
Un sistema de retiro bien implementado asegura que los productos defectuosos o potencialmente dañinos se identifiquen, rastreen y retiren con rapidez, manteniendo la seguridad de los pacientes y el cumplimiento normativo.
Entender cómo funcionan los retiros es esencial porque los defectos del producto pueden originarse en muchas fuentes, incluidas desviaciones de fabricación, errores de envasado, riesgos de contaminación o fallos de estabilidad.
Los fabricantes deben ser capaces de responder con prontitud, transparencia y de forma sistemática siempre que surjan dichos problemas. Un sistema de retiro funcional refleja la madurez, la responsabilidad ética y el compromiso con la calidad de una empresa.
Este artículo proporciona una explicación práctica y estructurada de los retiros de producto según Schedule M 2023, cubriendo su propósito, requisitos legales, el proceso de retiro, la documentación esencial y los desafíos comunes para los profesionales implicados en fabricación, aseguramiento de la calidad, asuntos regulatorios y operaciones de la cadena de suministro.
¿Qué es un retiro de producto?
Un retiro de producto es un proceso formal, controlado y documentado utilizado para retirar del mercado productos defectuosos o potencialmente defectuosos. Según Schedule M 2023, los fabricantes deben contar con un sistema capaz de retirar cualquier producto conocido o sospechoso de ser defectuoso.
Esta definición reconoce que los retiros no solo se producen en casos probados de defectos, sino que también deben iniciarse cuando existe suficiente sospecha de que un producto puede representar un riesgo. El objetivo principal de un retiro es prevenir daños a los pacientes. Los medicamentos que no cumplen las especificaciones pueden conducir a fallos en el tratamiento, efectos adversos, toxicidad u otros riesgos para la salud.
Los retiros también sirven para mantener la confianza en los productos farmacéuticos y en los sistemas regulatorios. Protegen a las empresas frente a responsabilidades legales y demuestran la adhesión a los estándares de calidad y seguridad. Para asegurar que el proceso de retiro sea eficaz, los fabricantes deben establecer Procedimientos Operativos Estándar (SOP) escritos.
Estos SOP Deben Incluir:
- Roles y responsabilidades claros
- Pasos para iniciar y ejecutar un retiro
- Métodos de comunicación con los reguladores y clientes
- Plazos y desencadenantes de escalamiento
- Requisitos de documentación
- Procedimientos para la conciliación de cantidades
- Procedimientos para la segregación y eliminación del producto
Estos elementos garantizan que el proceso de retiro sea predecible, organizado y esté alineado con las expectativas regulatorias.
Obligación legal según Schedule M 2023
Schedule M 2023 exige que los fabricantes farmacéuticos implementen un sistema de retiro robusto. El cumplimiento de este requisito no es opcional. Se aplica a todos los productos, independientemente de su escala de distribución, categoría terapéutica o forma. La ley reconoce que los medicamentos defectuosos representan riesgos importantes para la salud pública y, por tanto, exige que los fabricantes actúen con rapidez y decisión.
Según Schedule M 2023, los fabricantes deben:
- Mantener un SOP de retiro por escrito
- Asegurar la retirada rápida y efectiva de los productos defectuosos
- Notificar a las autoridades regulatorias según se requiera
- Mantener registros de distribución actualizados y completos
- Documentar cada etapa del proceso de retiro
- Investigar la causa raíz del defecto
- Implementar acciones correctivas y preventivas
- Asegurar que los productos defectuosos sean destruidos o gestionados adecuadamente
El incumplimiento normativo puede resultar en sanciones, incautación de productos, retirada de licencias de fabricación, acciones legales o inspecciones obligatorias. Por lo tanto, el sistema de retiro es un componente central del Sistema de Calidad Farmacéutica y debe mantenerse con la máxima seriedad.
¿Cuándo es necesario un retiro?
Un retiro se vuelve necesario cuando un producto es defectuoso o incluso se sospecha que lo es. Los retiros pueden desencadenarse por diversos eventos, como desviaciones, fallos en las pruebas, observaciones de auditoría o quejas de clientes. La decisión de retirar un producto suele basarse en una evaluación de riesgo estructurada realizada por Aseguramiento de la Calidad.
Desencadenantes comunes de retiros incluyen:
- Errores de etiquetado: Concentración errónea, número de lote incorrecto, fecha de caducidad ausente.
- Fallos de estabilidad: Pérdida de potencia, degradación o cambios en la apariencia.
- Riesgos de contaminación: Contaminación microbiana, contaminación cruzada o cuerpos extraños.
- Defectos de envasado: Leaks en los contenedores, blísteres dañados, sellado deficiente.
- Desviaciones de fabricación: Inconsistencias en el proceso, fallos de equipo.
- Alertas regulatorias: Instrucciones de las autoridades tras inspecciones o quejas en el mercado.
Incluso la sospecha de un defecto es suficiente para iniciar una actividad de retiro. Este enfoque preventivo prioriza la seguridad del paciente por encima de las consideraciones comerciales.
La mayoría de los retiros comienzan con una queja que no se atendió con la suficiente rapidez.
La Sección 6 de Schedule M 2023 define exactamente cómo debe ser esa actuación.
→ Leer: Gestión de Quejas según el Schedule M 2023 | Pharma Guide
Tipos de retiros

Los retiros generalmente se clasifican en tres categorías según el nivel de riesgo:
1) Retiro crítico (Clase I): Esto implica defectos que pueden causar peligros para la vida o graves riesgos para la salud. Se requiere acción inmediata. Ejemplos incluyen ingrediente activo erróneo, contaminación microbiana en productos estériles o concentración de dosificación incorrecta.
2) Retiro mayor (Clase II): Esto implica defectos que pueden causar daño temporal o médicamente reversible. Ejemplos incluyen etiquetado incorrecto, productos con potencia inferior o problemas de envasado.
3) Retiro menor (Clase III): Esto implica defectos que probablemente no causen daño pero que aún violan los estándares de calidad o los requisitos de etiquetado. Ejemplos incluyen defectos menores de impresión o problemas cosméticos.
Independientemente de la clasificación, el proceso de retiro debe seguir el mismo enfoque estructurado, con la urgencia determinada por la gravedad.
Pasos en el proceso de retiro
El proceso de retiro debe seguir una secuencia claramente definida y sistemática para asegurar que el producto defectuoso sea rápidamente localizado, recuperado y se evite que cause más daño. Cada paso desempeña un papel crucial para garantizar que el retiro sea eficiente, conforme y plenamente documentado.

Un procedimiento de retiro bien diseñado no solo protege a los pacientes, sino que también demuestra la capacidad de la empresa para responder de manera responsable y transparente en situaciones críticas. A continuación se ofrece una explicación ampliada de cada paso del proceso de retiro.
1) Identificación de un defecto
El proceso de retiro comienza en el momento en que se detecta un posible problema de calidad. Los defectos pueden salir a la luz a través de diversos canales, como quejas de clientes, informes espontáneos de profesionales de la salud, investigaciones de desviaciones, resultados fuera de especificación, auditorías internas o externas, inspecciones regulatorias o estudios periódicos de estabilidad.
En algunos casos, los defectos también pueden descubrirse durante el análisis de tendencias de datos de calidad o durante revisiones de lote. Independientemente de la fuente, cada señal debe tomarse en serio. El problema se registra, documenta y investiga para determinar si representa un riesgo potencial para la seguridad del paciente o la calidad del producto.
2) Evaluación inicial del riesgo
Una vez identificado el defecto, Aseguramiento de Calidad (QA) realiza una evaluación inicial del riesgo para determinar la gravedad del problema. La evaluación considera factores como la naturaleza del defecto, la población de pacientes que usa el producto, la categoría terapéutica, el posible impacto clínico y la extensión de la distribución.
En esta etapa, QA puede recopilar información adicional de producción, control de calidad, asuntos regulatorios y otros equipos implicados. El objetivo es determinar si el defecto supone un riesgo inmediato o potencial para la salud y si retirar el producto es la acción más apropiada. Esta evaluación debe ser rápida, imparcial y científicamente justificada.
3) Decisión de retirar
Basándose en la evaluación inicial del riesgo, la organización decide formalmente si iniciar un retiro. Si se toma la decisión de proceder, se activa el SOP de retiro sin demora. Este paso suele involucrar al liderazgo senior de QA y, en ocasiones, a la alta dirección, dependiendo de la gravedad del riesgo.
La decisión se registra, junto con la justificación y la clasificación del retiro (por ejemplo crítico, mayor o menor). En este punto, los roles, responsabilidades, plazos y vías de comunicación definidos en el SOP se vuelven totalmente operativos. Los equipos internos son notificados para que el retiro pueda comenzar de inmediato.
4) Notificación a las autoridades regulatorias
Las autoridades regulatorias deben ser notificadas de forma pronta, según lo exigido por las leyes y directrices aplicables. La puntualidad es crítica porque los reguladores pueden emitir instrucciones adicionales, alertas de seguridad o notificaciones públicas. La notificación suele incluir detalles como: nombre del producto, números de lote, naturaleza del defecto, resumen de la evaluación de riesgo, extensión de la distribución y la estrategia de retiro propuesta.
En muchas regiones, los organismos regulatorios también requieren informes periódicos de progreso hasta que el retiro se cierre. Una comunicación transparente y oportuna evita la desinformación y garantiza la supervisión regulatoria durante todo el retiro.
5) Revisión de los registros de distribución
Los registros de distribución precisos y actualizados constituyen la columna vertebral de un retiro eficaz. Una vez iniciado el retiro, se revisan estos registros para identificar a todos los clientes, distribuidores, mayoristas, hospitales, farmacias o agencias que recibieron el producto afectado. Los registros deben incluir las cantidades enviadas, las fechas de despacho, los números de lote y los datos de contacto de los clientes.
Esta etapa permite al equipo de retiro estimar la cantidad total de producto en el mercado y planificar de forma estratégica la comunicación y el proceso de recuperación. Cualquier laguna o retraso en la trazabilidad puede ralentizar significativamente el retiro, por lo que esta etapa es absolutamente crítica.
6) Ejecución del retiro
Durante la ejecución del retiro, se envía comunicación de inmediato a todas las partes interesadas afectadas, instruyéndolas para que dejen de usar o vender el producto y lo devuelvan al fabricante. Esto puede implicar llamadas telefónicas, correos electrónicos, cartas o incluso anuncios públicos, dependiendo de la gravedad del retiro. La comunicación debe ser clara, coherente y alineada con las expectativas regulatorias.
Durante esta fase, la empresa organiza la logística para recibir, almacenar y segregar el producto devuelto para evitar su reentrada accidental al mercado. Dependiendo de la escala de la distribución, esta etapa puede implicar una coordinación exhaustiva con los equipos de la cadena de suministro, distribuidores terceros e instituciones sanitarias. Es esencial mantener una documentación clara de todas las comunicaciones y acciones.
7) Supervisión del progreso del retiro
La supervisión del progreso garantiza que el retiro se mantenga controlado, oportuno y plenamente responsable. El coordinador del retiro supervisa las actividades de conciliación al rastrear las cantidades de producto distribuidas frente a las cantidades devueltas. Las actualizaciones periódicas de estado ayudan a identificar el stock pendiente que aún no se ha recuperado.
Si las respuestas de los clientes son lentas, pueden emitirse recordatorios de seguimiento. La empresa también puede verse obligada a presentar actualizaciones periódicas a las autoridades regulatorias para demostrar el progreso continuo. Una supervisión eficaz asegura que los productos retirados se recuperen de manera eficiente y que no quede stock sin contabilizar en el mercado.
8) Investigación de la causa raíz
Durante o después del retiro, se realiza una investigación detallada de la causa raíz para determinar exactamente por qué se produjo el defecto. Esta investigación puede implicar la revisión de registros de lote, entrevistas al personal, inspección de equipos, análisis de datos de pruebas, revisión de tendencias de monitoreo ambiental y evaluación del desempeño de los proveedores.
El objetivo es ir más allá de las causas superficiales e identificar el verdadero factor subyacente responsable del defecto. Pueden utilizarse técnicas como el método de las 5 porqués, el análisis de espina de pescado (Ishikawa) o el Análisis de Modos y Efectos de Falla (FMEA). Una investigación sólida ayuda a prevenir la recurrencia y refuerza la confianza en el sistema de calidad.
9) Acciones correctivas y preventivas (CAPA)
Una vez identificada la causa raíz, se deben desarrollar e implementar las acciones correctivas y preventivas (CAPA) apropiadas. Las acciones correctivas abordan el problema inmediato, como reparar equipos, actualizar procedimientos, volver a capacitar al personal o reforzar los controles del proceso.
Las acciones preventivas aseguran que el problema no vuelva a ocurrir y pueden incluir cambios en el diseño del proceso, actividades de calificación, evaluaciones de proveedores de materiales o mejoras en los sistemas de monitoreo. Se debe verificar la eficacia del CAPA para garantizar que las acciones resuelvan realmente el problema subyacente. Un retiro no se considera realmente exitoso a menos que se implementen medidas CAPA sólidas.
10) Cierre final del retiro
El retiro solo puede cerrarse oficialmente una vez que todas las actividades se hayan completado por completo. Esto incluye conciliar todas las cantidades distribuidas frente a las devueltas, asegurar que todo el stock defectuoso esté segregado, destruido o eliminado según la orientación normativa, y verificar que se hayan implementado las medidas CAPA.
El coordinador del retiro elabora un informe de cierre completo que resume la razón del retiro, las acciones tomadas, las cantidades recuperadas, los resultados de la investigación y las conclusiones finales. Los reguladores pueden revisar y aprobar el cierre, especialmente en casos de retiro de alto riesgo. Una vez aprobado, el retiro se considera formalmente cerrado, pero las lecciones aprendidas deben compartirse internamente para reforzar la cultura de calidad de la organización.
Importancia de los registros de distribución y la trazabilidad
Los registros de distribución son uno de los componentes más importantes de un sistema de retiro eficaz. Sin información de trazabilidad precisa y completa, una empresa no puede identificar dónde se han enviado los productos defectuosos. Esto puede retrasar el retiro y aumentar el riesgo para los pacientes. Los registros de distribución deben mantenerse en tiempo real y deben ser fácilmente consultables.
Estos registros deben incluir:
- Números de lote y fechas de fabricación
- Cantidades despachadas
- Nombres y direcciones de los clientes (distribuidores, hospitales, farmacias, minoristas)
- Detalles de transporte y referencias de factura
- Detalles de distribución para exportación (cuando proceda)
Una trazabilidad precisa garantiza que ningún producto se pase por alto durante un retiro y que el proceso de retiro se ejecute de forma rápida y completa.
Integración con el Sistema de Gestión de la Calidad
La gestión de retiros de producto funciona en estrecha colaboración con varios elementos del Sistema de Calidad Farmacéutica (PQS). Los retiros no son actividades independientes; dependen de información y procesos de varios subsistemas de calidad.
Integraciones clave incluyen:
- Sistema de quejas: Las quejas de los clientes a menudo sirven como advertencias tempranas de posibles defectos del producto.
- Desviaciones e inspección interna: Las auditorías internas o las desviaciones pueden descubrir debilidades que provoquen un retiro.
- Acciones correctivas y preventivas (CAPA): El CAPA garantiza que los problemas identificados durante los retiros se aborden de forma permanente.
- Control de cambios: Los cambios implementados deben documentarse y evaluarse para prevenir la recurrencia de los mismos defectos.
Esta integración garantiza que los retiros conduzcan a mejoras continuas dentro del sistema de calidad global.
Un sistema de retiros solo es tan fuerte como el sistema de calidad que lo respalda.
El marco completo de Schedule M 2023 es donde se construye esa base.
→ Leer: Las nuevas normas GMP de India ya están aquí | Guía del Schedule M 2023
Requisitos de documentación
La documentación es un componente obligatorio del cumplimiento de los retiros bajo Schedule M 2023. Cada acción tomada durante un retiro debe registrarse en tiempo real y conservarse para la inspección regulatoria.
La documentación esencial del retiro incluye:
- Carta de inicio de retiro o registro de decisión
- Listas de distribución de lote
- Cartas de comunicación y notificaciones de retiro
- Registros de cantidades devueltas
- Informes de investigación y análisis de causa raíz
- Registros de implementación de CAPA
- Informes finales de cierre del retiro y eliminación del producto
Una documentación completa, clara y lista para auditoría demuestra el cumplimiento y garantiza la trazabilidad y la responsabilidad.
En conclusión
Los retiros de producto son esenciales para proteger la salud pública. Garantizan que los medicamentos defectuosos o potencialmente dañinos se retiren del mercado antes de causar daño. Schedule M 2023 asigna a los fabricantes la responsabilidad de mantener un sistema de retiros eficaz que sea rápido, trazable y totalmente documentado.
Un retiro exitoso demuestra el compromiso de una empresa con la seguridad, la calidad y la mejora continua. Con procedimientos bien establecidos, equipos capacitados y registros precisos, los fabricantes farmacéuticos pueden gestionar los retiros con confianza y mantener los más altos estándares de cuidado del paciente
Reporting on the science, business and regulation shaping the pharmaceutical industry.
Más en Regulatory Intelligence
Todos los artículos →
El patrón detrás de las FDA Warning Letters: lo que las startups y los CDMO suelen pasar por alto

Clases de salas limpias ISO 14644 para la industria farmacéutica (con implicaciones para EM)

Discussion