Nettoyage et assainissement : démontrer l’efficacité dans les salles blanches pharmaceutiques
Découvrez les étapes clés pour valider et prouver l’efficacité du nettoyage des salles blanches en fabrication pharmaceutique.

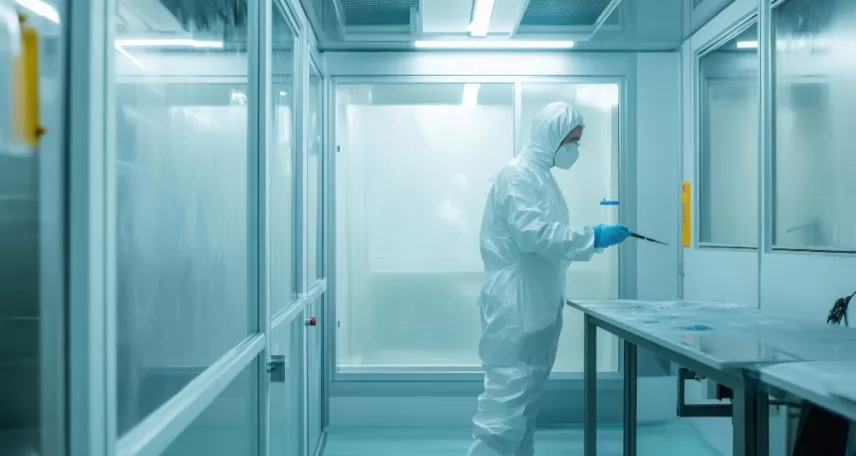
Dans la fabrication stérile, « nous l'avons nettoyé » ne suffit pas. Les autorités, les équipes qualité et les auditeurs exigent des preuves démontrables que le nettoyage et la désinfection éliminent systématiquement les résidus, inactivent les microbes et ne laissent pas de résidus nocifs susceptibles de compromettre la qualité du produit.
Cet article explique les fondements techniques de la démonstration de l’efficacité du nettoyage dans les salles propres pharmaceutiques, propose des approches pratiques de validation et met en évidence les écueils courants à éviter. Une bonne compréhension de la classification et des normes des salles propres pharmaceutiques fournit la base pour définir la stratégie de maîtrise de la contamination et le périmètre de la validation du nettoyage.
Pourquoi la preuve est importante
La validation du nettoyage est un exercice scientifique ; l’objectif est de démontrer, par des données, qu’une procédure de nettoyage définie, comprenant les produits, les concentrations, le temps de contact, la méthode d’application et la fréquence, ramène de manière constante les surfaces et les équipements dans des critères d’acceptation prédéterminés.
Les agences (guides d’inspection de la FDA et Annexe 1 des BPF) attendent des programmes documentés et scientifiquement justifiés qui relient les résultats du nettoyage à la sécurité du produit et à l’assurance de la stérilité. Les dernières attentes de l’Annexe 1 en matière de nettoyage et de désinfection définissent des exigences fondées sur les risques pour démontrer l’hygiène des surfaces et la performance des désinfectants en conditions opérationnelles courantes.

Trois sources de preuve complémentaires
Une stratégie robuste de preuve de nettoyage utilise des mesures superposées car aucune méthode unique ne peut répondre à toutes les questions.
- Culture microbiologique (plaques de contact, écouvillons, plaques de dépôt) — l’échantillonnage basé sur la culture reste la référence pour démontrer la réduction des organismes viables sur les surfaces et dans l’environnement. Un contrôle des surfaces efficace dans les salles propres pharmaceutiques soutient ces jeux de données de validation en reliant les tendances de recouvrement microbien aux preuves d’efficacité du nettoyage. Les plaques de contact donnent une bonne récupération sur les surfaces planes ; les écouvillons sont utilisés pour les crevasses, les formes irrégulières ou les petites surfaces et nécessitent des neutralisants validés lorsque des résidus de désinfectant sont présents. Les rendements de récupération varient selon les méthodes, donc le choix de la méthode doit être justifié et validé.
- Tests de résidus chimiques (ATP, dosages de résidus, chimie analytique) — les dosages chimiques sont requis lorsque le transfert d’API, d’agent nettoyant ou d’un excipient toxique est un risque. La bioluminescence ATP fournit une indication rapide des résidus organiques et de l’hygiène générale, et est utile pour le suivi des tendances et le retour d’information aux opérateurs. Cependant, elle ne remplace pas la culture microbiologique ni la quantification spécifique des résidus, car l’ATP réagit à tout matériau organique et peut être affectée par le type de surface et les résidus. Utilisez l’ATP comme un contrôle rapide, non comme preuve principale de l’efficacité d’un désinfectant.
- Données sur l’efficacité des désinfectants et la compatibilité des matériaux — les lignes directrices réglementaires exigent explicitement la validation des performances du désinfectant dans son utilisation prévue (type de surface, temps de contact, stabilité en cours d’usage) et l’appui d’une durée d’utilisation définie. Démontrer que le désinfectant choisi réduit les organismes cibles dans des conditions réalistes et que l’utilisation répétée n’endommage pas les surfaces critiques ni ne laisse de résidus qui entraveraient le nettoyage.

Un flux de travail pratique de validation
Ci‑dessous figure un protocole concis et pratique qui s’aligne sur les attentes réglementaires et les bonnes pratiques industrielles.
- Définir le périmètre et les critères d’acceptation. Identifier les surfaces critiques, les nombres microbiens maximaux admissibles (ou tolérance zéro pour certains agents pathogènes), les limites de résidus (basées sur des calculs toxicologiques ou de transfert) et la fréquence d’échantillonnage pendant la qualification et la surveillance de routine.
- Caractériser les surfaces et salissures les plus défavorables. Sélectionner des matériaux représentatifs (comme l’acier inoxydable et les polymères) et simuler des salissures en conditions pires — API, excipients et lubrifiants — afin que la validation couvre des défis réels.
- Sélectionner et valider les outils d’échantillonnage. Prouver la récupération pour chaque méthode d’échantillonnage (plaque de contact, écouvillon-vers-bouillon, rinçage ou méthode par filtre) en utilisant des inocula connus ou des pics de résidus ; inclure des neutralisants pour arrêter l’action des désinfectants lorsque nécessaire. Les données de récupération doivent justifier la surface échantillonnée et la traduction à la propreté de la surface entière. Intégrer les méthodes microbiologiques rapides dans la surveillance des salles propres permet une vérification plus rapide des tendances de la biocontamination lors des essais de validation du nettoyage.
- Réaliser des essais de nettoyage répétables et en condition pire cas. Effectuer plusieurs cycles de nettoyage indépendants (opérateurs, équipes, conditions d’encrassement). Démontrer des résultats cohérents de réussite/échec par rapport aux limites d’acceptation.
- Mettre le désinfectant au défi en conditions d’utilisation réalistes. Montrer des réductions logarithmiques contre des organismes représentatifs et valider la durée d’utilisation des solutions préparées ; documenter la compatibilité avec les surfaces.
- Documenter et passer au contrôle de routine. Convertir les enseignements de la validation en SOP, plans de formation, plans de surveillance et rapports de tendance. Utilisez l’ATP ou des contrôles rapides pour un retour opérationnel, mais fiez‑vous aux cultures et aux essais analytiques pour la vérification périodique.

Pièges techniques courants - et comment les éviter
- Se fier uniquement à l’ATP. L’ATP est rapide et motivant pour les équipes de nettoyage, mais il mesure la charge organique totale, pas les organismes viables ni des API spécifiques ; considérez‑le comme un outil auxiliaire.
- Récupération d’échantillonnage mal validée. Si la récupération par écouvillon ou par plaque de contact n’est pas quantifiée, vous ne pouvez pas interpréter des résultats négatifs. Réalisez toujours des études de spike/récupération sur les types de surface réels.
- Utilisation d’un désinfectant unique pour tout. Différentes surfaces et organismes présentent des comportements variés ; par conséquent, le choix du désinfectant et les temps de contact doivent être étayés par des données et une approche matricielle lorsque plusieurs surfaces sont impliquées.
- Ignorer la stabilité en cours d’utilisation. Certains désinfectants perdent rapidement de leur puissance une fois préparés ; vous devez justifier la péremption en cours d’utilisation et les conditions de stockage par des données.
Prouver le contrôle continu
La validation prouve le processus ; la surveillance continue garantit que vous le maintenez. Utilisez un programme de routine en couches qui inclut des prélèvements culturels programmés (du personnel et des surfaces), des tests périodiques des résidus d’API ou de toxiques, le suivi de l’ATP pour un retour journalier, et la surveillance environnementale des utilités critiques (air et intégrité des HEPA).
Complète surveillance des systèmes utilitaires pharmaceutiques complète les données de surface en confirmant que les systèmes d’eau, d’air et de vapeur maintiennent des niveaux hygiéniques de base.
Enquêtez rapidement sur les excursions et requalifiez si l’analyse des causes profondes met en cause des défaillances de nettoyage. Les attentes réglementaires mettent l’accent sur une stratégie de surveillance et d’enquête scientifiquement justifiée liée aux décisions de libération du produit.

Conclusions finales
Prouver que le nettoyage et la désinfection fonctionnent dans une salle blanche pharmaceutique consiste à combiner microbiologie, chimie et validation des désinfectants dans un programme documenté et reproductible.
Validez vos méthodes d’échantillonnage, mettez vos désinfectants à l’épreuve dans des conditions réelles, établissez des critères d’acceptation clairs, et utilisez des outils rapides (par ex., ATP) pour le contrôle opérationnel — pas en substitution des cultures ou des essais spécifiques de résidus.
Lorsque votre protocole est fondé sur des données et appliqué de manière cohérente, vous répondez non seulement aux attentes des autorités, mais vous réduisez aussi le risque de contamination et renforcez la confiance dans la stérilité du produit. Des systèmes robustes de vapeur propre et de WFI en production stérile renforcent en outre les programmes de nettoyage validés en garantissant que les utilités elles‑mêmes ne réintroduisent pas de contaminants.

FAQ
1. Que signifie « prouver l’efficacité du nettoyage » dans les salles blanches pharmaceutiques ?
Cela signifie démontrer scientifiquement, par des tests validés et une documentation, que le nettoyage et la désinfection éliminent de manière cohérente les contaminants et les résidus microbiens pour respecter les limites d’acceptation définies par les BPF.
2. Quels tests sont utilisés pour vérifier la désinfection des salles blanches ?
Les méthodes de vérification courantes incluent le prélèvement microbiologique de surface (plaques de contact et écouvillons), la bioluminescence ATP pour détecter les résidus organiques, et les essais analytiques pour les résidus chimiques ou le transfert d’agents nettoyants.
3. À quelle fréquence la validation du nettoyage doit‑elle être effectuée ?
La validation initiale est requise avant l’utilisation en production routinière, suivie de requalifications périodiques, généralement annuelles ou lorsqu’un changement significatif intervient dans le processus, le produit ou le désinfectant.
4. Pourquoi l’ATP ne peut‑il pas à lui seul prouver l’efficacité du nettoyage ?
L’ATP est un indicateur d’hygiène rapide mais ne distingue pas les microbes viables des microbes morts ni ne détecte des résidus spécifiques. Il doit compléter, et non remplacer, les tests basés sur les cultures et les tests analytiques.
5. Que recherchent les autorités lors des audits de validation du nettoyage ?
Les auditeurs attendent des protocoles de validation documentés, des études de récupération, des critères d’acceptation définis, le suivi des résultats de la surveillance continue, et une justification scientifique du choix du désinfectant et de la fréquence de nettoyage.
Reporting on the science, business and regulation shaping the pharmaceutical industry.
Plus dans Microbiologie & CCS
Tous les articles →
Échantillonnage d'air actif vs plaques de sédimentation vs plaques de contact

Définir les niveaux d'alerte et d'action EM (Grades A–D) : Guide pratique pour les professionnels de la pharmacie

Discussion