Déploiements RMM en conditions réelles : leçons et écueils dans l'industrie des salles blanches pharmaceutiques
Découvrez comment les RMM transforment le contrôle de la contamination en salle blanche et la conformité aux BPF dans la fabrication pharmaceutique.

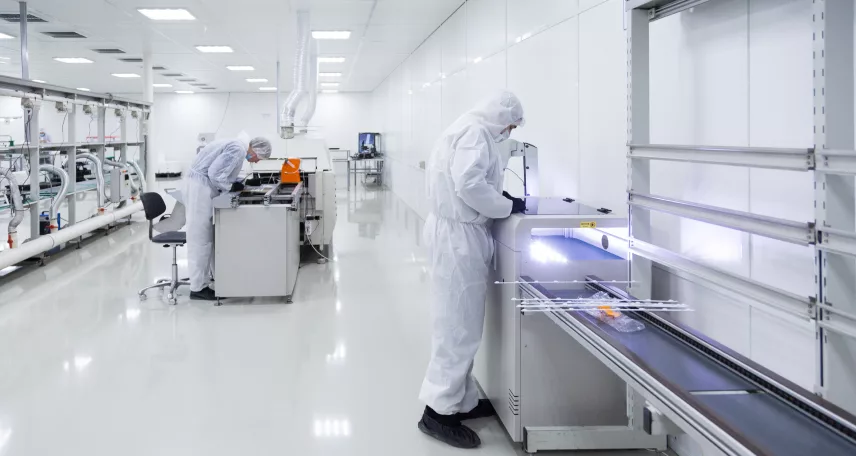
Les méthodes microbiologiques rapides (RMM) révolutionnent la manière dont les salles propres pharmaceutiques surveillent la contamination, valident les procédés aseptiques et libèrent les produits plus efficacement. Cependant, les déploiements réels de RMM rencontrent souvent des défis qui vont au-delà de la faisabilité technique, allant de l’incertitude réglementaire aux problèmes d’intégration avec les systèmes qualité existants. Cet article explore les leçons pratiques tirées d’implémentations réelles de RMM et les pièges courants que les entreprises rencontrent lors de la montée en échelle dans des environnements de salles propres GMP.

Comprendre les RMM dans le contexte de la salle propre
Les RMM englobent des technologies automatisées ou semi‑automatisées conçues pour détecter, identifier ou quantifier des micro‑organismes plus rapidement et avec une plus grande précision que les méthodes traditionnelles. Associer la surveillance des particules non viables dans les salles propres pharmaceutiques aux données RMM améliore la cartographie de la contamination et valide en temps réel la propreté de l’air.
Dans les salles propres, les outils RMM peuvent être appliqués à la surveillance environnementale (air, surfaces, personnel), aux tests en cours de production ou à la libération du produit fini.
Les technologies RMM couramment utilisées incluent :
- ATP bioluminescence pour la détection de contamination en temps réel.
- Cytométrie en flux et cytométrie sur phase solide pour le dénombrement des particules viables.
- Systèmes basés sur la qPCR pour l’identification microbienne.
- Détection de microcolonies et systèmes d’imagerie pour visualiser la croissance précoce.
L’objectif du déploiement des RMM en salles propres n’est pas seulement d’obtenir des résultats plus rapides, mais aussi d’améliorer la compréhension des procédés et de contrôler la contamination conformément à l’Annexe 1 et aux lignes directrices FDA sur le traitement aseptique. La surveillance complémentaire des surfaces dans les salles propres pharmaceutiques garantit que les données RMM sont étayées par des preuves microbiennes directes provenant des équipements et des surfaces de travail.
La promesse : efficacité, maîtrise et intégrité des données
Lorsqu’ils sont mis en œuvre efficacement, les RMM offrent des avantages opérationnels et réglementaires mesurables.
- Retour des données environnementales plus rapide : Les écarts en salle propre peuvent être traités en quelques heures au lieu de jours.
- Réduction des temps de mise en attente des produits : Des résultats de bioburden ou de stérilité en temps réel accélèrent la libération des lots.
- Amélioration de la cartographie de la contamination : La surveillance automatisée identifie les sources de contamination avec une résolution spatiale et temporelle plus élevée.
- Amélioration de l’intégrité des données : La capture numérique des données minimise les erreurs de transcription et assure des pistes d’audit conformes aux principes ALCOA+.
Cependant, réaliser ces bénéfices nécessite plus que l’acquisition d’un instrument — cela implique une stratégie d’implémentation systématique alignée sur la culture qualité du site, le cadre de gestion des risques et les attentes réglementaires.
Les enseignements tirés des stratégies d’investigation des écarts en Grade A/B aident les équipes à interpréter les alertes RMM et à prévenir les incidents de contamination inter‑grades.

Leçons tirées de déploiements réels
1. La validation est un processus en plusieurs phases
De nombreux sites sous-estiment la complexité de la validation des RMM. Les autorités réglementaires s'attendent à ce que des études d'équivalence de méthode démontrent que les résultats des RMM sont comparables, ou supérieurs, aux méthodes conventionnelles.
Leçons retenues :
- Établir un plan directeur de validation (VMP) solide intégrant les RMM dans le cycle de vie global de validation du site.
- Réaliser des études de comparaison côte à côte en utilisant des échantillons environnementaux en conditions routinières et stressées.
- Inclure des tests de challenge rigoureux avec des micro-organismes pertinents représentatifs de la flore des salles blanches.
La validation n'est pas seulement une exigence technique mais un exercice de crédibilité — démontrer aux organismes de réglementation que la nouvelle méthode peut être approuvée comme partie du processus décisionnel qualité. Comprendre le rôle des microbiologistes dans le contrôle de la contamination basé sur l'AMDEC aide à définir des stratégies de validation qui lient les risques microbiens à des points de contrôle qualité mesurables.
2. L'intégration aux systèmes existants est essentielle
L'un des principaux obstacles est d'aligner les données RMM avec les systèmes de gestion de la qualité (QMS), les systèmes de gestion des informations de laboratoire (LIMS) et les flux de surveillance des salles blanches.
Leçons retenues :
- Planifier le flux de données et l'intégration système dès le début du cycle de vie du projet.
- Définir comment les résultats RMM déclenchent des limites de déviation, d'alerte et d'action comparables aux méthodes classiques.
- Impliquer à la fois les équipes informatiques et QA pour garantir que les données électroniques sont conformes à 21 CFR Part 11 et à l'Annexe 11.
Une mauvaise intégration peut conduire à des systèmes parallèles, où les RMM coexistent avec les méthodes traditionnelles, annulant les gains d'efficacité. La mise en œuvre de technologies aseptiques en système fermé durant les phases d'intégration aide à maintenir la continuité des données et minimise la manipulation ouverte dans les flux de travail des salles blanches.
3. La gestion du changement favorise l'adoption
La résistance culturelle est souvent sous-estimée. Les opérateurs et les microbiologistes peuvent se méfier des nouveaux systèmes, craignant un contrôle accru ou une perte d'emploi.
Leçons retenues :
- Organiser des sessions de formation et des ateliers expliquant comment les RMM complètent, et ne remplacent pas, la surveillance traditionnelle.
- Impliquer utilisateurs finaux en essais pilotes pour acquérir familiarité et confiance.
- Communiquez tôt avec les autorités réglementaires et l’assurance qualité interne au sujet du raisonnement et de la stratégie de validation.
Sans l’adhésion des parties prenantes, la mise en œuvre des RMM peut stagner même après qu’une validation technique réussie a été réalisée. Les installations existantes peuvent appliquer des stratégies de modernisation CCS en Brownfield pour intégrer progressivement l’adoption des RMM dans les cadres de contrôle de la contamination existants sans perturber les opérations.

4. Définition des niveaux d’alerte et d’action
Comme les systèmes RMM produisent souvent des données continues ou quasi-continues, définir des niveaux d’alerte/action significatifs est un défi. Contrairement aux dénombrements sur gélose, les métriques RMM peuvent ne pas se corréler directement avec des seuils basés sur les UFC.
Leçons apprises :
- Utilisez la corrélation avec les données historiques pendant la validation pour traduire les résultats RMM en niveaux de risque microbiologique équivalents.
- Appliquez une surveillance basée sur les tendances plutôt que des seuils numériques fixes.
- Réévaluez périodiquement les limites à mesure que davantage de données s’accumulent après la mise en œuvre.
Cette approche adaptative s’aligne sur les cadres modernes de contamination control strategy (CCS) prévus à l’Annexe 1.
5. Collaboration avec les fournisseurs et support continu
L’engagement du fournisseur ne s’arrête pas après l’installation. Une collaboration continue garantit que le système évolue avec les mises à jour réglementaires et les besoins opérationnels.
Leçons apprises :
- Sélectionnez des fournisseurs qui offrent une documentation technique complète, de la formation et un support post-validation.
- Établissez des accords de niveau de service (SLA) incluant des délais pour les mises à niveau du système, l’étalonnage et le dépannage.
- Maintenez un dialogue ouvert lors des audits, car les autorités peuvent demander des données fournisseurs ou des études de validation.
Des partenariats solides avec les fournisseurs améliorent la durabilité et la conformité à long terme.

Pièges courants dans la mise en œuvre des RMM
Même avec une planification soignée, plusieurs pièges peuvent compromettre l’adoption des RMM :
- Sous-estimation de l’effort de validation : Ne pas prévoir d’études d’équivalence ou de tests de robustesse conduit à des retards réglementaires.
- Manque d’adhésion des parties prenantes : La résistance des équipes de microbiologie ou de l’assurance qualité peut créer des obstacles lors du déploiement.
- Intégration de données incomplète : Des systèmes de données déconnectés entraînent inefficacité et risques de conformité.
- Ignorer la gestion du cycle de vie : La maintenance post-validation et la requalification sont souvent négligées.
- Documentation insuffisante : L’absence de traçabilité ou d’enregistrements de gestion des écarts peut provoquer des observations lors des audits.
Éviter ces écueils nécessite une approche holistique, considérant les RMM non pas comme un outil isolé mais comme une transformation du programme de maîtrise de la contamination.
La lentille réglementaire
Les deux FDA et l’EMA soutiennent l’utilisation des RMM lorsqu’elle est justifiée scientifiquement. L’Annexe 1 (2022) encourage explicitement l’usage de méthodes microbiologiques innovantes pour des résultats plus rapides et plus fiables. Cependant, les autorités attendent une transparence totale en matière de validation, de traçabilité et de gestion des données.
Les autorités recherchent souvent :
- Des rapports détaillés de validation des méthodes et des données de comparabilité.
- Des enregistrements de gestion des changements documentant la justification et l’évaluation des risques.
- La documentation de formation et les mises à jour des SOP alignées sur les flux de travail RMM.
Lorsqu’ils sont étayés par des données et une documentation solides, les RMM peuvent renforcer la confiance des autorités plutôt que d’attirer un examen accru. L’intégration de principes d’airlock de transfert de matériel de l’Annexe 1 complète la surveillance RMM en maintenant la stérilité lors des mouvements de produits et d’échantillons.

Conclusion
Le déploiement des RMM dans les salles blanches pharmaceutiques représente un progrès majeur pour une maîtrise proactive de la contamination et un libération accélérée des lots. Pourtant, le passage du concept à la conformité est complexe, exigeant une rigueur scientifique, une coordination interfonctionnelle et un cadre qualité robuste.
Les enseignements tirés des mises en œuvre réelles sont clairs : le succès dépend non seulement de la technologie elle‑même, mais aussi de la stratégie de validation, de l’intégration des données et de la préparation culturelle à adopter la microbiologie numérique. À mesure que les cadres réglementaires évoluent, ceux qui investissent aujourd’hui dans une adoption structurée et bien documentée des RMM seront les leaders de la prochaine génération de fabrication sans contamination demain.
Associer les résultats des RMM à des approches d’incubation à double température améliore la corrélation entre la détection rapide et les données de culture traditionnelles pour une assurance microbienne complète.
FAQ
1. Qu’est‑ce que les RMM dans l’industrie des salles blanches pharmaceutiques ?
RMM (Rapid Microbiological Methods) désigne des systèmes automatisés qui détectent et quantifient les microorganismes plus rapidement que les méthodes traditionnelles basées sur la culture.
2. Pourquoi utilise‑t‑on des systèmes RMM dans les salles blanches ?
Ils permettent une détection plus rapide de la contamination, un meilleur contrôle des procédés et une libération plus rapide des lots en fabrication GMP.
3. Quels sont les défis courants dans la mise en œuvre des RMM ?
La complexité de la validation, l’intégration des données avec le LIMS/QMS et l’alignement réglementaire sont des défis majeurs.
4. Comment les autorités perçoivent‑elles l’adoption des RMM ?
La FDA et l’EMA soutiennent les RMM justifiés scientifiquement lorsqu’ils sont validés et intégrés au système qualité du site.
5. Quels sont les principaux enseignements des déploiements réels de RMM ?
Une validation approfondie, la formation des parties prenantes, une intégration robuste des données et une collaboration continue avec les fournisseurs sont essentielles au succès.
Reporting on the science, business and regulation shaping the pharmaceutical industry.
Plus dans Microbiologie & CCS
Tous les articles →
Échantillonnage d'air actif vs plaques de sédimentation vs plaques de contact

Définir les niveaux d'alerte et d'action EM (Grades A–D) : Guide pratique pour les professionnels de la pharmacie

Discussion