GAMP 5 Deuxième édition pour MES : Un guide pratique de validation
GAMP 5 Éd.2 recentre la validation des MES sur le risque, pas sur la paperasserie. Voici le cadre de classification pratique dont les équipes pharmaceutiques ont besoin.

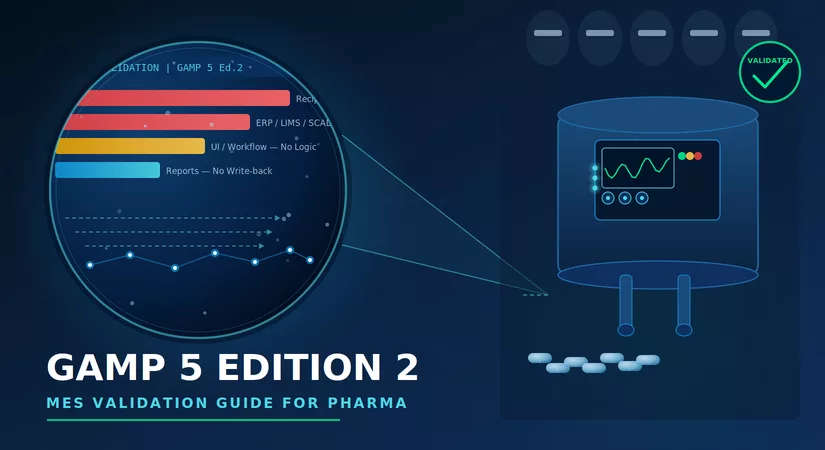
GAMP 5 Deuxième Édition est la réécriture la plus importante des lignes directrices de validation des systèmes informatisés dans l’industrie pharmaceutique depuis la publication de l’original — et les Manufacturing Execution Systems se trouvent au centre du changement. MES est volumineux, fréquemment reconfiguré et lié directement à la libération des lots, ce qui en fait simultanément le système le plus risqué et le plus source de frictions dans le plan directeur de validation. Ce guide détaille ce que l’Éd.2 change réellement pour les MES, en termes pratiques.
Ce qui a changé entre la première et la deuxième édition de GAMP 5
La première édition considérait la validation essentiellement comme un exercice de documentation : rédiger chaque cas de test à l’avance, l’exécuter, classer les preuves. L’Éd.2 formalise une approche basée sur le risque et la pensée critique — l’effort de validation doit être proportionnel au risque réel pour la sécurité des patients et la qualité du produit, et non à la quantité de documents qu’un système peut générer. Elle fait aussi explicitement référence à l’initiative Computer Software Assurance (CSA) de la FDA, qui encourage la même évolution : moins de tests scriptés pour les fonctionnalités à faible risque, rigueur complète conservée pour les fonctionnalités à haut risque.
Pourquoi le MES est le cas d’essai le plus difficile pour ce changement
La plupart des systèmes informatisés d’une usine sont configurés une fois puis laissés en grande partie tels quels. Le MES ne l’est pas. Les changements de recettes, les ajouts de lignes, les mises à jour d’intégration et les modifications mineures de l’interface utilisateur se produisent constamment — et dans une approche CSV traditionnelle, chaque changement peut déclencher un cycle de revalidation complet. L’Éd.2 offre aux équipes de validation et aux équipes informatiques de production une méthode structurée pour classer les changements du MES : quelles modifications de configuration touchent réellement la qualité du produit ou l’intégrité des données, et lesquelles sont administratives et peuvent suivre une voie de contrôle des changements allégée.
Se tromper dans un sens et de petites retouches de configuration consomment des mois de bande passante QA. Se tromper dans l’autre sens et un auditeur trouve une classification « faible risque » qui ne tient pas — c’est exactement le type de constat qui se transforme en observation 483.
Un cadre de classification pratique
- Paramètres de recette/formulation qui affectent la libération de lot: risque élevé — rigueur de validation complète quelle que soit l’apparence réduite du changement
- Points d’intégration avec ERP, LIMS, ou SCADA: risque élevé — les défaillances d’interface se propagent silencieusement et sont difficiles à détecter après la libération
- Modifications de l’UI/workflow sans impact sur les données ou la logique: risque moindre — tests exploratoires non scriptés avec justification documentée défendable selon les principes CSA
- Modifications des rapports et tableaux de bord sans écriture dans les données de production: risque le plus faible — charge de tests minimale
Documenter la justification CSA pour qu’elle survive à une inspection
Le mode d’échec le plus courant sous l’Éd.2/CSA n’est pas le sous-test — c’est la sous-documentation du raisonnement expliquant pourquoi quelque chose a été classé comme faible risque. Les auditeurs formés sur l’ancien modèle CSV demanderont « où est le script de test ? » La réponse doit être une évaluation des risques rédigée clairement, pas un haussement d’épaules. Chaque enregistrement de changement MES doit capturer : la classification du risque, qui l’a effectuée, quelles preuves ont été examinées, et pourquoi le niveau de test choisi était suffisant.
Où cela est mis en pratique avec des praticiens qui l’ont fait
SOMMET IT DE LA FABRICATION PHARMACEUTIQUE (PMITS) | AHMEDABAD | 7 JUILLET 2026
Le Méridien, Ahmedabad | Sur invitation uniquement | 130 places | Un événement de la série GPACTS 2026
Le Gujarat fabrique environ 33% de la production pharmaceutique de l’Inde. La plupart fonctionne encore sur papier. PMITS est construit autour d’une seule question : que faut-il pour amener le plancher d’usine pharmaceutique indien dans l’ère CSA, GAMP 5 Éd.2 et des dossiers de lot sans papier — sans perdre l’état validé attendu par les régulateurs ?
Une journée. Plus de 130 des décideurs les plus seniors en informatique de fabrication pharmaceutique, CSV et informatique d’usine en Inde. Pas d’exposition de fournisseurs. Plus de 70% d’utilisateurs finaux. Chatham House tout au long.
Intervenants confirmés
Vikram Shukla (President, Zydus) prononcera l’adresse du Chief Guest, aux côtés de Pramod Gokhale (Sr. President & Global CIO, Mankind Pharma), Dr. Bijender Mishra (Global IT Head & CISO, Alkem Laboratories), Ravi Kalla (CIO, Anthem Biosciences), Narinder Sagar (CIO, Corona Remedies), Rahul Songire (Sr. VP – Central Quality, Zydus Lifesciences), et Shyam Khante (ancien Directeur, GSK).
Ce que vous emportez
- Une feuille de route Manufacturing IT 2030 — prête pour votre prochaine revue d’investissement d’usine
- Un playbook de migration CSV → CSA — quoi retirer, conserver et défendre lors d’une inspection
- Une checklist GAMP 5 Éd.2 & Annexe 22 de préparation — les questions exactes à venir sur AI-in-GMP et les dossiers de lot sans papier
- Informations par les pairs non filtrées sur des déploiements réels de MES, LIMS et Digital Twin — Chatham House
- 12 mois d’intelligence Pharma Now en manufacturing IT après l’événement
INSCRIPTION ANTICIPÉE JUSQU'AU 18 JUIN 2026 | Pass Exécutif : ₹4,990 + GST | 130 places, candidatures examinées
Organisé par Pharma Now × Yellow Hive Events & Media | Vague 02 de la série GPACTS 2026. → Réservez votre pass
GAMP 5 Éd.2 n’est pas une déréglementation de la validation MES — c’est une recalibration vers l’efficacité. Les fabricants pharmaceutiques indiens qui appliquent correctement le cadre de classification des risques dépenseront moins de temps à revalider des changements triviaux et davantage de temps sur les tests qui protègent réellement les patients et la qualité du produit.
Reporting on the science, business and regulation shaping the pharmaceutical industry.
Plus dans Pharma Manufacturing
Tous les articles →
Conformité dans la fabrication pharmaceutique 2025 : Règlements clés et bonnes pratiques à connaître

Améliorer la flexibilité de la fabrication pharmaceutique : fabrication agile et montée en charge rapide

Discussion