Orientation vs Règlementation : quatre mots que l'industrie pharmaceutique confond encore
Orientation vs Règlementation n'est pas qu'une question de sémantique, voici ce que chaque terme (ainsi que orientation provisoire et pratique) signifie réellement, et pourquoi cette confusion a des conséquences.

Introduction
Demandez à cinq personnes d'une équipe qualité ce que signifie « the guidance says », et vous obtiendrez probablement cinq réponses différentes. Certains entendent un document finalisé. D'autres parlent d'un projet qu'ils ont lu le mois dernier. Quelques-uns évoquent en réalité une SOP interne fondée sur des habitudes de l'industrie, et non sur un texte publié. Cette confusion n'est pas qu'un lapsus linguistique ; elle influence les constats d'audit, les délais de soumission et les décisions budgétaires. Ce guide explique ce que chaque terme signifie au regard de la loi, pourquoi la confusion persiste et comment les équipes d'intelligence réglementaire peuvent établir un vocabulaire plus clair autour d'eux.
Pourquoi cette confusion est importante
La rédaction réglementaire et la documentation qualité s'appuient toutes deux fortement sur ces quatre mots, souvent sans les distinguer. Un CAPA qui cite « FDA guidance » comme si c'était une loi peut affaiblir une réponse d'audit. Un plan de mise sur le marché fondé sur un projet d'annexe peut laisser une entreprise conforme à une règle qui n'a finalement jamais pris effet sous cette forme. Bien maîtriser ce vocabulaire fait désormais partie de la bonne intelligence réglementaire en pharma, notamment à mesure que davantage d'agences organisent des consultations publiques et publient des projets évolutifs avant toute finalisation.
Règlement : le seul terme juridiquement contraignant
Un règlement est une loi. Un organisme l'édicte avec une autorité législative ou statutaire, la Commission européenne, le Congrès des États-Unis ou un ministère national de la santé, et il comporte des obligations exécutoires. Une fois qu'un règlement est publié dans un registre officiel, tel que le Journal officiel de l'Union européenne ou le Federal Register américain, les entreprises doivent s'y conformer dans les délais indiqués sous peine de sanctions.
Les règlements suivent une procédure juridique définie : proposition, examen, amendement, adoption formelle et publication. Rien dans un règlement n'est optionnel une fois qu'il s'applique. Cela diffère de la guidance, qui explique comment satisfaire aux exigences mais ne crée pas elle-même de nouvelles obligations légales.
Orientation : officielle, mais non contraignante
Les documents de guidance, émis par des agences telles que la FDA, l'EMA ou l'ICH, expliquent comment une entreprise peut satisfaire aux exigences légales ou réglementaires existantes. Ils reflètent la pensée actuelle de l'agence sur des sujets tels que l'intégrité des données, les essais de stabilité et la conception des essais cliniques.
La guidance n'est pas une loi. Les entreprises peuvent s'en écarter si elles peuvent justifier une approche alternative qui respecte toujours le règlement sous-jacent. En pratique toutefois, la guidance a un poids significatif car les auditeurs et les inspecteurs s'y réfèrent lors des inspections. S'écarter de la guidance sans justification documentée est une constatation d'audit courante, même si ces écarts sont techniquement autorisés.
Principales caractéristiques de la guidance :
Représente l'interprétation actuelle du régulateur, pas un mandat légal
Peut être mise à jour, révisée ou retirée sans procédure législative formelle
Souvent spécifique à une région (une guidance FDA ne s'applique pas automatiquement dans l'UE)
Projet de guidance : orientation, pas obligation
Un projet de guidance est exactement ce que cela signifie : une proposition ouverte aux commentaires du public. Il signale l'orientation de la réflexion d'une agence, mais n'a aucun statut réglementaire. Les entreprises lisent un projet pour se préparer tôt, pas pour se conformer. Construire toute une stratégie de validation sur un projet est risqué car la version finale peut changer substantiellement après la période de commentaires, et la publication finale peut elle-même être retardée bien au-delà du calendrier initial.
C'est là que se produit la majeure partie de la confusion dans les contenus pharmaceutiques et la communication interne. Un projet est évoqué dans un webinaire ou sur LinkedIn comme s'il était finalisé, et le temps qu'il circule au sein des équipes internes, la distinction est perdue.
Pratique : ce que les entreprises font réellement
La pratique est le terme le plus large et le moins formel des quatre. Il désigne ce qu'une entreprise ou l'industrie dans son ensemble fait réellement, parfois influencé par la réglementation, parfois par la guidance, et parfois par des habitudes devenues conventionnelles avec le temps. Une « pratique standard de l'industrie » peut ne figurer nulle part dans un texte réglementaire. Il peut s'agir d'un modèle de SOP qui s'est répandu entre entreprises, ou d'une approche qu'une équipe d'audit en est venue à attendre au fil des années sans aucun document formel l'approuvant.
La pratique est utile, mais c'est aussi le terme le plus vulnérable aux mauvais usages. Citer la « pratique de l'industrie » comme justification lors d'une inspection a beaucoup moins de poids que de citer un règlement ou une guidance finalisée.
Tableau comparatif : quatre termes, quatre poids différents
Terme | Statut juridique | Qui l'émet | Peut-on s'en écarter ? |
|---|---|---|---|
Règlement | Contraignant juridiquement | Organe législatif/statutaire | Non, pas sans exemption formelle |
Orientation | Non contraignant, mais attendu | Agence réglementaire | Oui, avec justification documentée |
Projet de guidance | Pas de statut formel | Agence réglementaire (stade proposition) | Oui, ce n'est pas encore applicable |
Pratique | Convention informelle | Habitude interne / industrielle | Oui, mais défense d'audit faible |
Étude de cas : Annexe 11 et Annexe 22 des GMP de l'UE
Cette distinction se joue en ce moment avec la révision par l'UE des GMP de l'Annexe 11 (systèmes informatisés) et la nouvelle Annexe 22 (intelligence artificielle dans les GMP). Les deux ont fait l'objet d'une consultation publique, close en octobre 2025, et des projets ont circulé largement auprès des équipes qualité et conformité informatique. Fin juillet 2026, les deux restaient des projets de consultation. La version applicable actuelle de l'Annexe 11 est toujours celle publiée en janvier 2011. La publication finale a été à plusieurs reprises annoncée comme attendue « en mi-2026 », mais la Commission européenne n'a fourni aucune date confirmée ni texte finalisé au moment de la rédaction.
Cela a des conséquences pratiques : les entreprises qui préparent des cadres de gouvernance de l'IA ou des mises à niveau de systèmes informatisés sur la base du projet d'Annexe 22 se préparent à une orientation probable, pas à des obligations confirmées. Les équipes devraient suivre directement EudraLex Volume 4 pour la date de publication effective plutôt que de se fier à des résumés de blogs secondaires, qui présentent parfois des calendriers prévisionnels comme s'ils étaient confirmés.
L'Annexe 22 n'est pas le seul cadre de gouvernance de l'IA que suivent les équipes pharmaceutiques, voyez comment le guide d'ISPE s'insère dans ce paysage en évolution.
→ Lire : Guide ISPE GAMP pour l'IA en pharma : Guide de leadership
Étude de cas : The Critical Medicines Act
Le Critical Medicines Act (CMA) de l'UE offre un exemple plus clair du cheminement réglementaire en action. La Commission européenne a proposé le CMA en mars 2025 pour remédier aux pénuries de médicaments essentiels et réduire la dépendance aux chaînes d'approvisionnement hors UE. Le 12 mai 2026, le Conseil et le Parlement européen sont parvenus à un accord politique provisoire sur le texte.
Cet accord est une étape, pas une loi définitive. Le texte doit encore être ratifié formellement par le Conseil et le Parlement, suivi d'une révision linguistico-légale, avant de pouvoir être publié au Journal officiel de l'UE. La publication est attendue vers la fin 2026, moment auquel la date d'application sera confirmée. Tant que cette publication formelle n'a pas eu lieu, le CMA est un accord politique, non un règlement exécutoire, distinction importante pour les équipes chaîne d'approvisionnement et achats qui planifient en conséquence.
L'Annexe 22 illustre le même schéma orientation-vs-règlement qui se joue dans la gouvernance de l'IA, lisez l'analyse complète de ce que le statut de projet signifie réellement.
→ Lire : Statique, déterministe, explicable : lecture du projet d'annexe 22
Checklist pratique pour les équipes réglementaires
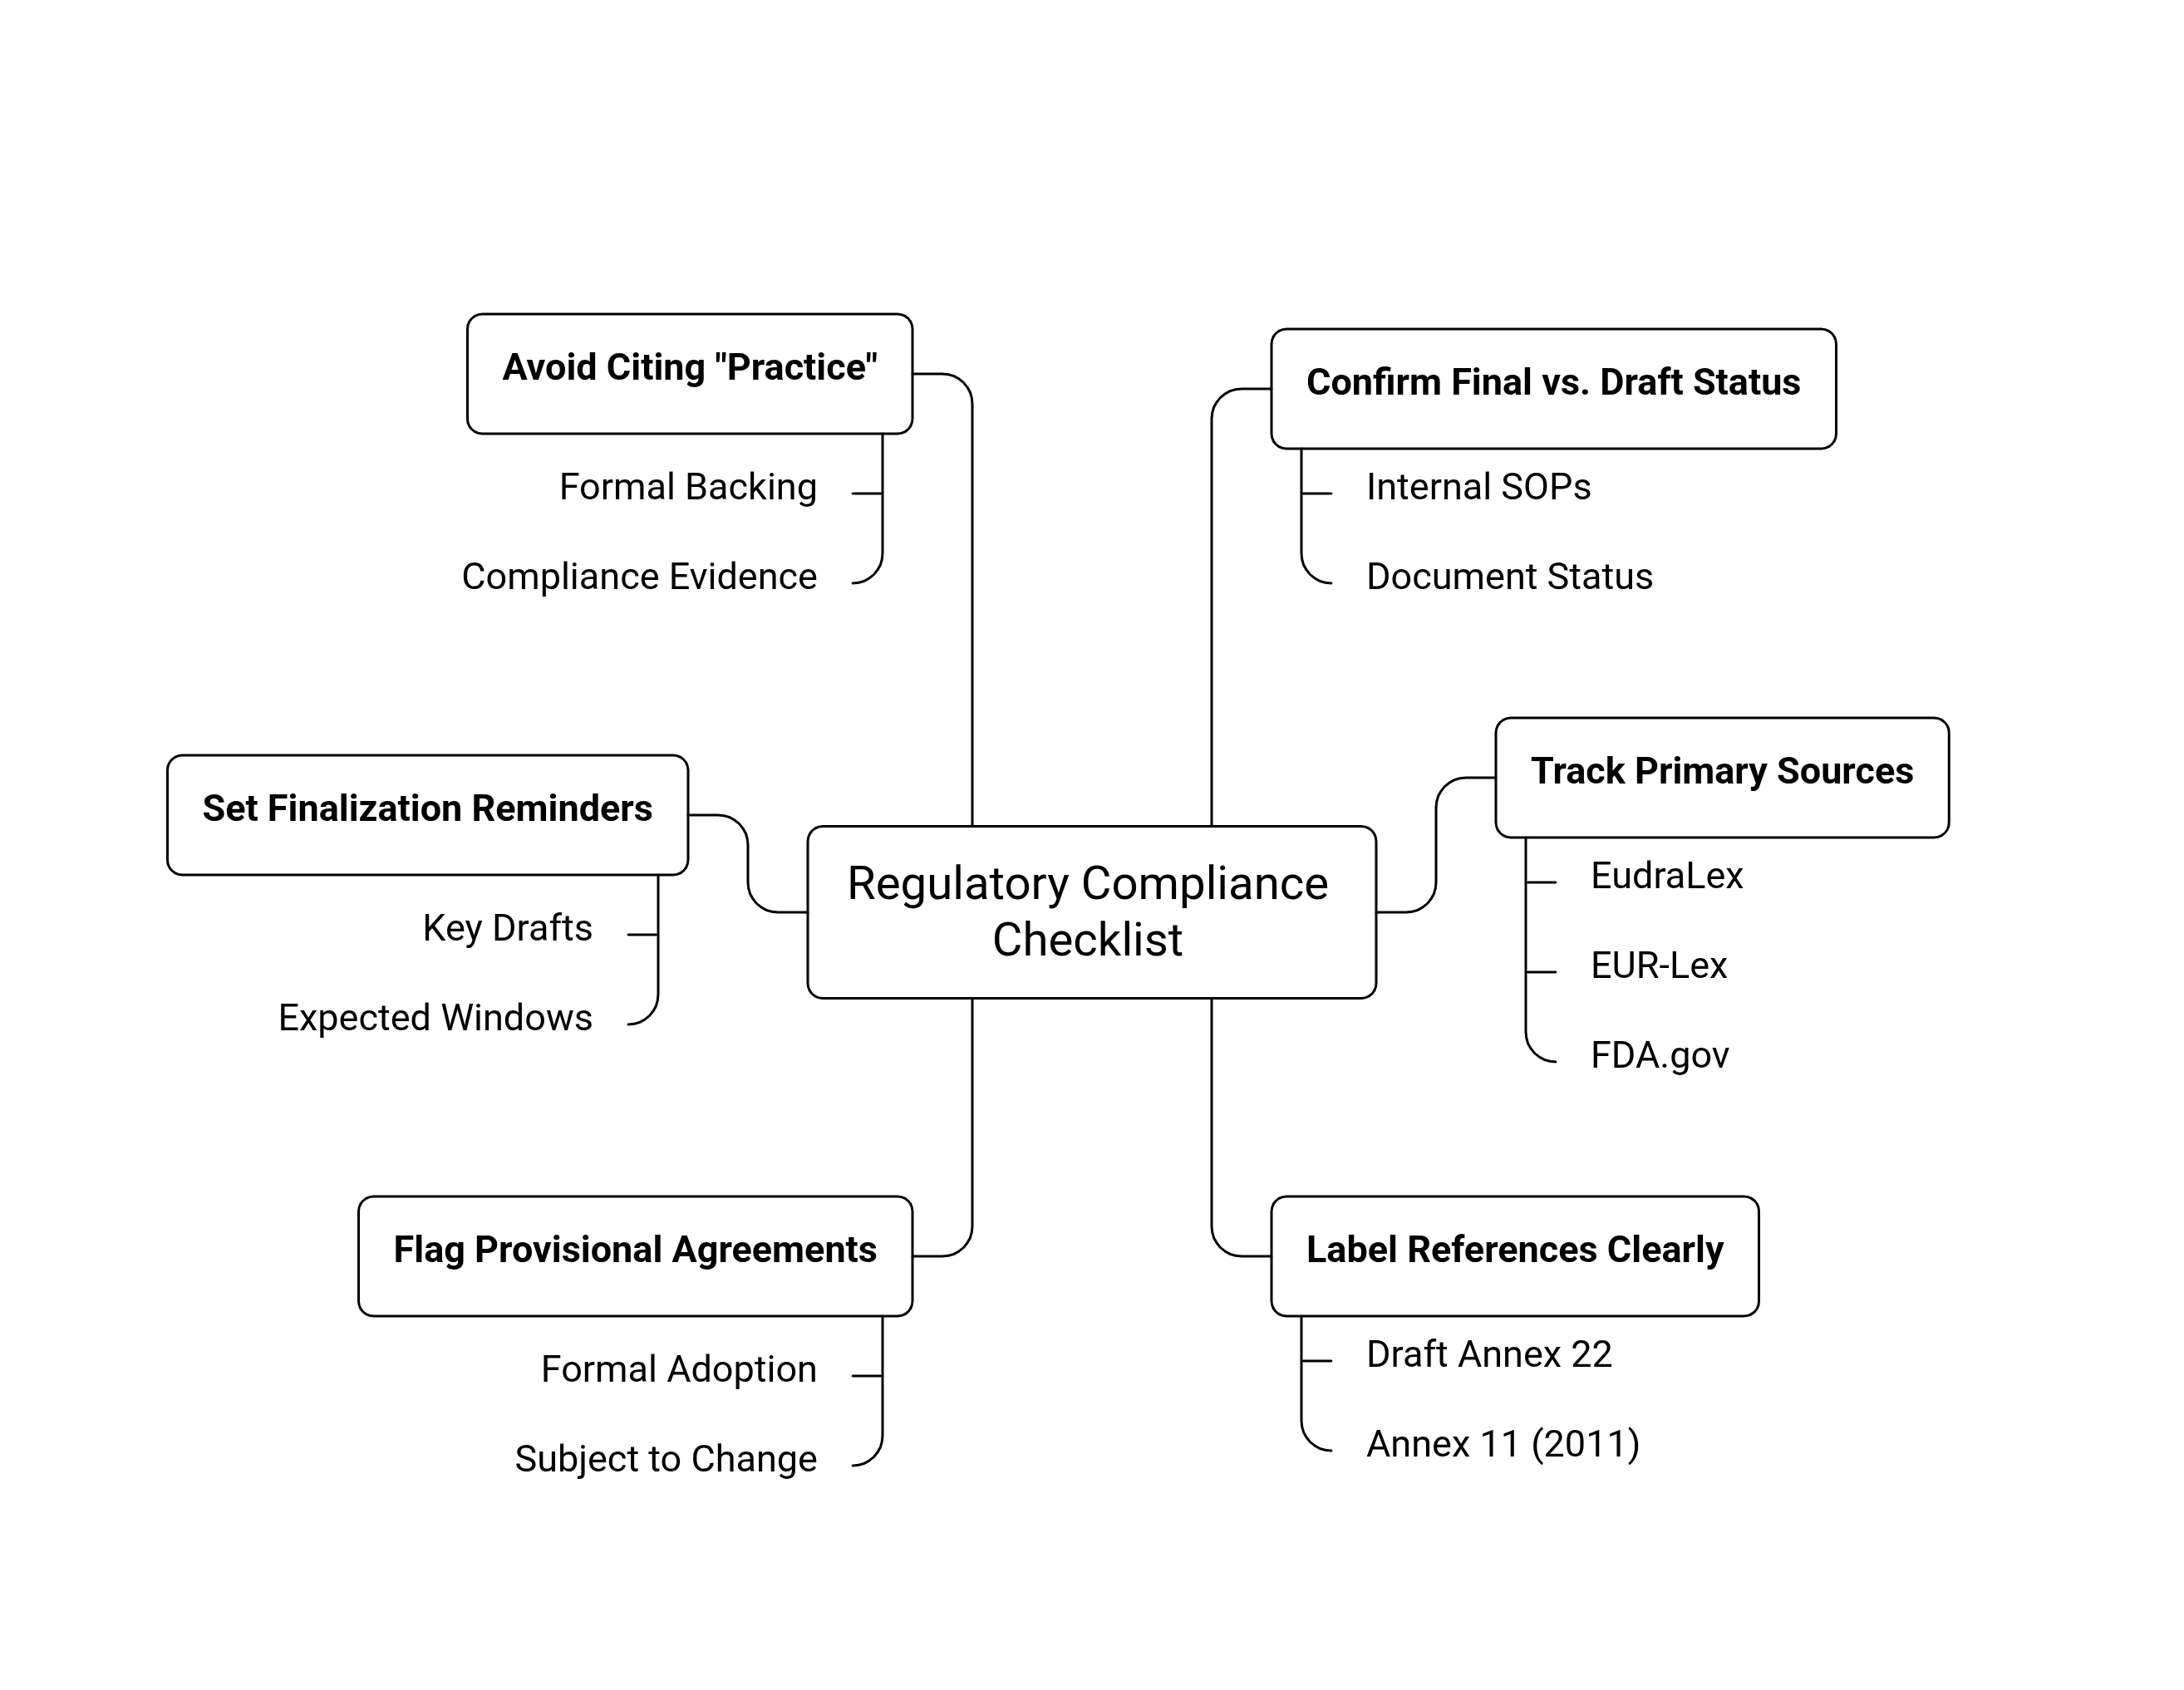
Confirmer si un document est final ou encore en consultation avant de le citer dans des SOP internes.
Suivre directement les sources primaires (EudraLex, EUR-Lex, FDA.gov) plutôt que des résumés secondaires.
Étiqueter clairement les références internes : « selon le projet d'Annexe 22 » vs « selon l'Annexe 11 (2011, en vigueur) »
Signaler toute politique fondée sur un accord provisoire comme susceptible de changer jusqu'à son adoption formelle.
Planifier un rappel calendrier pour revenir sur les projets clés autour de leur fenêtre de finalisation prévue.
Éviter de présenter la « pratique » industrielle comme preuve de conformité lors des audits sans fondement formel.
Conclusion
L'écart entre orientation, projet d'orientation, règlement et pratique n'est pas académique ; il affecte directement le niveau de préparation réel d'une entreprise lors de l'entrée en vigueur d'une règle, et la force défendable de sa documentation lors d'une inspection. Alors que des agences comme l'EMA et la FDA travaillent de plus en plus à partir de projets soumis à consultation publique, un langage précis dans le travail d'intelligence réglementaire interne devient un véritable outil de gestion des risques, pas seulement une préférence rédactionnelle.
FAQ
Q1. Une orientation provisoire est-elle exécutoire ?
Non. Une orientation provisoire est ouverte aux commentaires et n'a aucune force juridique ou réglementaire tant qu'elle n'est pas finalisée.
Q2. Une entreprise peut-elle faire l'objet d'un audit sur la base d'un projet de réglementation ?
Non, les inspecteurs verbalisent sur la base des règlements applicables et des orientations finalisées, pas des projets.
Q3. L'Annexe 11 des GMP de l'UE (2011) est-elle toujours valide ?
Oui, la version de 2011 reste l'annexe applicable jusqu'à ce que la version révisée soit publiée formellement.
Q4. Le Critical Medicines Act de l'UE est-il déjà devenu loi ?
Pas encore. Il bénéficie d'un accord politique provisoire mais attend la ratification formelle et la publication au JOUE.
Q5. Quelle est la source la plus sûre pour les mises à jour sur le statut réglementaire ?
Les sources primaires des régulateurs, EudraLex, EUR-Lex, et FDA.gov, plutôt que des blogs secondaires du secteur.
Reporting on the science, business and regulation shaping the pharmaceutical industry.
Plus dans Veille réglementaire
Tous les articles →
Le schéma derrière les lettres d'avertissement de la FDA : ce que les startups et les CDMO manquent souvent

Classes de salles propres ISO 14644 pour la pharmacie (avec implications pour la ME)

Discussion