Media Fills, die das System wirklich belasten: Vertrauen in die aseptische pharmazeutische Herstellung aufbauen
Erfahren Sie, wie Media Fills aseptische Prozesse herausfordern, um Sterilität und Compliance in der pharmazeutischen Herstellung sicherzustellen.

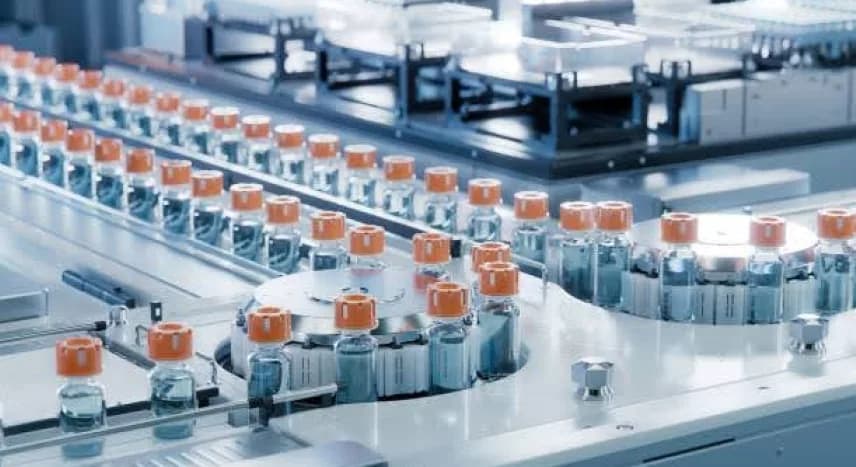
In der pharmazeutischen Herstellung, insbesondere bei sterilen Injektionspräparaten, können bereits geringfügige Kontaminationen schwerwiegende Folgen haben. Um Sicherheit und behördliche Konformität zu gewährleisten, führen Unternehmen Media-Fills durch, aseptische Prozesssimulationen mit einem Nährmedium, um die tatsächliche Produktion nachzubilden.
Mehr als nur eine Formalität prüft ein gut gestalteter Media-Fill den gesamten aseptischen Prozess, die Ausrüstung, das Personal und die Umgebung, um Schwachstellen aufzudecken.
Dieser Artikel erläutert, was Media-Fills sind, warum sie das „System belasten“ müssen und was Aufsichtsbehörden von diesen wichtigen Validierungen erwarten. Einbindung von CCS-integrierte Outsourcing- und Technologietransferpraktiken stellt sicher, dass die Anforderungen an die aseptische Validierung sowohl intern als auch in Partneranlagen durchgängig eingehalten werden.

Was ist ein Media-Fill?
Ein Media-Fill ist eine Simulation des aseptischen Abfüllprozesses. Anstelle des eigentlichen Produkts wird die Linie mit einem nährstoffreichen Nährmedium gefüllt, wie Soybean Casein Digest Medium (SCDM) oder Tryptic Soy Broth (TSB). Dieses Medium kann das Wachstum einer breiten Palette von Mikroorganismen unterstützen.
Zweck eines Media-Fills ist es, den gesamten aseptischen Herstellungsprozess nachzubilden — von der Materialvorbereitung über das Abfüllen und Verschließen bis hin zur Versiegelung und Verpackung — unter normalen und manchmal sogar ungünstigeren Bedingungen.
Nach dem Befüllen werden die Behältnisse für eine festgelegte Dauer unter kontrollierten Temperaturen inkubiert, typischerweise 14 Tage, um mikrobielles Wachstum festzustellen. Ergänzende Programme wie Verknüpfung von EM und CCIT zur Sterilitätsabsicherung stärken zusätzlich das Vertrauen in die aseptische Barriere von der Umgebung bis zum Endbehälter.
Wenn keine mikrobiellen Kontaminationen beobachtet werden, gilt der Prozess für die Sterilitätsabsicherung als validiert. Allerdings kann bereits eine einzige kontaminierte Einheit ein erhebliches Risiko anzeigen und erfordert eine vollständige Untersuchung.
Warum müssen Media-Fills das „System belasten“?
Kein aseptischer Prozess ist völlig narrensicher — Menschen, Geräte, Luftströme und Verfahren können alle Kontaminationen einbringen. Der Zweck eines Media-Fills besteht nicht darin, Perfektion nachzuweisen, sondern das System so lange herauszufordern, bis Schwachstellen sichtbar werden.
Ein „gestresster“ Media-Fill setzt bewusst Worst-Case-Bedingungen ein, wie längere Batch-Dauern, mehr Bedienereingriffe, höhere Liniengeschwindigkeiten oder das Arbeiten am Limit der Reinraumbedingungen.
Durch das Belastungstesten des Systems können Hersteller bestätigen, dass ihr aseptischer Prozess auch unter den härtesten Bedingungen zuverlässig bleibt, Kontaminationsrisiken frühzeitig identifizieren und Korrekturmaßnahmen ergreifen sowie das Vertrauen der Aufsichtsbehörden gewinnen, dass der Prozess wirklich kontrolliert ist. Umsetzung von KI-gestützte schnelle mikrobiologische Überwachungsmethoden kann auch helfen, Echtzeitdaten aus Media-Fill-Umgebungen zu trendbasierten Vorhersagen zu nutzen.
Media-Fills, die zu einfach sind und unter idealen Bedingungen mit minimalen Eingriffen durchgeführt werden, erzeugen ein falsches Sicherheitsgefühl; das Ziel ist stets, die Realität und nicht die Perfektion zu simulieren.
Schlüsselelemente eines robusten und belastenden Media-Fills
Die Auslegung eines Media-Fills, das das System wirklich belastet, erfordert durchdachte Planung. Jeder Parameter sollte so gewählt werden, dass er den Prozess sinnvoll herausfordert, ohne künstliche oder unrealistische Belastungen einzuführen. Nachfolgend die wichtigsten zu berücksichtigenden Aspekte.
a) Batch-Größe & Dauer: Die Simulation sollte die maximale Batch-Größe oder die längste in der realen Produktion zu erwartende Produktionsdauer widerspiegeln. Längere Läufe erhöhen das Kontaminationsrisiko, und Tests unter diesen Bedingungen stellen sicher, dass der Prozess auch während ausgedehnter Abfüllungen robust bleibt.
b) Bedienerbeteiligung & Eingriffe: Menschliches Eingreifen ist eines der größten Risiken in der aseptischen Herstellung. Ein guter Media-Fill umfasst sowohl Routine- als auch Außer-Routine-Eingriffe, wie Geräteanpassungen, Komponentenwechsel oder das Beseitigen von Staus. Er sollte auch verschiedene Bediener einbeziehen, von erfahrenem bis zu neuem Personal, um Verhaltensvariabilität abzubilden.
c) Liniengeschwindigkeit & Geräteleistung: Das Betreiben mit der höchst vorgesehenen Liniengeschwindigkeit hilft zu prüfen, wie das System unter maximaler Belastung arbeitet. Höhere Geschwindigkeiten können mehr Turbulenzen, höhere Partikelbelastung und weniger Reaktionszeit für Bediener verursachen, was alles das Kontaminationsrisiko beeinflussen kann.
d) Umweltbedingungen: Die Abfüllung sollte unter normalen Betriebs-Reinraumbedingungen erfolgen, nicht nach einer intensiven Reinigung. Schließen Sie maximale Personalanzahl, typische Hintergrundaktivitäten und reale Produktionsluftströmungsmuster ein. Dies stellt sicher, dass der Test die realistische mikrobiologische Belastung der Anlage widerspiegelt.

e) Behälter- & Verschlusssysteme: Verschiedene Behälter und Verschlüsse können sich unterschiedlich verhalten. Der Media-Fill sollte die schwierigsten Behältertypen einschließen — zum Beispiel größere Fläschchen, Spritzen oder Ampullen, die schwieriger korrekt zu verschließen sind. Wenn mehrere Formate in der Produktion verwendet werden, muss jedes durch separate oder kombinierte Simulationen validiert werden.
f) Hold-Zeiten & Verzögerungen: In der realen Produktion kommt es zu Verzögerungen, Materialien können vor der Verwendung lagern, oder befüllte Behälter werden eventuell vor dem Versiegeln vorübergehend zurückgehalten. Diese Ruhezeiten sollten in den Media-Fill-Test integriert werden, um sicherzustellen, dass sie keine verdeckten Kontaminationsrisiken erzeugen.
g) Wahl des Nährmediums: Das verwendete Medium muss in der Lage sein, eine große Vielfalt von Mikroorganismen zu unterstützen. Vor der Verwendung bestätigt der Growth Promotion Test (GPT), dass das Medium tatsächlich mikrobielle Vermehrung fördert. Ohne diesen Schritt besteht das Risiko von falsch-negativen Ergebnissen.
h) Inkubation & Inspektion: Nach dem Befüllen werden die Behälter typischerweise 14 Tage inkubiert, oft sieben Tage bei 20–25°C und sieben Tage bei 30–35°C. Diese zweistufige Inkubation stellt sicher, dass sowohl psychrophile (kälteliebende) als auch mesophile (mäßig temperierte) Mikroorganismen Wachstumschancen erhalten. Die Behälter sollten periodisch umgedreht werden, um alle Innenflächen zu exponieren.

Regulatorische Erwartungen und globale Standards
Regulierungsbehörden wie die U.S. FDA, die European Medicines Agency (EMA) und die World Health Organization (WHO) haben klare Erwartungen an die Durchführung und Dokumentation von Media-Fills.
Wesentliche Leitlinien umfassen:
- FDA-Leitlinien für die Industrie zu sterilen Arzneimitteln, die durch aseptische Verarbeitung hergestellt werden - Betont, dass Media-Fills alle aseptischen Manipulationen und Eingriffe simulieren müssen, die während der normalen Produktion auftreten können.
- EU-GMP Anhang 1 (Herstellung steriler Arzneimittel) - Erfordert mindestens drei aufeinanderfolgende erfolgreiche Media-Fills zur Prozessqualifizierung und regelmäßige Requalifizierung (üblicherweise alle sechs Monate).
- PIC/S- & WHO-GMP-Richtlinien - Betonen die Bedeutung von Worst-Case-Simulationen, Umweltüberwachung sowie einer ordnungsgemäßen Dokumentation von Ergebnissen und Untersuchungen.
Akzeptanzkriterien:
- Für kleine Chargen (<5,000 Einheiten) werden keine kontaminierten Einheiten erwartet.
- Für größere Chargen kann eine kontaminierte Einheit nur dann akzeptabel sein, wenn dies klar begründet und umfassend untersucht wird.
Jede bestätigte Kontamination weist auf ein mögliches aseptisches Versagen hin und erfordert eine Ursachenanalyse sowie Korrekturmaßnahmen, bevor die Produktion wieder aufgenommen wird. Verwendung von AI-basierten mikrobiellen Trendanalysen hilft, wiederkehrende Abweichungen zu identifizieren und stärkt datengetriebene CAPA-Prozesse.
Wie gestaltet man einen Media-Fill, der das System wirklich belastet?
Um einen Media-Fill wirklich aussagekräftig zu machen, sollte er systematisch gestaltet werden. Hier ist ein praxisorientierter Schritt-für-Schritt-Ansatz:
Schritt 1: Durchführung einer Risikoanalyse
Beginnen Sie damit, jede mögliche Kontaminationsquelle zu erfassen – Gerätekonstruktion, Verhalten des Personals, Materialtransfer, Umweltbedingungen und Prozessschritte. Verwenden Sie Werkzeuge wie Failure Mode and Effects Analysis (FMEA), um hochriskante Bereiche zu identifizieren.
Schritt 2: Definieren Sie den Prozesseinschluss (Process Envelope)
Bestimmen Sie die Grenzen Ihres Prozesses, maximale und minimale Bandgeschwindigkeiten, längste Laufzeiten, maximale Anzahl an Bedienern und worst-case-Behältertypen. Ihr Media-Fill sollte diese Grenzen testen.
Schritt 3: Planen Sie die Eingriffe
Listen Sie alle möglichen Eingriffe auf, routinemäßige (wie Komponentenauffüllung) und nicht-routinemäßige (wie ungeplante Geräteanpassungen). Simulieren Sie jedes realistisch während des Media-Fills.
Schritt 4: Berücksichtigen Sie Variabilität der Bediener
Setzen Sie eine Mischung von Bedienern aus verschiedenen Schichten und Erfahrungsstufen ein. Das erfasst reale Unterschiede in aseptischer Technik und menschlichem Verhalten.
Schritt 5: Durchführung unter Routinebbedingungen
Führen Sie den Fill unter standardmäßigen Produktionsbedingungen durch, gleiche Schutzkleidung, gleiche Umgebung, gleiche Geräteaufstellung und typische Hintergrundaktivität.
Schritt 6: Richtig inkubieren und inspizieren
Befolgen Sie einen validierten Inkubationsplan und verwenden Sie qualifiziertes Personal für die Sichtprüfung. Trübe oder milchig erscheinende Behälter sollten als kontaminiert markiert und umgehend untersucht werden.
Schritt 7: Untersuchungen bei Fehlschlägen
Tritt eine Kontamination auf, identifizieren Sie die Quelle. War es menschliches Versagen? Geräteausfall? Problem mit der Umweltkontrolle? Jedes positive Ergebnis muss zur Ursachenbestimmung und dokumentierten Korrekturmaßnahme führen.

Häufige Ursachen für Media‑Fill‑Ausfälle
Häufige Schwachstellen umfassen:
- Ungeeignete Schutzkleidung oder mangelhafte aseptische Techniken der Bediener.
- Übermäßige oder schlecht ausgeführte Eingriffe.
- Unzureichende Sterilisation oder schlechte Praktiken beim Materialtransport.
- Defekte Dichtungen oder Behälterfehler.
- Umweltkontamination durch HVAC‑ oder Luftstromstörungen.
- Ungeeignete Inkubation oder Verwendung von Medien, die kein mikrobielles Wachstum unterstützen.
Häufigkeit und Requalifizierung
Aseptische Prozesse sind dynamisch; Änderungen in Personal, Ausrüstung oder Layout können die Leistung beeinflussen. Aus diesem Grund sind Media‑Fills keine einmaligen Validierungen.
- Erstqualifizierung: Durchgeführt während der Prozessvalidierung (in der Regel drei aufeinanderfolgende erfolgreiche Durchläufe).
- Requalifizierung: Normalerweise alle sechs Monate oder nach größeren Änderungen wie neuen Abfülllinien, Anlagenmodifikationen oder neuen Bedienern.
- Änderungssteuerung: Jede Modifikation, die kritische Parameter betrifft (z. B. Behältertyp oder Ausrüstung), löst einen neuen Media‑Fill aus.
Regelmäßige Requalifizierungen helfen, eine kontinuierliche Sterilitätssicherung zu gewährleisten. Anlagen, die Einwegsysteme in der aseptischen Herstellung einsetzen, können menschliche Eingriffe erheblich reduzieren, die Reinigungsvalidierung vereinfachen und das Kontaminationsrisiko während aseptischer Abläufe und Media‑Fills minimieren.
Aus den Ergebnissen lernen: Daten in Verbesserungen umsetzen
Ein erfolgreicher Media‑Fill bestätigt die Robustheit Ihres aseptischen Prozesses, aber Ausfälle lehren oft noch mehr. Jeder Media‑Fill, bestanden oder nicht, sollte in einen kontinuierlichen Verbesserungszyklus einfließen.
Nach jedem Media‑Fill:
- Überprüfen Sie alle Umwelt‑ und Personalüberwachungsdaten.
- Identifizieren Sie Trends oder wiederkehrende Kontaminationsquellen.
- Überprüfen Sie die Bedienerschulung und Eingriffspraktiken.
- Aktualisieren Sie Standardarbeitsanweisungen (SOPs) und Schulungsmodule auf Basis der Erkenntnisse.
Ziel ist es, jedes Ergebnis in umsetzbare Erkenntnisse zu verwandeln, die zukünftige Fills und die tatsächliche Produktfertigung sicherer und konsistenter machen.
Fazit
Media‑Fills sind mehr als eine regulatorische Anforderung; sie sind der Kern der Validierung aseptischer Prozesse. Ein gut gestalteter, tatsächlich belastender Media‑Fill prüft Ausrüstung, Personal, Verfahren und Einrichtungen als ein System und zeigt, wie das Setup unter Belastung funktioniert, um die Patientensicherheit zu gewährleisten.
Die Umsetzung des „test to stress“-Ansatzes hilft Herstellern, das Prozessverständnis zu stärken, Risiken zu reduzieren und die Qualität zu verbessern. Letztlich validiert ein Media‑Fill, das das System wirklich belastet, nicht nur den Prozess, sondern spiegelt auch ein starkes Engagement für Patientensicherheit und Fertigungsqualität wider.

FAQs:
1. Was ist ein Media‑Fill?
Ein Media‑Fill ist eine Simulation eines aseptischen Prozesses, bei der sterile Arzneimittelprodukte durch ein nährstoffreiches Wachstumsmedium ersetzt werden. Er repliziert den gesamten Herstellungsprozess – von der Materialvorbereitung bis zum Abfüllen, Verschließen und Verpacken –, um den Prozess auf mögliche mikrobielle Kontamination zu bewerten.
2. Warum sind Media‑Fills wichtig?
Media‑Fills stellen sicher, dass aseptische Herstellungsprozesse konstant sterile Produkte erzeugen. Sie helfen, Schwächen in Ausrüstung, Verfahren, Umweltkontrollen und menschlichen Eingriffen zu identifizieren und so die Patientensicherheit und die Einhaltung gesetzlicher Vorschriften zu gewährleisten.
3. Was bedeutet es, das System in einem Media Fill „zu belasten“?
„Das System zu belasten“ bedeutet, den Media Fill so zu gestalten, dass er Worst‑Case‑Bedingungen simuliert — längere Batch‑Läufe, maximale Eingriffe durch Bedienpersonal, höchste Liniengeschwindigkeiten und übliche Umweltvariationen. Dieser Ansatz stellt sicher, dass der Prozess auch unter herausfordernden Bedingungen robust bleibt.
4. Wie lange werden Media Fills inkubiert?
In der Regel werden die Behälter 14 Tage inkubiert: 7 Tage bei 20–25°C für psychrophile Organismen und 7 Tage bei 30–35°C für mesophile Organismen. Die Behälter werden periodisch umgedreht, um alle Oberflächen zu exponieren.
Reporting on the science, business and regulation shaping the pharmaceutical industry.
Mehr aus Mikrobiologie & CCS
Alle Artikel →
Aktive Luftprobenahme vs. Sedimentationsplatten vs. Kontaktplatten

Festlegung von EM-Alarm- und Aktionsgrenzen (Klassen A–D): Ein praxisorientierter Leitfaden für Pharma-Fachkräfte

Discussion