„Seien Sie proaktiv, nicht reaktiv“ – Dr. ARM Rao’s Führungsphilosophie
In diesem exklusiven Führungsgespräch teilt Dr. ARM Rao, Präsident von Aurobindo Pharmaceuticals, Einblicke aus seiner über 35‑jährigen Laufbahn in der Pharmaindustrie. Vom Aufbau globaler Qualitätssysteme und Greenfield‑Erweiterungen bis hin zur frühzeitigen Automatisierung und der Bewältigung regulatorischer Entwicklungen erklärt er, warum Proaktivität, Harmonisierung und eine Right‑First‑Time‑Kultur für nachhaltiges pharmazeutisches Wachstum unerlässlich sind.

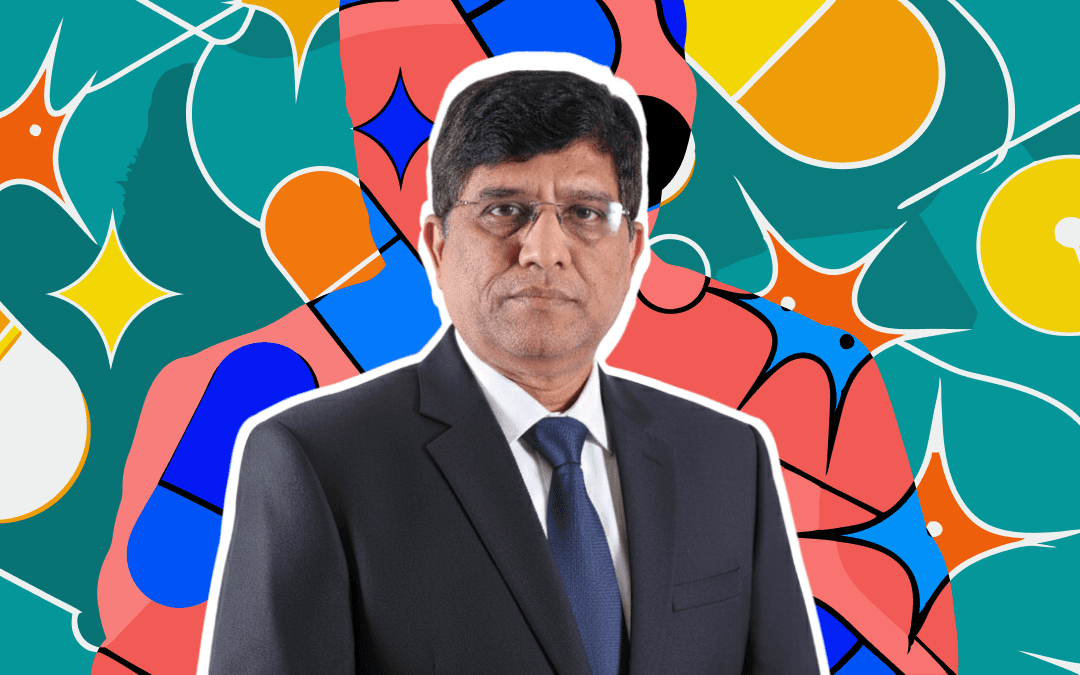
Pharma Now: Willkommen bei Pharma Now. Heute haben wir die Ehre, mit Dr. ARM Rao, Präsident von Aurobindo Pharmaceuticals. Dr. Rao verfügt über mehr als 35 Jahre Erfahrung im Pharma-Bereich. In der heutigen Diskussion sprechen wir über seine frühen Karrieretage, wie sich seine Laufbahn entwickelt hat und welche Herausforderungen er auf dem Weg meistern musste.
Zunächst: Können Sie uns etwas über Ihre Ausbildung, Ihre Spezialisierung und darüber erzählen, warum Sie Ihre Karriere in der Pharmazeutik begonnen haben?
Dr. Rao: Meine Ausbildung begann mit einem Master-Abschluss in Organischer Chemie. Danach promovierte ich in Pharmazeutischer Analytik. Dort verlagerte sich meine Laufbahn wirklich in Richtung Pharmazeutik.
Ich schloss meine Promotion etwa 1988 ab. In jenem Jahr wurde mir der Best Thesis Award verliehen. Meine Dissertation wurde von Professoren aus North Carolina bewertet, die sehr positive Empfehlungen abgegeben und meine Arbeit gewürdigt haben. Diese Anerkennung spielte eine bedeutende Rolle dabei, mir den Einstieg in die pharmazeutische Industrie zu erleichtern.
Danach trat ich Ranbaxy Laboratories als Analytical Research Scientist bei. Ich verbrachte dort fast neun Jahre. In dieser Zeit legte ich ein solides Fundament in der analytischen Forschung.
Anschließend wollte ich mein Fachgebiet erweitern. Analytische Forschung unterstützt immer die Qualitätsfunktionen, daher beschloss ich, in den Qualitätsbereich zu wechseln. So kam ich etwa 1995 zu Cadila Pharmaceuticals.
Bei Cadila war ich als Gesamtleiter für Qualität tätig und hatte die Aufsicht über Qualitätskontrolle, analytische Funktionen und technische Abläufe in der Herstellung. Das war ungefähr zu der Zeit, als Cadila in Zydus und Cadila Pharma aufgeteilt wurde. Ich gehörte zu Cadila Pharma.
Ich war stark in den Aufbau von Systemen eingebunden und spielte eine entscheidende Rolle beim Aufbau eines Greenfield-Projekts. Diese Phase erweiterte mein Wissen erheblich, nicht nur im Bereich Qualität, sondern auch in Engineering, Compliance-Systemen und der kompletten Projektabwicklung. Meine Anstellung dort dauerte bis etwa 1998.
Anschließend wechselte ich zu einem Impfstoffunternehmen in Hyderabad namens Biological E. Auch dort war ich wieder für die Gesamtqualität, Analytik, Tierpharmakologie und verwandte Bereiche zuständig. Diese Rolle erweiterte meinen Erfahrungshorizont von Generika und Darreichungsformen hin zu Biologika und Impfstoffen. Sie verschaffte mir ein breiteres Verständnis der pharmazeutischen Produktion jenseits konventioneller Formulierungen.
Danach suchte Aurobindo Pharma jemanden, der seine regulatorische Reise anführt. Ich wurde zu diesem Zweck eingestellt. Wir evaluierten alle bestehenden Anlagen und entschieden als Management, Greenfield-Projekte für regulierte Märkte zu etablieren. Um das Jahr 2000 begannen wir mit einem API- und einem Greenfield-Formulierungsprojekt. Es dauerte etwa zwei bis drei Jahre, bis alles aufgebaut war, woraufhin wir begannen, Anmeldungen für Europa und Indien einzureichen.
Bis 2004–2005 begannen wir, in regulierte Märkte einzutreten und Produkt- sowie Anlagenfreigaben zu erhalten. Da ich von Anfang an involviert war, betreute ich mehrere Funktionen: Qualität, Greenfield-Bau, Engineering, Teile des Geschäfts und der kommerziellen Operationen sowie F&E – im Grunde End-to-End-Verantwortung.
Diese Reise führte zu mehreren Produktzulassungen. Das Unternehmen wuchs in dieser Zeit schnell, vor allem weil die Infrastruktur und die Systeme, die wir etablierten, nachhaltig und skalierbar waren. Wir setzten den Ausbau fort und errichteten weitere Greenfield-Projekte, hauptsächlich für die regulierten Märkte in den USA und Europa. Heute verfügen wir über mehr als 20 Anlagen.
Im Jahr 2010 stand das Unternehmen vor einer großen Herausforderung, als eine seiner Anlagen ein Warning Letter und Importbeschränkungen erhielt. Es war ein kritischer Moment. Das Management beschloss, eine Global Quality-Funktion aufzubauen und die Systeme über alle Anlagen hinweg zu harmonisieren.
Das war eine aufschlussreiche Phase in der Unternehmensgeschichte. Sie zwang uns, die globale Qualitätsaufsicht neu zu überdenken.
Zu diesem Zeitpunkt wurde ich gebeten, mich von anderen operativen Verantwortlichkeiten zurückzuziehen und mich vollständig auf den Aufbau der Global Quality zu konzentrieren. Wir harmonisierten die Systeme über alle Anlagen hinweg. Im Vergleich zu vielen Organisationen, die mehrere Jahre benötigen, um solche Probleme zu lösen, konnten wir das Warning Letter in etwa 1,5 Jahren adressieren.
Seitdem sah sich keine unserer Anlagen ähnlichen gravierenden regulatorischen Maßnahmen gegenüber. In den letzten 15 Jahren sind unsere Systeme stabil und robust geblieben, ohne nennenswerte Compliance-Rückschläge.
Einer der bedeutendsten Schritte, den wir schon ab 2004–2005 unternahmen, war die Automatisierung. Zu jener Zeit investierten nur sehr wenige indische Unternehmen in Automatisierung und softwaregesteuerte Systeme.
Wir implementierten ein Laborinformationsmanagementsystem (LIMS) um 2004–2005, vor fast 20 Jahren. Danach etablierten wir ein vollständig integriertes QMS, das Engineering, Kalibrierung, Validierung und alle Qualitätssysteme unter einem Dach abdeckt. Unsere Labore und Qualitätsmanagementsysteme wurden zwischen 2004 und 2006 vollständig automatisiert.
Wir rechneten damit, dass mit der Ausweitung von Anlagen und Produktportfolios manuelle Systeme untragbar würden. Die Automatisierung war keine Reaktion; sie war eine proaktive Entscheidung. Als wir im Laufe der Jahre weitere Anlagen hinzufügten, banden wir diese an diese zentralen Systeme an und stellten Harmonisierung und Transparenz über die gesamte Organisation sicher.
Pharma Now: Ich habe eine Frage. Geschah die von Ihnen erwähnte Harmonisierung und Automatisierung vollständig innerhalb von zwei bis drei Jahren?
Dr. Rao: Bis 2010 verfügten wir nur über eine Handvoll Anlagen. Daher implementierten wir diese Systeme zunächst in ein oder zwei Einheiten.
Von Anfang an war mir sehr klar, dass wir, wenn wir Wachstum nachhaltig gestalten und vollständig konform bleiben sowie Qualitätsprodukte liefern wollten, nicht auf das Auftreten von Problemen warten konnten. Die Infrastruktur, die wir entwickelten, war von Tag eins an skalierbar. Wir investierten in Enterprise-Versionen der Systeme, sodass, wann immer eine neue Anlage hinzugefügt wurde, sie einfach verlinkt und sofort online gebracht werden konnte.
Im Rahmen der Zentralisierung wurden beispielsweise alle Laborspezifikationen in ein zentrales System überführt. Wenn eine neue Einrichtung angeschlossen wurde, aktivierten wir einfach den Zugang, und sie war dort startklar. Zwischen den Standorten gab es keinen Unterschied; global blieben die Spezifikationen, Prüfverfahren und Arbeitsblätter identisch.
Pharma Now: So entsteht also eine einheitliche Plattform. Wann immer ein neuer Auditor oder Regulierer kommt, bleiben die Erläuterung, das Verfahren und der Ansatz an allen Standorten konsistent.
Dr. Rao: Genau. Dasselbe Prinzip galt auch für andere Betriebsbereiche, einschließlich der Qualitätssysteme.
Wir entwickelten hochrangige Dokumente, die wir Unternehmensrichtlinien nannten. Wir investierten erheblich Zeit in den Aufbau von Richtlinien, die für das gesamte Unternehmen gelten. Wir hatten Richtlinien, die analytische Forschungsplattformen, Studien, QMS und andere Bereiche abdeckten. Diese Richtlinien geben was getan werden muss, nicht zwangsläufig wie es zu tun ist.
Die eigentliche Herausforderung bei der Entwicklung von Richtlinien für ein multireguliertes Unternehmen besteht darin, verschiedene regulatorische Anforderungen mit der praktischen Umsetzung auf einer einheitlichen Plattform in Einklang zu bringen. Wir integrierten globale regulatorische Erwartungen in einen einheitlichen Satz von Unternehmensrichtlinien.
Unsere Empfehlung ist einfach: Personen an jedem Standort oder jeder Ebene sollten einzelne regulatorische Leitlinien nicht eigenständig interpretieren. Sie sollten der Unternehmensrichtlinie folgen. Das gewährleistet Einheitlichkeit.
Pharma Now: Das ist ein wichtiger Punkt. Wenn Einzelpersonen Leitlinien unabhängig lesen, variieren die Interpretationen. Einige Leitlinien sind umfassend, andere sehr detailliert. Bei mehreren Regulierungsbehörden und Anforderungen ist Verwirrung unvermeidlich.
Eine oberste Unternehmensrichtlinie stellt sicher, dass Qualitäts- und Betriebspersonal zuerst auf ein einziges wegweisendes Dokument verweisen. Darauf aufbauend leiten sie die entsprechenden SOPs ab, um an allen Standorten Einheitlichkeit sicherzustellen.
Dr. Rao: Absolut. In multiregulierten Unternehmen führt das Fehlen einheitlicher Richtlinien zu unterschiedlichen Interpretationen und inkonsistenter Umsetzung an den Standorten. Eine Einheit kann denselben Prozess anders durchführen als eine andere.
Das habe ich früh erkannt. Damals hatten wir nur begrenzte Einrichtungen, aber ich konnte die Wachstumspläne des Unternehmens sehen. Ich wusste, dass ohne strukturierte Richtlinien irgendwann Inkonsistenzen auftreten würden. Also begannen wir frühzeitig.
Als wir mehr Produkte und Komplexität hinzufügten, befolgten die Personen einfach die Richtlinien. Im Generikageschäft ist Geschwindigkeit entscheidend. Wenn wir jedes Mal warten, um Leitlinien neu zu interpretieren, wenn wir für einen neuen Markt, sei es in Kanada oder anderswo, einreichen, verlieren wir Zeit. Vordefinierte Richtlinien beseitigten diese Verzögerung.
Aus diesen Richtlinien entwickelten wir standardisierte Verfahren auf Konzernebene. Diese wurden zentral entwickelt, geschult und an allen Standorten verbindlich vorgeschrieben. Beispielsweise sind Probenahmeverfahren standardisiert. Ob die Probenahme in einer oder einer anderen Einheit erfolgt, gilt dasselbe Konzernverfahren.
Wir haben etwa 100 solcher Standardverfahren. Standort-spezifische SOPs sind nur dann erlaubt, wenn sie wirklich notwendig sind. Ich bin sehr klar darin, dass doppelte SOPs nicht existieren sollten, wenn der Prozess derselbe ist. Ist der Prozess identisch, muss er dem Standardverfahren folgen.
Bei der Umsetzung in einer großen Organisation gibt es Herausforderungen. Unterschiedliche Meinungen treten auf. Deshalb haben wir einen strukturierten Überprüfungsmechanismus etabliert. Mit elektronischen Systemen werden Verfahren vor der Genehmigung von mehreren Stakeholdern überprüft. Sobald alle zustimmen, wird es eine gemeinsame Entscheidung. Die Akzeptanz durch die Mitarbeitenden im gesamten Unternehmen war ein kritischer Erfolgsfaktor.
Pharma Now: Das verschafft dem Unternehmen eindeutig einen Vorteil.
Dr. Rao: Das tut es. Heute folgt im Krisenfall an jedem Standort die Reaktion demselben Verfahren im gesamten Unternehmen.
Ähnlich verhält es sich, wenn die Nachfrage nach einem Produkt steigt und die Herstellung an einen anderen Standort verlagert wird: Es ändert sich nichts. Der empfangende Standort verwendet die exakt gleichen Spezifikationen, Prüfverfahren und Arbeitsblätter. Es ist nicht nötig, Teams auf andere Systeme neu zu schulen.
Vorausschauendes Handeln war schon immer zentral für unseren Erfolg. Wir warten nicht auf Beanstandungen, um zu reagieren, wir handeln lange im Voraus. Wir überwachen kontinuierlich regulatorische Leitlinien, Branchen-Best-Practices und aufkommende Inspektionstrends. Auf dieser Grundlage aktualisieren wir unsere Richtlinien und Verfahren und schulen unsere Mitarbeitenden neu.
Wir führen regelmäßig interne Workshops durch, um unsere Systeme zu bewerten und zu verbessern. Kontinuierliche Verbesserung ist ein Kernprinzip für uns. Es ist keine einmalige Initiative; es ist eine fortlaufende Disziplin, die beständige Anstrengung und Fokus erfordert.
Pharma Now: Im Verlauf Ihrer Karriere, wenn Sie auf die Regulierungsbehörden blicken: Von den späten 1980er-Jahren bis heute, welche wichtigen Unterschiede sehen Sie? Sind sie gleich geblieben, oder haben sie sich weiterentwickelt? Und wohin glauben Sie, werden sie sich letztlich entwickeln?
Dr. Rao: In den 1980er-Jahren, als ich bei Ranbaxy Laboratories war, war ich intensiv in regulatorische Zusammenarbeit eingebunden, insbesondere in Bezug auf US-Anforderungen. Dort begann meine regulatorische Laufbahn wirklich.
Damals gab es nicht die detaillierten schriftlichen Leitlinien, wie wir sie heute haben. Viele Aspekte mussten intern interpretiert und entwickelt werden. Wir mussten innovieren und selbst entscheiden, was korrekt und wissenschaftlich gerechtfertigt war. Die Herausforderung war, dass sowohl das Management als auch die Regulierer das, was wir umsetzten, akzeptieren oder ablehnen konnten.
Zum Beispiel entwickelte ich Anfang der 1980er-Jahre Validierungsprozesse für analytische Methoden. Es gab kein formales Konzept der Validierung analytischer Methoden, wie wir es heute kennen. Wir stützten uns stark auf Forschungsarbeiten und wissenschaftliche Literatur. Selbst während der Forschungsarbeiten überprüften wir Parameter wie Sensitivität, aber es war nicht strukturiert als formaler Validierungsprozess.
Als wir die Methodenvalidierung erstmals implementierten, dauerte es nahezu einen Monat. Das Management war unzufrieden; man stellte in Frage, warum wir so viel Zeit und Ressourcen für Dokumentation aufwendeten, die ihrer Ansicht nach einfach „in einer Akte liegen würde“. Zu dieser Zeit gab es keine regulatorische Vorgabe. Ich musste begründen, warum es notwendig war und welche langfristigen Vorteile es bringen würde.
Sechs Monate bis ein Jahr später, während unserer ersten US FDA-Inspektion, lautete die erste Frage: „How did you validate this method?“ Ich konnte die Dokumentation sofort vorlegen. Das war die Realität jener Zeit: keine strukturierten Leitlinien, begrenzte Klarheit und starke Abhängigkeit von internem wissenschaftlichem Urteil.
Selbst Auditoren hatten damals nicht sehr detaillierte Rahmenwerke. Sie verglichen Praktiken oft unter Unternehmen, anstatt sich auf strukturierte globale Leitlinien zu beziehen. Heute hat sich das völlig verändert.
Heute gibt es weitaus detailliertere und spezifischere Leitlinien. Regulierungsbehörden haben Klarheit darüber, was sie fragen und erwarten sollen. Obwohl Interpretationsunterschiede weiterhin bestehen, ist das Rahmenwerk deutlich stärker.
Eine weitere große Veränderung ist die Präsenz. Früher hatten globale Regulierer nur begrenzten Kontakt zu indischen Unternehmen. Heute hat ihre Präsenz in Indien erheblich zugenommen. Sie verstehen kulturelle Nuancen, operative Realitäten und Industriesitten hier besser. Gleichzeitig bilden sich die Regulierungsbehörden selbst fort und erweitern kontinuierlich ihr Verständnis.
Verglichen mit den 1980er Jahren ist das heutige regulatorische Umfeld weitaus strukturierter, transparenter und definierter.
Viele Menschen haben den Eindruck, dass Regulierer ständig „neue“ Dinge verlangen. Betrachtet man es jedoch genau, verlagert sich der Fokus auf höhere Qualitätsstandards und größere Sicherheit. Zum Beispiel sind die Anforderungen an Verunreinigungen strenger geworden. Der Fokus auf Nitrosamine ergab sich aus gesammelter regulatorischer Erfahrung und weltweiten Erkenntnissen. Natürlich müssen die Unternehmen heute diesen Vorgaben entsprechen.
Es besteht auch ein weit verbreitetes Missverständnis, dass Leitlinien absolute Vorgaben seien. Tatsächlich schlagen Leitlinien Vorgehensweisen vor. Wenn Sie eine wissenschaftlich begründete Alternative nachweisen und die Einhaltung demonstrieren können, ist das akzeptabel. Ausschlaggebend sind Interpretation und Begründung.
Im Laufe der Zeit sind Audits gründlicher geworden. Das ist eine natürliche Entwicklung. Mit der Weiterentwicklung der Branche müssen die Qualitätsstandards steigen.Die bedeutendste Veränderung, die ich sehe, ist die Verschiebung von Quality Control zu Quality Assurance.
Früher lag der Fokus auf Prüfung und Kontrolle, auf der Überprüfung des Endprodukts und der Sicherstellung, dass es die Spezifikationen erfüllt. Heute betrachten Regulierer Systeme, die Gewährleistung bieten. Ein Audit kann eine Woche dauern, aber der Regulierer will Vertrauen darin haben, dass die Organisation kontinuierlich unter einem robusten Qualitätssystem arbeitet.
Deshalb liegt heute mehr Gewicht auf Prozessverständnis, PAT, Lieferantenqualifizierung und präventiven Kontrollen, statt sich nur auf Endproduktprüfung zu verlassen. Die Idee ist nicht, Qualität jedes Mal durch Tests ins Produkt zu „testen“, sondern Systeme aufzubauen, die Qualität von vornherein sicherstellen. Das ist meiner Meinung nach die grundlegende Entwicklung der regulatorischen Aufsicht, von reaktiver Kontrolle zu proaktiver Gewährleistung.
Pharma Now: Als Organisationen schnell wachsen, kann Infrastruktur ausgelagert werden, Menschen jedoch nicht. Wie sind Sie mit der Herausforderung umgegangen, Talente in großem Maßstab einzuarbeiten? Nicht nur Berufseinsteiger, sondern auch erfahrene Fachkräfte — wie haben Sie sie in ein harmonisiertes und schnell wachsendes System integriert?
Dr. Rao: Eine grundlegende Überzeugung, die mir half, diese Herausforderung zu meistern, ist das Verständnis, dass die pharmazeutische Industrie sich von vielen anderen Branchen unterscheidet.
Die Pharmaherstellung ist im Wesentlichen ein diskreter Prozess. Um eine Tablette herzustellen, durchläuft man mehrere unabhängige Schritte. Jede Stufe erfordert Aufmerksamkeit und Kontrolle. In Branchen wie Stahl oder Aluminium ist der Prozess kontinuierlich: Material wird zugeführt und es entsteht ein Output. Pharma funktioniert nicht so.
Selbst mit den heutigen Diskussionen über Continuous Manufacturing betrachte ich Pharma weiterhin weitgehend als diskret. Wenn man einen diskreten Prozess hat, kann menschliches Eingreifen nicht vollständig eliminiert werden. Und wenn menschliches Eingreifen vorhanden ist, kann Variabilität auftreten.
Deshalb habe ich von Anfang an darauf gesetzt, eine starke kulturelle Grundlage aufzubauen. Wir entschieden, dass es selbst auf Bedienerebene Mindestqualifikationsanforderungen geben würde: ein Diploma in Pharmacy, ein Diploma in Engineering oder ein Studium in Chemical Engineering. Wir stellten keine nicht qualifizierten Mitarbeiter auf der Produktionsebene ein.
Es geht nicht um Intelligenz. Es geht um ein grundlegendes Verständnis. Wenn jemand eine formale technische Ausbildung hat, wird das Training einfacher, das Verständnis verbessert sich und die Bereitschaft, Dinge korrekt zu tun, ist größer.
Fehlt einer Person Verständnis oder Bereitschaft, kann kein Training das ausgleichen. Daher war die Einstellung der richtigen Personen der erste entscheidende Schritt, den wir unternahmen, und diesem Prinzip folgen wir bis heute.
Der zweite Aspekt war Harmonisierung. Da unsere Prozesse, Softwaresysteme und Qualitätsrahmen über die Standorte standardisiert waren, wurde das Onboarding deutlich einfacher.Wenn wir ein neues Werk eröffneten, transferierten wir sofort geschultes Personal von bestehenden Standorten. Alles war von Tag eins online: Systeme, Spezifikationen, Verfahren.
Wir warteten nicht darauf, Prozesse nach der Inbetriebnahme aufzubauen. Die gesamte Struktur war bereit, bevor der Betrieb begann. Im Generikageschäft ist Geschwindigkeit entscheidend. Man kann es sich nicht leisten zu sagen: „Lassen Sie uns erst die Anlage einrichten, dann Systeme qualifizieren, dann Leute schulen, dann Verfahren entwickeln.“ Dieses Modell funktioniert nicht. Daher haben wir Einsatzbereitschaft in das System selbst integriert.
Gleichzeitig reduzierten wir menschliches Eingreifen wo immer möglich durch Automatisierung und Harmonisierung. Von Anfang an automatisierten wir Schlüsselprozesse, um die Abhängigkeit von manuellen Kontrollen zu minimieren.
Ein weiterer wichtiger Faktor war Sichtbarkeit. Da wir Enterprise-level elektronische Systeme verwenden, kann ich Abweichungen, Trends und menschliche Fehler innerhalb von Minuten über die Standorte hinweg sehen. Alles ist in LIMS und elektronische Qualitätssysteme integriert.
Sichtbarkeit selbst wird zu einem starken Verhaltenssteuerer. Wenn die Menschen wissen, dass Systeme transparent und nachvollziehbar sind, verhalten sie sich von Natur aus vorsichtiger. Wir haben auch stark auf die Wirksamkeit der Schulungen geachtet. Alle SOPs, Schulungsmodule und Dokumentenmanagementsysteme sind online verfügbar. Die Mitarbeiter können sofort darauf zugreifen.
Kürzlich haben wir einen strukturierten SOP-Erstellungsprozess namens FSPro eingeführt. Er enthält einen integrierten Nachverfolgungsmechanismus. Wenn ein Bediener beispielsweise die Schritte zur Maschinenbedienung prüfen möchte, muss er nicht in einer 10-seitigen SOP blättern. Er kann auf den Abschnitt „Operation“ klicken, um zur entsprechenden Seite zu springen.
Das mag klein erscheinen, aber es spricht das menschliche Verhalten an. Wenn der Zugriff auf Informationen umständlich ist, meiden die Menschen ihn. Wenn er einfach und intuitiv ist, nutzen sie ihn. Systeme müssen um das reale menschliche Verhalten herum gestaltet werden, nicht um theoretische Erwartungen.
In vielen Fällen wird das zu einer indirekten Selbstschulung. Wenn jemand auf ein Problem stößt, kann er sofort die genaue Anleitung aufrufen, die er benötigt, ohne den Betrieb erheblich zu stören. Wir fragen oft, ob Mitarbeiter korrekt arbeiten. Aber wir müssen auch fragen: Geben wir ihnen die richtigen Werkzeuge?
Von einem Bediener kann nicht erwartet werden, dass er eine laufende Maschine anhält, weggeht und eine lange SOP liest. Das ist unrealistisch. Stattdessen haben wir Systeme entwickelt, die Informationen sofort am Punkt des Bedarfs bereitstellen.
Das Onboarding in großem Maßstab bedeutete also nicht nur, mehr Personal einzustellen. Es ging darum, strukturierte Systeme aufzubauen, die Variabilität zu reduzieren, Sichtbarkeit zu gewährleisten und benutzerfreundliche Werkzeuge zu schaffen, die die Leistung unterstützen. Diese Kombination machte schnelles Wachstum handhabbar.
Pharma Now: Auf jeden Fall, Sir. In diesem Zusammenhang — da Sie so viele Softwareplattformen und Onlinesysteme implementiert haben — welche Auswirkungen glauben Sie, wird KI auf solche Systeme haben?
Dr. Rao: Es wird heute viel über KI diskutiert. Wir haben intern ein paar Pilotprojekte ausprobiert. Es gibt definitiv Potenzial, die Produktivität zu verbessern und menschliche Eingriffe zu reduzieren. Allerdings denke ich, dass KI noch eine erhebliche Reife benötigt, insbesondere in der Pharmaindustrie.
Eines der größten Probleme mit KI in der Pharmaindustrie ist validität. Wenn ich Validierung sage, meine ich Konsistenz und Nachhaltigkeit. In der Pharmaindustrie muss jedes System validiert werden. Es muss konsistente, reproduzierbare Ergebnisse liefern. KI liefert nicht immer 100% deterministische Ergebnisse. Das schafft eine Herausforderung.
Zum Beispiel betrachten Sie ein Werkzeug, das automatisch Quelldokumente liest und Daten extrahiert. Heute kann das Quelldokument im Word-Format vorliegen. Morgen kann es eine PDF sein. Die KI könnte sie unterschiedlich interpretieren. Wenn sie Daten verpasst oder falsch liest, könnte das zu einer falschen Entscheidung führen, besonders in kritischen Bereichen wie der Chargenfreigabe.
Dies ist ein einfaches Beispiel, aber es verdeutlicht das Kernproblem. Wenn wir uns auf KI verlassen, müssen wir klar verstehen: Welches Genauigkeitsniveau erreichen wir? Wie konsistent ist die Ausgabe? Was sind die Variabilitätsgrenzen? Wo liegen die Risiken?
KI kann manuelle Dateneingaben reduzieren und prädiktive Analysen ermöglichen. Aber alles hängt von der Qualität und Stabilität der Quelldaten ab. Wenn Ihre Eingangsvariablen selbst Schwankungen aufweisen, wird Ihre Ausgabe naturgemäß diese Schwankungen widerspiegeln.
Also müssen wir akzeptable Grenzen definieren. Wenn es beispielsweise 10% Variabilität in den Quelldaten gibt, muss ich von einem ähnlichen Variationsniveau in der KI-gesteuerten Ausgabe ausgehen. Das bedeutet, dass ich möglicherweise für diesen Teil noch manuelle Aufsicht benötige. Bei prädiktiven Modellen müssen wir entscheiden, wo wir dem System vertrauen und wo nicht. Dieses Niveau der Risikobewertung ist entscheidend.
In diesem Stadium sind wir noch nicht an dem Punkt, an dem ich vollständig von KI abhängig sein und sagen kann: „Meine Chargenfreigabe ist vollständig KI-gesteuert und ich habe keinerlei Bedenken.“ Es besteht immer noch ein Risiko.
Regulierungsbehörden erkennen das ebenfalls an. Sie beginnen, Leitlinien zur Validierung und Aufsicht von KI herauszugeben. Das ist eine positive Entwicklung.KI hat Potenzial, aber in der Pharmaindustrie muss die Einführung vorsichtig, strukturiert und validierungsorientiert erfolgen. Produktivitätsgewinne sind bedeutend, aber Konsistenz, Compliance und Patientensicherheit sind nicht verhandelbar.
Pharma Now: Ich wollte gerade fragen: Wie sehen die Regulierungsbehörden KI?
Dr. Rao: Regulierungsbehörden erkennen KI an, aber ihre Position ist klar: validiert sie. Wenn ein Dateneingabe-KI-Werkzeug beispielsweise 80% oder 75% Genauigkeit angibt, muss die Organisation entscheiden, ob dieses Genauigkeitsniveau akzeptabel ist und wie das verbleibende Risiko zu handhaben ist.
Realistisch betrachtet muss KI derzeit in einem Hybridmodell eingesetzt werden. Die größte Sorge bleibt Validität und Konsistenz. Stellen Sie sich vor, Sie geben 100 Chargen frei; wenn auch nur bei einer Charge die Entscheidung aufgrund von KI-Abhängigkeit falsch ist, ist das ein ernstes Problem. In unserer Branche können Sie sich das nicht leisten. Schon eine einzelne falsche Chargenentscheidung kann erhebliche Folgen haben.
Daher ist eine vollständige Abhängigkeit in dieser Phase nicht ratsam. Vielleicht in der Zukunft. Für jetzt sollte KI in nicht endgültigen Entscheidungsbereichen, bei sich wiederholenden Aufgaben, der Datenzusammenstellung und vorläufigen Bewertungen eingesetzt werden, während die endgültigen kritischen Entscheidungen unter menschlicher Aufsicht bleiben.
Aus Sicht der Regulierungsbehörden ist es unerheblich, ob Sie KI oder manuelle Systeme verwenden. Die Kernfrage ist: Sind die Ergebnisse konsistent? Wie ist es validiert? Alles läuft auf die Validierung hinaus.
Validierung ist nur möglich, wenn Sie alle Variablen verstehen. Wenn Sie wissen, dass Ihr KI-System nur Word-Dokumente und standardisierte PDFs verarbeitet, können Sie es für diese definierten Bedingungen validieren. Wenn die Variabilität jedoch zunimmt, steigt auch das Risiko. Genau dort liegt die Komplexität.
Pharma Now: Im Vergleich zu den Anfängen Ihrer Karriere — wie viel Automatisierung oder Computerisierung sehen Sie heute? Wie tief sind Robotik und systembasierte Steuerungen heute integriert im Vergleich zu damals?
Dr. Rao: Wenn ich die Gesamtbranche betrachte, würde ich sagen, dass die Automatisierung im Vergleich zu früheren Jahrzehnten über 50% hinausgeschritten ist. Aber statt Prozentsätzen beschreibe ich lieber den kulturellen Wandel.
Als wir Anfang 2004–2005 Enterprise-Systeme implementierten, widersetzten sich die Bediener dem Management. Die Menschen fühlten sich mit der Transparenz unwohl. IT-Systeme bringen Sichtbarkeit, und Sichtbarkeit bringt Verantwortlichkeit. Das erzeugt naturgemäß Angst.
Es gab auch Zurückhaltung, weil die Technologie ungewohnt war. Viele glaubten, manuelle Prozesse seien ausreichend, und stellten den Mehrwert der Automatisierung infrage. Diese Denkweise hat sich deutlich verändert.
Mit strengeren regulatorischen Anforderungen und härteren Audits verstehen Unternehmen jetzt, dass eine Reduzierung menschlichen Eingreifens für die Nachhaltigkeit unerlässlich ist. Der Wandel ist sichtbar. Als wir beispielsweise Systeme implementierten, hatten einige Anbieter nur eine Handvoll Pharma-Kunden. Heute bedienen dieselben Anbieter Hunderte. Das zeigt eine klare branchenweite Bewegung hin zur Automatisierung.
Es gibt jedoch eine Herausforderung. Unternehmen, die über Jahrzehnte große manuelle oder fragmentierte Systeme aufgebaut haben, stehen nun vor einem schwierigen Übergang. Die Integration von Altsystemen und das Management von Veränderungen ist komplex. Dabei haben viele Schwierigkeiten.
Wir hatten Glück, weil wir dies frühzeitig vorausgesehen und von Anfang an strukturierte Systeme aufgebaut haben. Für Unternehmen, die jetzt beginnen, sind Integration und Change Management erhebliche Hürden.
Pharma Now: Wann glauben Sie, dass wir vollständige Robotik, komplett online kontinuierliche Herstellung und Echtzeit-Produktprüfung erreichen können? Wird es ein Jahrzehnt dauern? Zwei Jahrzehnte?
Dr. Rao: Es ist schwierig, einen Zeitrahmen zu nennen. Das hängt nicht nur von der Reife der Werkzeuge, sondern auch von der organisationalen Aufnahmefähigkeit ab. Derzeit gibt es kein regulatorisches Mandat, das 100%ige Automatisierung erzwingt. Würde ein Regulator eine vollständige elektronische Integration vorschreiben, würde die Einführung beschleunigt. Das ist heute jedoch nicht der Fall.
Der Fortschritt hängt also weitgehend von der Bereitschaft des Managements und seiner strategischen Vision ab. Früher gab es Widerstand. Jetzt ist das Bewusstsein gestiegen. Die Herausforderung heute ist die Umsetzung, insbesondere für Unternehmen mit komplexen Altsystemen. Wenn das Management Transformation für wesentlich hält und sich dazu verpflichtet, wird der Fortschritt beschleunigt. Hält es sie für zu kompliziert, bleibt die Einführung langsam.
Einige Technologien, wie Process Analytical Technology (PAT), entwickeln sich weiter, sind aber noch nicht so ausgereift, dass sich jedes Unternehmen vollständig auf sie verlassen kann. Außerdem lassen sich viele Altprodukte und etablierte diskrete Prozesse nicht einfach in kontinuierliche Modelle überführen.
Der Wandel hin zu Automatisierung und Digitalisierung findet statt, aber die Entwicklung in der Pharmaindustrie ist graduell, nicht revolutionär.Sie wird stetig voranschreiten, angetrieben von der Technologie-Reife, regulatorischem Vertrauen und organisatorischer Bereitschaft.
Pharma Now: ?Wenn wir sagen, Indien sei die „Pharmacy of the world“, welches Potenzial sehen Sie noch ungenutzt? Wie kann Indien seine Position stärken und zukünftige Chancen nutzen?
Dr. Rao: Die Schlüsselfaktoren sind Qualität und Zuverlässigkeit. Dort stoßen wir in entwickelten Märkten noch auf Widerstände, und das müssen wir zunächst angehen.
Erschwinglichkeit ist bereits unsere Stärke. Wichtige weitere Elemente sind Logistik, Zugänglichkeit und termingerechte Lieferung. Darüber hinaus hat Indien solide Grundlagen. Wir haben etablierte Fertigungskapazitäten, umfangreiche Wissenszentren und eine große Anzahl von Pharma-Absolventen. Die Qualifikationsbasis ist stark.
Was wir weiter verbessern müssen, ist Zuverlässigkeit. Deshalb investieren Unternehmen in Automatisierung und PAT, weil diese die Konsistenz erhöhen. Automatisierung allein wird jedoch nicht alles lösen.Automatisierung kann menschliche Fehler reduzieren, aber niemals vollständig eliminieren.
Neben der Technologie müssen wir uns also auf kulturellen Wandel, Aufbau von Disziplin, Verantwortung und Verlässlichkeit in der Ausführung konzentrieren. Wenn Indien die Qualitätskultur und Konsistenz stärkt, sind die globalen Chancen enorm.
Pharma Now: Ihre Laufbahn ist wirklich inspirierend. Welche Botschaft möchten Sie den Zuschauern in diesem Bereich oder jenen, die darin wachsen wollen, mitgeben?
Dr. Rao: Zunächst: Dies ist eine anspruchsvolle Branche. Wenn Sie hier Erfolg haben wollen, müssen Sie engagiert, zeitorientiert, genau und gründlich sein, denn wir befassen uns mit der Patientensicherheit.
Wann immer ich mit Berufseinsteigern spreche, frage ich sie: Was ist der Unterschied zwischen einem Unternehmen, das Kühlschränke herstellt, und einem, das Tabletten herstellt? Beide erwarten Qualität. Niemand möchte einen beschädigten Kühlschrank. Ein Kühlschrank kommt mit Garantie und Gewährleistung. Eine Tablette kommt mit Gewährleistung.
Ein Medikament hat keine Garantie. Sobald es den Patienten erreicht, gibt es keinen Ersatz.Das ist die Einstellung, die Sie mitbringen müssen. Was auch immer Sie tun, es muss beim ersten Mal richtig sein.
Zweitens: Seien Sie stets proaktiv. Arbeiten Sie niemals reaktiv. In der Pharmaindustrie kann ein Produkt, das den Patienten erreicht hat, nicht zurückgenommen werden. Sie können nicht sagen: „Ich korrigiere es später.“ Diese Option gibt es nicht. Verantwortlichkeit und Ownership sind entscheidend. Sie müssen sich persönlich für Ihre Arbeit verantwortlich fühlen. Wenn Sie am Ende des Tages gehen, sollten Sie sagen können: „Ich stehe zu dem, was ich heute getan habe.“
In dieser Branche ist Right-first-time kein Slogan; es ist eine Verpflichtung.Wenn die jüngere Generation diese Kultur der Verantwortlichkeit und Proaktivität versteht, wird sie sehr erfolgreich sein.
Pharma Now: Vielen Dank, Sir, für Ihre Zeit und dafür, dass Sie Ihre Laufbahn und Erkenntnisse mit uns geteilt haben. Ich bin sicher, dieses Gespräch wird viele unserer Zuschauer inspirieren.
Dr. Rao: Danke an Pharma Now für die Gelegenheit. Es war ein Privileg, meine Erfahrungen zu teilen. Ich hoffe, andere können daraus etwas lernen.
Dr. A. R. M. Rao ist Präsident und ein leitender Qualitätsmanager bei Aurobindo Pharma Ltd, einem der führenden globalen Pharmaunternehmen Indiens. Mit mehr als drei Jahrzehnten Erfahrung in Pharmawissenschaften, Qualität, Compliance und Regulatory Affairs war Dr. Rao maßgeblich am Aufbau harmonisierter globaler Qualitätssysteme, Automatisierungsrahmenwerke und regulatorischer Strategien beteiligt, die nachhaltiges Wachstum und Compliance in mehreren internationalen Märkten unterstützen. Er leitete Greenfield‑Anlagenprojekte für regulierte Märkte, trieb unternehmensweite Qualitätsmanagement‑ und Laboratory Information Management Systems (LIMS) voran und förderte eine proaktive Qualitätskultur mit Schwerpunkt auf Patientensicherheit und Konsistenz. Seine Arbeit spiegelt ein Engagement für Qualitätssicherung, bereichsübergreifende Zusammenarbeit und operative Exzellenz in der pharmazeutischen Produktionslandschaft wider.
Weitere Interviews
Alle Interviews →
Die bisher unbekannte Geschichte der COVID-19-Impfstoffentwicklung: Dr. Subhash Thuluva spricht
Beherrschung pharmazeutischer Vorschriften: Rajni Jhas Leitfaden zum weltweiten Compliance-Erfolg