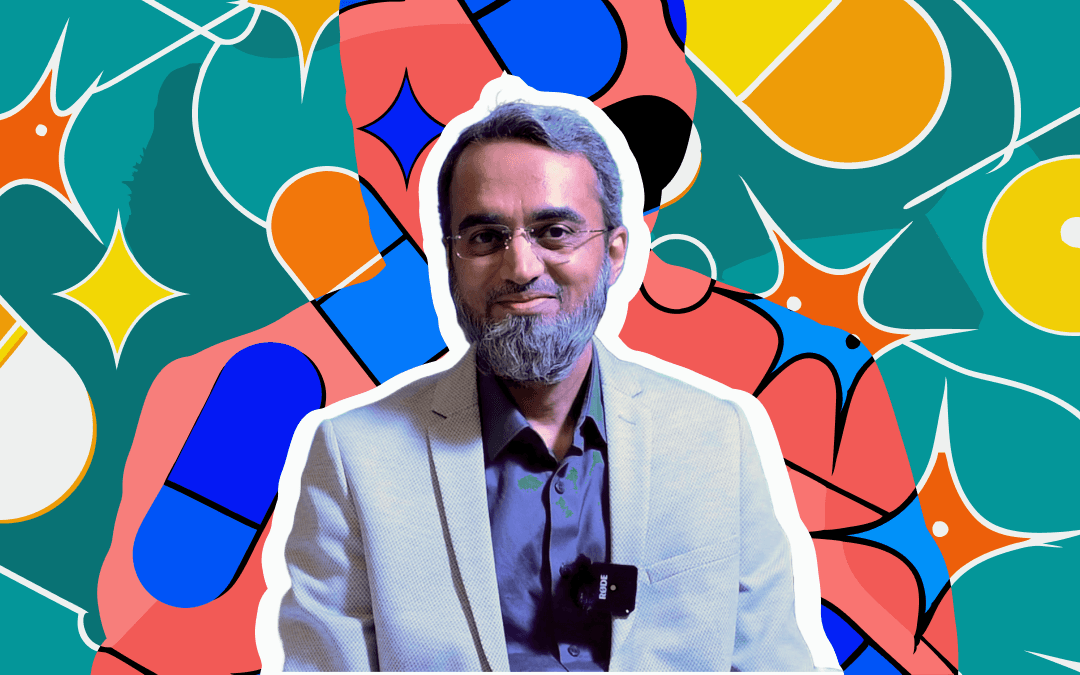
Regulatory Affairs entschlüsselt: Einblicke von Biocons Varma Bhupathiraju
Varma Bhupathiraju über die sich wandelnde Rolle der Regulatory Affairs, Biosimilars und Indiens globale Führungsrolle in der Pharmaindustrie.

Pharma Now: Herr Varma, ein herzliches Willkommen bei Pharma Now! Lassen Sie uns damit beginnen, Ihre Rolle ein wenig zu verstehen. Der Titel AVP, Regulatory Affairs klingt sicherlich beeindruckend und weitreichend, aber könnten Sie für Außenstehende oder Branchenneulinge dabei helfen, zu entschlüsseln diese Rolle?
Mr Varma: Ja. Wie Sie eingeleitet haben, arbeite ich derzeit als Assistant Vice President, Regulatory Affairs, bei Biocon Biologics. Ich bin im März zu Biocon Biologics gewechselt. Davor war ich bei Unternehmen wie Biological E Limited in Hyderabad. Davor war ich beim Serum Institute of India, Pune, wo ich fast fünfeinhalb Jahre gearbeitet habe. Davor arbeitete ich bei Unternehmen wie Aurobindo Pharma und Gland Pharma. Ich habe nun fast 22 Jahre Erfahrung.
Ich begann meine Karriere bei einem Wirkstoffherstellungsunternehmen, wo ich ein Jahr tätig war. Dann wechselte ich zu Gland Pharma Limited, einem Pharmahersteller, der im Bereich Parenteralia bekannt ist. Es war die erste von der USFDA zugelassene PFS-Anlage in Indien, ein sehr renommiertes Unternehmen. Dort arbeitete ich etwa dreieinhalb Jahre in der Qualitätssicherung. Danach wechselte ich zu Aurobindo Pharma, wiederum ein bekanntes Unternehmen im Bereich fester oraler Darreichungsformen. Ich war dort drei Jahre in der Plant Regulatory Compliance tätig, was als plant regulatory bezeichnet wird, wo wir alle Vorschriften pflegten und die eigentliche Regulatory Affairs-Abteilung unterstützten.
Nach meiner Zeit bei Aurobindo wechselte ich zum Serum Institute of India, einem in Pune ansässigen Impfstoffhersteller mit weltweitem Renommee. Dort wechselte ich in den Bereich Regulatory Affairs. Der Hauptgrund für meinen Wechsel von der Qualitätssicherung zu Regulatory Affairs war, dass Regulatory Affairs eine Schlüsselrolle im Produktzulassungsprozess spielt. Sie sind im Grunde das Gesicht des Unternehmens gegenüber den Regulierungsbehörden. So begann ich meine Karriere in Regulatory Affairs beim Serum Institute. Dort war ich verantwortlich für die Registrierung unserer Impfstoffe in mehr als 140 Ländern weltweit und deckte damit fast alle Regionen außer den USA und Europa ab. In Indien bediente damals kein Unternehmen den US-Markt aufgrund von Faktoren wie Studienanforderungen und Erwartungen der FDA. Es gab mehrere Gründe, warum kein indischer Impfstoffhersteller damals den US-Markt anvisierte. Nach COVID haben die Menschen jedoch begonnen, auch US-Möglichkeiten zu erkunden.
Ich arbeitete etwa fünfeinhalb Jahre beim Serum. Danach wechselte ich zu Biological E, wo ich stark in die Entwicklungsphase von Impfstoffen eingebunden war. Beim Serum war ich Deputy Manager. Bei Biological E trat ich als AGM ein und stieg bis zum Senior Manager auf. Ich habe mich schrittweise durch fast fünf Rollen weiterentwickelt. Ich hatte das Glück, an jeder Entwicklungsaktivität beteiligt zu sein, beginnend mit POC—Proof of Concept—bis hin zu präklinischen Phasen und allen relevanten regulatorischen Genehmigungen. Ich war an nahezu allen wichtigen Impfstoffentwicklungsprojekten beteiligt: präklinische Entwicklung, klinische Entwicklung durch verschiedene Prüfphasen und Zulassungswege.
Im pharmazeutischen Bereich ist die Zulassung nur ein Teil. Man muss auch den Lebenszyklus des Produkts pflegen. Es gibt viele Änderungen in Prozessen und Spezifikationen, die verwaltet werden müssen. Ich war in all diese Tätigkeiten eingebunden und leitete dort Regulatory Affairs.
Kürzlich bin ich zu Biocon Biologics gewechselt. Da meine bisherige Erfahrung in Tabletten, Kapseln und Impfstoffen lag, empfand ich Biosimilars als den nächsten logischen Schritt in meiner Karriere. Deshalb habe ich mich für Biocon Biologics entschieden. Biocon Biologics ist eines der weltweit anerkannten größten Biosimilar-Unternehmen. Es hat kürzlich auch ein bedeutendes Biosimilar-Portfolio übernommen, und wir expandieren. Wir liefern Biosimilar-Produkte und später auch Insuline. Wie Sie wissen, ist Insulin ein großer Bestandteil des Diabetes-Behandlungsportfolios. Wir liefern Biosimilars und Insuline weltweit, einschließlich in die USA und nach Europa.
Das vermittelt ein großes Gefühl der Befriedigung, denn bei monoklonalen Antikörpern und Biosimilars haben wir Antikrebsmedikamente für Erkrankungen wie Brustkrebs, Osteoporose und Halskrebs entwickelt. Ich habe das Glück, Teil von Biocon Biologics zu sein, und plane, hier noch eine Weile zu bleiben. Das war kein einfacher Weg. Anfangs hatte ich geplant, in das Softwarefeld zu gehen. Tatsächlich habe ich meine Java-Kurse bereits im Jahr 2000 abgeschlossen. Damals war Java besonders in den USA sehr gefragt. Aber aufgrund der Rezession und des globalen Abschwungs in der Softwarebranche wechselte ich in die Pharmaindustrie, da ich aus einem pharmazeutischen Hintergrund stamme.
Danach begann ich, Interesse am Pharmabereich zu entwickeln. Dahinter steckt ein Grund: Man hilft im Grunde dabei, Millionen von Leben auf der ganzen Welt zu retten. Daher entschied ich mich, in der Pharmaindustrie zu bleiben, und ich bin seit nunmehr 20 Jahren in diesem Bereich tätig.
Pharma Now: Fantastisch. Das muss eine großartige Reise gewesen sein. Also eine kurze Frage: Sie sind über verschiedene Unternehmen hinweg gewechselt und haben viele unterschiedliche Produkttypen, Impfstoffe, Arzneimittel und Biosimilars betreut. Als Leiter einer Regulatory Affairs-Abteilung, welche Unterschiede haben Sie zwischen diesen Produkten in den Unternehmen, für die Sie gearbeitet haben, beobachtet?
Mr Varma: Ich würde sagen, die wichtigsten Unterschiede im Bereich Regulatory Affairs hängen weniger von den Unternehmen ab als vielmehr von den Produkttypen: feste oralen Darreichungsformen, Impfstoffe und Biosimilars — jeder hat seine eigenen Herausforderungen und regulatorischen Wege.
Zum Beispiel sind die Vorschriften bei Arzneimitteln wie Tabletten und Kapseln, also festen oralen Darreichungsformen, etwas lockerer. Diese Produkte erfordern in der Regel keine umfangreichen klinischen Studien. Was Generikahersteller typischerweise tun, ist, ein Referenzprodukt eines Innovators heranzuziehen, die Formulierung nachzubilden und die Bioäquivalenz nachzuweisen. Dies geschieht an einer relativ kleinen Anzahl von Probanden und konzentriert sich hauptsächlich auf Parameter wie Auflösung, Gehaltsgleichmäßigkeit und andere Qualitätsmerkmale. Da es sich um Generika handelt, sind umfangreiche klinische Tests nicht erforderlich. Der Zeitrahmen für die behördliche Zulassung in den USA ist wesentlich kürzer, insbesondere unter ANDA (Abbreviated New Drug Application) — wir bezeichnen Generika als ANDA. Das ist einer der Gründe, warum sich viele indische Hersteller auf feste und flüssige orale Darreichungsformen konzentrieren.
Andererseits ist die regulatorische Landschaft bei Impfstoffen völlig anders. Jeder Impfstoff wird als neues Arzneimittel behandelt, selbst wenn ähnliche Impfstoffe bereits auf dem Markt sind. Das bedeutet, dass der Hersteller den gesamten Entwicklungszyklus durchlaufen muss: Beginnend mit dem Proof of Concept, dann präklinische Studien einschließlich Einzeldosis- und Wiederholungsdosis-Toxizität, gefolgt von klinischen Studien in den Phasen I, II und III. Präklinische Studien beginnen mit kleinen Tieren wie Ratten, Mäusen und Kaninchen. Erst wenn in dieser Phase die Sicherheit nachgewiesen ist, können Versuche am Menschen beginnen. Phase I konzentriert sich auf die Sicherheit, üblicherweise bei 10–20 gesunden Freiwilligen. Phase II ist typischerweise eine Dosisfindungsstudie, kann aber in einigen Fällen, etwa bei einem bereits zugelassenen Impfstoff, übersprungen oder mit Phase III zusammengelegt werden, oft als Phase-II/III-Hybridstudie bezeichnet.
Im Gegensatz zu Arzneimitteln, die reaktiv eingesetzt werden, sind Impfstoffe prophylaktisch und zielen darauf ab, Krankheiten zu verhindern. Die Planung von Impfstoffstudien ist besonders anspruchsvoll, weil sie spezifische Populationen und Immunantworten ansprechen und die Impfstofftypen – viral, bakteriell und Subunit – zusätzliche Komplexität hinzufügen.
In Indien ist der regulatorische Prozess mehrstufig. Zuerst benötigt man eine Entwicklungslizenz, gefolgt von der Erstellung von Daten für die Einreichung. Danach verlangt die CDSCO (Central Drugs Standard Control Organization) die Produktprüfung im Central Drugs Laboratory. Erst nach Bestehen dieser Bewertung kann das Produkt für den klinischen Einsatz zugelassen werden. Vor COVID konnte dieser Prozess 8–12 Jahre dauern, aber während der Pandemie haben beschleunigte Wege und vorläufige Datenfreigaben geholfen, den Ablauf zu verkürzen. Die Branche hofft, dass diese Fast-Track-Modelle auch nach der Pandemie fortbestehen.
Kommen wir nun zu Biosimilars, an denen ich derzeit bei Biocon Biologics arbeite: Diese sind im Prinzip generikaähnlich, in der Umsetzung jedoch weitaus komplexer. Wie ANDA-Produkte werden Biosimilars mit einem Originalprodukt verglichen, jedoch bleibt die Durchführung von Phase-I- und Phase-III-Studien erforderlich. Die Hauptschwierigkeit besteht darin, das Referenzbiologic nicht nur klinisch, sondern auch auf CMC- (Chemistry, Manufacturing, and Controls) Ebene zu matchen.
Die Entwicklung von Biosimilars erfordert umfangreiche Charakterisierung, Vergleichsstudien und hohe Kosten, oft im Bereich von mehreren Millionen Dollar. Dieses Investitions- und technische Niveau bedeutet, dass nur wenige Hersteller teilnehmen können. Das ist einer der Gründe, warum ich mich entschieden habe, in diesem Bereich zu arbeiten, denn ich sah darin die nächste große Herausforderung und Chance in meiner Karriere.
Meine Botschaft an junge Fachkräfte in der Pharmaindustrie ist einfach: Wählt euren Weg mit Zweck. Diese Branche gibt euch die Chance, Millionen von Leben zu retten – nehmt diese Verantwortung ernst. Achtet in allem, was ihr tut, auf Ethik, Qualität und Patientensicherheit. Wenn ihr Quality by Design (QbD)-Prinzipien verfolgt und Qualität von Anfang an in euren Prozess einbaut, fügen sich alles Weitere – Wirksamkeit, Sicherheit und Compliance – von selbst zusammen.
Pharma Now: Das ist wunderbar! Nur eine kurze Anschlussfrage: Sie haben den gesamten Entwicklungsprozess ausführlich erklärt, sowohl für Impfstoffe als auch für Biosimilars, aber welche Rolle spielt Regulatory Affairs dabei genau? Was macht ein Regulatory-Professional wie Sie tatsächlich?
Herr Varma: Ja, wie ich bereits erwähnte, ist Regulatory Affairs eine Funktion, die als Gesicht des Unternehmens gegenüber den Regulierungsbehörden fungiert. Für jedes Produkt, das man entwickeln oder für das man eine Zulassung erhalten möchte, benötigt man eine Regulatory Affairs-Fachkraft. Sie treten in Erscheinung, weil sie das Gesicht des Unternehmens bei den Regulierungsbehörden sind.
Ähnlich verhält es sich auf der Audit-Seite – das hängt vom Unternehmen ab. In einigen Unternehmen übernehmen QA-Mitarbeiter die Audits, in anderen kann Regulatory die Auditführung übernehmen, mit Unterstützung aller funktionsübergreifenden Teams. Das ist von Unternehmen zu Unternehmen unterschiedlich, aber wir sind auf jeden Fall involviert, weil die Inspektionen von uns organisiert werden. Wer auch immer dem Audit gegenübersteht, sei es QA, Regulatory oder das entsprechende funktionsübergreifende Team, wird es gemeinsam meistern.
Nach erfolgreichem Audit wird ein Bericht erstellt. Das Unternehmen muss auf die Feststellungen reagieren, falls welche vorliegen. Die Regulierungsbehörden müssen mit der Antwort zufrieden sein. Erst dann wird das Audit geschlossen. Das ist also im Grunde ein längerer Prozess.
Pharma Now: Heutzutage, insbesondere nach COVID, sind die Regulierungsbehörden in vielen Bereichen sehr wachsam geworden. Wie entwickelt sich die aktuelle regulatorische Landschaft? Übernehmen sie neue Techniken? Richten sie sich stärker an globalen Richtlinien aus? Wie verhalten sich die Regulierungsbehörden heute?
Herr Varma: Ich sage Ihnen: Wenn man sich traditionelle Impfstoffe in der früheren Situation ansieht, basierte die Qualitätsbewertung größtenteils auf Tierversuchen. Es wurden viele Tiere benötigt. Beispielsweise erforderten Kinderimpfstoffe wie pentavalente Impfstoffe oder Diphtherie-Tetanus-Kombinationsimpfstoffe erhebliche Tierversuche. In den letzten Jahrzehnten sind jedoch neuere Impfstoffe wie Polysaccharid-Impfstoffe, Konjugat-Impfstoffe und andere entstanden, und die Bewertungsmethoden für diese basieren nicht mehr auf Tierversuchen. Diese neueren Methoden sind ausgefeilter, zuverlässiger und genauer. Die alten Methoden sind für ältere Impfstoffe allerdings weiterhin gültig.
Im aktuellen Szenario wurden viele fortschrittliche Techniken eingeführt, und die Landschaft hat sich erheblich verändert. Die Regulierungsbehörden von heute sind nicht mehr dieselben wie früher; sie setzen sich aktiv mit der Industrie auseinander, um Herausforderungen zu verstehen. In einigen Fällen leiten sie Unternehmen sogar an. Wir orientieren uns auch an internationalen Praktiken, sehen uns an, wie MNCs arbeiten, und stimmen uns mit globalen regulatorischen Wegen ab. Auch indische Regulierungsbehörden übernehmen inzwischen ähnliche Ansätze. Wenn man sich z. B. die CDSCO 2005 oder 2010 ansieht, waren die Vorschriften nicht sehr streng. Aber sie haben sich erheblich weiterentwickelt.
Insbesondere während COVID haben sie mehrere Impfstoffkandidaten evaluiert, was ihnen viel Erfahrung und Wissen verschafft hat. Sie erhalten auch häufig Schulungen von erstklassigen globalen Regulierungsbehörden. Daher sind sie stark gereift, was der Branche zugutekommt. Dennoch glaube ich, dass im indischen Zulassungsverfahren noch Raum für weitere Vereinfachungen besteht.
Pharma Now: Wir bewegen uns also — oder besser gesagt fahren — in Richtung weiterer Vereinfachung, richtig? Das ist wirklich großartig. Herr Varma, Sie haben bereits darüber gesprochen, wie sich das Umfeld entwickelt; glauben Sie, dass Indien das Potenzial hat, sich weiter zu einem globalen Exporteur von Impfstoffen, Biosimilars und verschiedenen anderen Arzneimitteln zu entwickeln?
Herr Varma: 100%. Wenn man sich COVID anschaut, würde ich sagen, abgesehen von den USA und Europa wurde der Rest der Welt von Indien gerettet. In den Anfangstagen lieferten die US- und europäischen Hersteller, die die frühen Versionen der COVID-19-Impfstoffe entwickelt hatten, nur an ihre eigenen Länder. In Indien hingegen beliefern die dortigen Hersteller, wie die Impfstoffhersteller, die Welt. Indien hat also ein enormes Potenzial und darüber hinaus große Kapazitäten und Expertise. Es gibt drei große Hersteller in Indien — sei es Serum Institute of India, Biological-E oder Bharat Biotech — diese Hersteller erweitern aktiv ihre Produktionskapazitäten und bauen ihre Produktportfolios aus.
Aus Sicht der Produktion und Zulassung stehen indische Hersteller multinationalen Unternehmen in nichts nach. Der einzige Unterschied liegt vielleicht in der Wahrnehmung durch Außenstehende, aber das ändert sich jetzt. Ja, es ist an der Zeit, die Sichtweise zu ändern.
Pharma Now: Das ist wunderbar, Herr Varma. Es war mir eine große Freude, mit Ihnen zu sprechen und Einblicke in regulatorische Angelegenheiten zu gewinnen, wie sich die Dinge entwickeln und wie Regulatory Affairs tatsächlich den gesamten Prozess beeinflusst und dieses Land noch stolzer macht. Vielen Dank für Ihre Zeit und dieses wertvolle Gespräch.
Herr. Varma: Und vielen Dank auch für Ihre Einladung. Danke.
Dr. Varma Bhupathiraju ist Associate Vice President, Regulatory Affairs bei Biocon Biologics, wo er Strategien und Compliance für Biologika und Biosimilars auf globalen Märkten leitet. Mit tiefgehender Expertise in Zulassungsanträgen, globalen Regulierungsrahmen und Lifecycle-Management spielt er eine entscheidende Rolle dabei, Biocons Innovationen für internationale Zulassungen zu positionieren. Bekannt für seine Fähigkeit, Wissenschaft und Regulierung zu verbinden, führt Dr. Bhupathiraju bereichsübergreifende Teams, um Entwicklungsziele in regulatorische Realität umzusetzen und gleichzeitig Qualität, Patientensicherheit und strategische Weitsicht zu wahren.
Weitere Interviews
Alle Interviews →
Die bisher unbekannte Geschichte der COVID-19-Impfstoffentwicklung: Dr. Subhash Thuluva spricht
Beherrschung pharmazeutischer Vorschriften: Rajni Jhas Leitfaden zum weltweiten Compliance-Erfolg