Sterile Herstellung in der Pharma: Beste Praktiken, Automatisierung & regulatorische Trends für 2025
Erfahren Sie die besten Praktiken, Herausforderungen und eine Fallstudie zur sterilen Herstellung von Arzneimitteln.
Die Luft fühlt sich in einer sterilen Produktionsanlage fast unwirklich an – still, gefiltert und unberührt von der Außenwelt. Jeder Techniker bewegt sich mit bedachter Präzision, jede Oberfläche glänzt, und kein einziges Partikel bleibt dem Zufall überlassen. Hier werden lebensrettende Medikamente hergestellt.
Früher nur für die Herstellung der empfindlichsten Produkte – wie Impfstoffe – vorbehalten, hat sich die sterile Produktion zu einem Eckpfeiler der modernen Pharma entwickelt. In diesen streng kontrollierten Reinräumen schützen aseptische Abfüllung und terminale Sterilisation Arzneimittel vor Bakterien, Pilzen und sogar dem kleinsten Staubpartikel.
Heute geht es bei dem Prozess nicht mehr nur um Sterilität – es geht darum, Präzision zu skalieren, die gestiegene Nachfrage zu decken und sich in einem zunehmend komplexen regulatorischen Umfeld zurechtzufinden. Dieser Artikel führt Sie in die Welt der sterilen Produktion und beleuchtet bewährte Verfahren, neue Innovationen und drängende Herausforderungen, die ihre Zukunft prägen.

Wo wird sterile Produktion eingesetzt?
Zu den häufigen pharmazeutischen Produkten, die mittels steriler Herstellungsverfahren produziert werden, gehören:
- Injektionspräparate wie intramuskuläre und subkutane Injektionen (z. B. insulin und vaccines), Biologika (z. B. gentherapie), zytotoxische und onkologische Arzneimittel (z. B. Chemotherapeutika) und parenterale Ernährungslösungen.
- Ophthalmische Produkte wie Augentropfen, Augencremes und Augensalben.
- Inhalationsprodukte wie Verneblerlösungen, Trockenpulverinhalatoren und Asthmamedikamente.
- Sterile topische Produkte wie Wundversorgungsflüssigkeiten und Cremes.
- Implantierbare medizinische Geräte, wie Schmerzmanagementpumpen.
- Chirurgische Geräte wie vorgefüllte Spritzen
Diese Produkte sind sehr empfindlich und von hoher Bedeutung; Hersteller müssen bei der Entwicklung eines internen sterilen Herstellungsprozesses vorsichtig sein. Die Einführung eines neuen sterilen Herstellungsprozesses in einer Anlage ist schwierig. Das Endprodukt wird beeinträchtigt sein, wenn Sie nicht die richtigen Hinweise haben. Angesichts dieser Bedeutung haben wir eine Liste bewährter Verfahren zusammengestellt, denen Pharmahersteller bei der Implementierung steriler Herstellungsverfahren folgen können!
Bewährte Verfahren für die Implementierung steriler Herstellverfahren
1) Eine solide Grundlage schaffen: Die sterile Produktionsanlage muss auf einem festen Fundament errichtet werden, damit sie nicht anfällig für Bewegungen ist. Ein schwaches Fundament kann zu Verschiebungen führen, die an wichtigen Stellen wie Reinräumen Risse verursachen können. Außerdem sollten wichtige Versorgungsleitungen wie Wasser, Dampf, Gas usw. so angeordnet sein, dass sie gewartet werden können, ohne den Betrieb zu beeinträchtigen. Wasser-, Brennstoff- und Luftleitungen sollten so verlegt werden, dass Leckagen in aseptischen Bereichen vermieden werden.
2) Auf Einhaltung der Luftqualität achten: Regulierungsbehörden legen zunehmend Wert auf Partikelzahlen in Reinräumen und aseptischen Bereichen steriler Produktionsanlagen. Daher sollten geeignete Heizungs-, Lüftungs- und Klimaanlagen (HVAC) ausgelegt werden, um die erforderlichen Umgebungsbedingungen aufrechtzuerhalten. HEPA-Filter (High-efficiency particulate air) sollten installiert werden, um die Partikelzahlen zu kontrollieren. In zwei benachbarten Bereichen mit unterschiedlichen Anforderungen an die Luftqualität müssen Druckdifferenzen eingesetzt werden, um den Luftstrom zwischen den Bereichen zu verhindern.
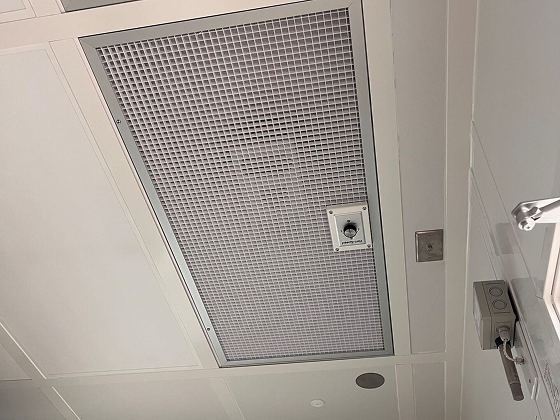
Bildquelle: Allied Cleanrooms
3) Auf alle Details in aseptischen Abfüllbereichen achten: Aseptische Abfüllbereiche sind am kritischsten und erfordern besondere Aufmerksamkeit, da sie die Sterilität des Endprodukts bestimmen. Aktuelle Entwürfe aseptischer Abfüllbereiche konzentrieren sich auf kleine Räume, die nur eine Operation zulassen. Die Erwartungshaltung einiger Behörden treibt diesen Trend voran, dass nur eine einzige Operation in einem aseptischen Raum durchgeführt werden sollte, um potenzielle Kontaminationen zwischen Maschinen zu reduzieren.
Bei der Gestaltung aseptischer Abfüllbereiche sollten alle Oberflächen an Wänden, Böden, Decken und Möbeln nicht abblätternd, nicht bröselnd und rissfrei sein, um Kontaminationen durch diese Materialien zu verhindern. Diese Anforderungen gelten auch für Türen, die nicht aus Holz gefertigt sein dürfen. Außerdem sollten Türen in den höherdruckigen Bereich hineinschlagen, damit der Druck das automatische Schließen der Tür unterstützt. Schließlich sollten alle Durchgänge mit geeigneten Dichtstoffen luftdicht verschlossen werden, damit keine Luft ein- oder ausströmt.
4) Vorbereitungbereiche vorsehen: Vorbereitungsbereiche mit hoher Luftqualität und separaten Umkleidemöglichkeiten müssen in die Anlagenplanung einbezogen werden. Diese Bereiche können auch für unterstützende Tätigkeiten wie das Waschen und Vorbereiten von Komponenten und Geräten genutzt werden. Diese Bereiche sollten nach denselben Qualitätsstandards (z. B. kein Holz, nicht abblätternde Oberflächen und versiegelte Zugänge) wie aseptische Abfüllräume gestaltet werden, um eine Kontamination des Produkts zu verhindern. Diese Bereiche sollten einen höheren Druck als die Außenumgebung, aber einen niedrigeren Druck als die angrenzenden aseptischen Abfüllbereiche haben, damit die Luft nicht in den Abfüllbereich strömt.
5) Einsatz von Isolatoren & RABS: In der sterilen pharmazeutischen Produktion helfen Isolatoren und Restricted Access Barrier Systems (RABS), Produkte vor Kontamination zu schützen. Isolatoren sind vollständig geschlossene Systeme mit luftdichten Barrieren, Handschuhdurchführungen und kontrolliertem Luftstrom, die Operationen ohne direkten menschlichen Kontakt ermöglichen und die höchste Sterilitätsgewissheit bieten.
RABS, obwohl nicht vollständig abgedichtet, verwenden starre Wände oder Paneele mit Handschuhdurchführungen, um das Kontaminationsrisiko zu verringern, und arbeiten innerhalb hochklassiger Reinräume unter strengen aseptischen Techniken. Beide Systeme erhöhen die Produktsicherheit, wobei Isolatoren besseren Schutz bieten; die Wahl hängt vom Produkttyp, den Prozessanforderungen und dem Anlagendesign ab.
6) Luftschleusen, Durchreichhatches & Verriegelungen entwerfen: Eine weitere Methode, um Kontamination und Kreuzkontamination zu verhindern, ist der Einsatz von Luftschleusen, Durchreichhatches und Verriegelungen.
- Schleusen sind kontrollierte Übergangszonen, die verhindern, dass Kontaminationen zwischen Bereichen gelangen. Diese Bereiche halten Druckdifferenziale aufrecht und verhindern so, dass Verunreinigungen in Reinräume eindringen. Schleusen sollten vorzugsweise in Bereichen vorgesehen werden, in denen Maschinen transportiert werden müssen, da Türen bei solchen Vorgängen längere Zeit geöffnet sind.
- Durchreichklappen sind abgedichtete Gehäuse, die zum Transport von Materialien zwischen Bereichen verwendet werden. Sie sind ideal für Situationen, in denen nur ein Objekt in den Reinraum hinein- oder herausgebracht werden muss. Der Gegenstand kann durch die Klappe übertragen werden, sodass unnötige Bewegungen von Personal vermieden werden.
- Interlocks verhindern, dass beide Türen gleichzeitig geöffnet werden. Sie sollten in allen Einrichtungen integriert werden, um zu verhindern, dass große Luftmengen aus den Reinräumen entweichen oder eindringen. Wenn zwei Türen gleichzeitig geöffnet werden, fällt das Druckdifferenzial stark ab, wodurch die Luftqualität beeinträchtigt wird.
Nach dem Öffnen sollte die Luft in den Raum gespült werden, um die Sterilität aufrechtzuerhalten. Viele Standorte integrieren Timer- oder Verzögerungsschalter, um ausreichend Zeit zwischen Türschließung und Spülung sicherzustellen.
Dies sind nur einige der Best Practices für die sterile Herstellung. Das Design steriler Einrichtungen erfordert strikte Einhaltung regulatorischer Richtlinien und guter Herstellungspraxis. Daher stehen Pharmahersteller häufig vor vielen Herausforderungen.

Häufige Herausforderungen bei der Implementierung der sterilen Herstellung
Die sterile Herstellung steht vor vielen Herausforderungen; drei der wichtigsten sind:
Herausforderung: Eine sterile Umgebung dauerhaft aufrechtzuerhalten ist schwierig.
Obwohl sterile Umgebungen in solchen Fertigungsanlagen notwendig sind, ist deren Aufrechterhaltung extrem schwierig. Menschen tragen Tausende von Mikroben, was sie zu einem hohen Kontaminationsrisiko macht. Es müssen strenge Hygiene- und Reinigungsprotokolle umgesetzt werden, was problematisch ist. Darüber hinaus werden Verunreinigungen auch durch unzureichende Reinigung oder mangelhafte Desinfektionsprotokolle eingeführt, was häufiger vorkommt als erwartet. Schließlich können auch schlechte Luftströmung und unausgeglichene Druckdifferenziale in Reinräumen Verunreinigungen einbringen. Folglich ist die Aufrechterhaltung der Sterilität ein nie endender Kampf.
Herausforderung: Die kontinuierliche Überwachung von Luft, Oberflächen und Personal zur Verhinderung von Kontaminationen ist zeitaufwendig und teuer.
Echtzeit-Technologien zur Kontaminantenüberwachung sind nicht immer in Einrichtungen integriert, was die Erkennung von Kontaminationen erschwert. Wenn solche Technologien integriert sind, können sie falsch-positive Ergebnisse liefern, was zu unnötigen Chargenverwerfungen führen kann. Die kontinuierliche Überwachung aller Oberflächen und des Personals ist ebenfalls schwierig – es muss möglicherweise zusätzliches Personal eingestellt werden, was die gesamten Betriebskosten erhöht.
Herausforderung: Unsachgemäße Handhabung kann die Sterilität von Reinräumen gefährden.
Obwohl allen Personen, die in Reinräumen arbeiten, umfangreiche Schulungen gegeben werden, sind menschliche Fehler unvermeidlich und stellen die Hauptquelle für Kontaminationen dar. Unsachgemäßes Ankleiden oder das Nachlassen eines Protokolls kann Kontaminationsrisiken schaffen. Zum Beispiel kann das einmalige Versäumnis eines Bedieners, Handschuhe korrekt zu sichern, mehrere Produktchargen kontaminieren. Solche kleinen Handhabungsfehler sind nicht immer vorhersehbar oder unvermeidbar.
Zusätzlich zu diesen Herausforderungen müssen Hersteller Hürden wie sich ständig ändernde regulatorische Richtlinien, Lücken bei der technologischen Umsetzung und Kontaminationsrisiken durch Rohmaterialien überwinden, die aus Sicht des Herstellers unvermeidbar sind. Hier ist eine Fallstudie eines Pharmaunternehmens, das die sterile Herstellung erfolgreich implementiert hat.
Was ist der Unterschied zwischen aseptischer und terminaler Sterilisation?
In der sterilen pharmazeutischen Herstellung sorgen zwei Hauptmethoden dafür, dass Produkte frei von Mikroorganismen sind: aseptische Verarbeitung und terminale Sterilisation. Bei der terminalen Sterilisation wird das Produkt in seinen Endbehälter gefüllt und dann die verschlossene Einheit sterilisiert, üblicherweise durch Hitze, manchmal durch Strahlung oder Gas. Sie ist sehr zuverlässig, leichter zu validieren und von den Aufsichtsbehörden bevorzugt, eignet sich jedoch nicht für hitze- oder strahlungsempfindliche Produkte und kann die Stabilität beeinträchtigen.
Die aseptische Verarbeitung sterilisiert Produkt und Behälter getrennt und führt sie dann in einer kontrollierten sterilen Umgebung zusammen. Sie ist ideal für hitzeempfindliche Arzneimittel, erfordert jedoch strikte Umweltkontrolle, fachkundige Bediener und ständige Überwachung, was sie komplexer und kostspieliger macht.
Regulierungsbehörden empfehlen die terminale Sterilisation, wann immer möglich, und raten die aseptische Verarbeitung für Produkte an, die die terminale Methode nicht vertragen. Die Wahl hängt von der Stabilität, den Eigenschaften und den Sicherheitsanforderungen des Produkts ab.
Fallstudie: PharmTechs Umsetzung der sterilen Herstellung
PharmTech, ein Hersteller oraler fester Darreichungsformen, erweiterte sein Portfolio durch die Integration injizierbarer Lösungen (saline). Während der Implementierung sah es sich vier bedeutenden Herausforderungen gegenüber:
- Mangel an Expertise: PharmTechs Mangel an Wissen in der sterilen Herstellung bedeutete, dass die bestehende Belegschaft nicht in den notwendigen Protokollen geschult war.
- Regulatorische Herausforderungen: PharmTech verstand nicht, wie die strengen Reinraumanforderungen erfüllt werden sollten, was eine operative Neugestaltung erforderlich machte.
- Anlagenherausforderung: Die vorhandene Infrastruktur war nicht mit ISO-klassifizierter Ausrüstung ausgestattet.
- Hohe Investitionen: PharmTech musste kaufen spezialisierte Ausrüstung wie fortschrittliche Abfülllinien, was kostspielig war.
Lösung: PharmTech engagierte Berater, die einen phasenweisen Ansatz vorschlugen:
- ISO-zertifizierte Reinräume, Durchreichklappen, Schleusen und HEPA-Filter entwerfen und installieren.
- Automatisierte Anlagen auswählen und kaufen, die menschliches Eingreifen und Kontamination durch Personal reduzieren.
- Die bestehende Belegschaft umfassend in aseptischen Protokollen schulen.
- Auf erste behördliche Inspektionen vorbereitet sein und diese bestehen.
Infolgedessen erhielt PharmTech behördliche Zulassungen und stellte sterile injizierbare Lösungen innerhalb von 2,5 Jahren her.

Globale regulatorische Trends in der sterilen Herstellung

1) Stärkerer Fokus auf Kontaminationskontrolle
Regulatorische Behörden wie die US FDA, die EMA und die WHO betonen zunehmend Kontaminationskontrollstrategien (CCS), um sicherzustellen, dass sterile Produkte frei von mikrobieller und partikulativer Kontamination bleiben. Der überarbeitete EU-GMP-Anhang 1, der 2023 eingeführt wurde, hat einen neuen Maßstab gesetzt, indem er einen umfassenden, integrierten Ansatz verlangt, der Anlagenlayout, Prozesssteuerung, Umweltüberwachung und rigorose Schulungen der Mitarbeitenden einschließt. Hersteller müssen eine klare, dokumentierte Strategie nachweisen, die Kontamination proaktiv verhindert, anstatt sich ausschließlich auf Endproduktprüfungen zu verlassen.
2) Einführung fortschrittlicher Technologien
Moderne Technologien wie Isolatoren, Restricted Access Barrier Systems (RABS) und Automatisierung werden von den Aufsichtsbehörden nachdrücklich empfohlen. Diese Systeme minimieren die menschliche Interaktion in kritischen Herstellungsbereichen und verringern dadurch das Kontaminationsrisiko. Automatisierung erhöht die Sterilitätssicherheit und verbessert die Effizienz sowie Konsistenz der Herstellung, wodurch Unternehmen die regulatorischen Erwartungen an hochwertige sterile Produkte erfüllen können.
3) Risikobasierte & wissenschaftsorientierte Ansätze
Aktuelle regulatorische Trends betonen einen risikobasierten Rahmen für die sterile Herstellung, bei dem Entscheidungen durch wissenschaftliche Evidenz und umfassende Risikobewertungen geleitet werden. Hersteller werden erwartet, potenzielle Kontaminationsrisiken zu identifizieren, Kontrollmaßnahmen zu implementieren und Prozesse während des gesamten Produktlebenszyklus kontinuierlich zu überwachen. Dieser Ansatz fördert eine kontinuierliche Qualitätsverbesserung und stellt sicher, dass Sicherheit und Wirksamkeit in jeder Phase erhalten bleiben.
4) Globale Harmonisierung der Standards
Es werden Anstrengungen unternommen, die Anforderungen an die sterile Herstellung über verschiedene Märkte hinweg durch Organisationen wie den International Council for Harmonisation (ICH) anzugleichen. Diese Harmonisierung hilft, den internationalen Lieferprozess zu vereinfachen und die Belastung durch die Erfüllung mehrerer, teils widersprüchlicher Anforderungen zu reduzieren. Regionale Unterschiede bestehen jedoch weiterhin, und Unternehmen müssen über länderspezifische Richtlinien informiert bleiben, um regulatorische Verzögerungen zu vermeiden.
5) Erwartungen über die Basis-Compliance hinaus
Regulierungsbehörden erwarten inzwischen, dass Hersteller über das bloße Erfüllen minimaler Anforderungen hinausgehen und robuste, proaktive Qualitätssysteme etablieren. Diese Systeme sollten in der Lage sein, konsistent sterile Produkte zu produzieren, die sicher, wirksam und konform sind, selbst unter herausfordernden Umständen. Der Fokus liegt auf dem Aufbau einer Qualitätskultur, der Einführung innovativer Herstellungslösungen und der Aufrechterhaltung eines stets inspizitionsbereiten Zustands.
Fazit
In den letzten Jahren haben Regulierungsbehörden die Qualitäts- und Sicherheitsstandards für Arzneimittel verschärft. Daher haben Pharmaunternehmen begonnen, sterile Herstellungsverfahren zu integrieren, um den regulatorischen Anforderungen gerecht zu werden. Die Implementierung solcher Methoden ist jedoch recht anspruchsvoll und zeitaufwendig. Für ein mittelständisches Unternehmen ist der Übergang von nicht-steriler zu steriler Herstellung einschüchternd, teuer und risikobehaftet, da viele Fallstricke vorhanden sind. In diesem Artikel haben wir einige Best Practices hervorgehoben, um bei diesem Übergang zu helfen. Wenn wir etwas übersehen haben, lassen Sie es uns in den Kommentaren wissen!
FAQs
F1. Was ist sterile Herstellung in der Pharmaindustrie?
Sterile Herstellung bezeichnet die Produktion von Arzneimitteln in einer kontaminationsfreien Umgebung unter Einsatz von Reinräumen, aseptischen Abfüllprozessen und terminaler Sterilisation, um sicherzustellen, dass die Produkte frei von mikrobieller Kontamination sind.
F2. Welche pharmazeutischen Produkte erfordern sterile Herstellung?
Sterile Herstellung ist unerlässlich für Injektionspräparate wie Insulin und Vakzine, ophthalmische Produkte wie Augentropfen und Salben, Inhalationsprodukte einschließlich Verneblerlösungen und Asthmamedikamente, sterile topische Produkte zur Wundversorgung, implantierbare Medizinprodukte wie Schmerzpumpen und chirurgische Geräte wie vorgeladene Spritzen.
F3. Was sind Best Practices zur Aufrechterhaltung der Sterilität in der pharmazeutischen Herstellung?
Zu den Best Practices gehören der Aufbau einer soliden Grundlage mit Einhaltung der Luftqualitätsanforderungen durch HVAC-Systeme und HEPA-Filter; die Gewährleistung, dass aseptische Abfüllbereiche nicht abplatzende, nicht absondernde Oberflächen an Wänden, Böden, Decken, Möbeln und Türen aufweisen; die Vorbereitung von Bereichen mit hoher Luftqualität und separaten Umkleidemöglichkeiten; sowie die Implementierung von Luftschleusen, Durchreichklappen und Verriegelungen zur Vermeidung von Kontamination und Kreuzkontamination.
F4. Welche Herausforderungen treten häufig in der sterilen pharmazeutischen Herstellung auf?
Die Aufrechterhaltung einer sterilen Umgebung ist herausfordernd aufgrund menschlicher Mikroben, unzureichender Reinigungsverfahren, schlechter Desinfektionspraktiken, fehlerhafter Luftstromsteuerung, unausgeglichener Druckdifferenzen, zeitaufwändiger und kostspieliger kontinuierlicher Überwachung von Luft, Oberflächen und Personal sowie Risiken durch unsachgemäße Handhabung, die die Reinraumsterilität beeinträchtigen.
F5. Wie hat PharmTech Herausforderungen bei der Erweiterung steriler Herstellungsfähigkeiten gemeistert?
PharmTech beauftragte Berater, um einen gestaffelten Ansatz umzusetzen, einschließlich des Baus ISO-zertifizierter Reinräume, der Anschaffung automatisierter Ausrüstung zur Verringerung von Kontaminationsrisiken und der Durchführung von Mitarbeiterschulungen. Dieser strategische Plan half ihnen, Wissenslücken, regulatorische Compliance-Probleme, Anlagenanforderungen und hohe Investitionskosten zu bewältigen.
F6. Warum führen Pharmaunternehmen zunehmend sterile Herstellung ein?
Pharmaunternehmen führen sterile Herstellungsverfahren ein, um den verschärften regulatorischen Standards gerecht zu werden, die höhere Niveaus von Produktsicherheit und Kontaminationskontrolle verlangen. Dieser Trend stellt die Einhaltung von Vorschriften sicher und liefert gleichzeitig sichere Injektionspräparate und andere sterile Produkte an Patienten.
Reporting on the science, business and regulation shaping the pharmaceutical industry.
Mehr aus Pharma-Produktion
Alle Artikel →
Compliance in der Pharmaherstellung 2025: Wichtige Vorschriften und Best Practices, die Sie kennen sollten

Verbesserung der Flexibilität in der Pharmafertigung: Agile Fertigung und schnelle Skalierung

Discussion