EudraLex Band 4: Ein praktischer Leitfaden zu den EU-GMP-Richtlinien
Ein praktischer Leitfaden zu EudraLex Band 4 für Pharmahersteller: Aufbau der EU-GMP, wichtige Anhänge, Compliance-Tipps und Inspektionsbereitschaft erklärt.

Wenn Sie in der pharmazeutischen Herstellung, Qualitätssicherung oder im Bereich Regulatory Affairs innerhalb der EU arbeiten, haben Sie wahrscheinlich schon von EudraLex Volume 4 gehört. Aber seinen Namen zu kennen und wirklich zu verstehen, was es für Ihren täglichen Betrieb bedeutet, sind zwei sehr unterschiedliche Dinge.
Viele Organisationen befolgen Good Manufacturing Practices (GMP) nur oberflächlich. Ihre Dokumentation sieht in Ordnung aus, die Produktionslinien laufen reibungslos, und sie gehen davon aus, dass die Compliance abgedeckt ist. Wenn jedoch ein EU-Inspektor die Tür hereinkommt, werden Lücken, die auf dem Papier unsichtbar waren, plötzlich sehr deutlich. Genau hier macht ein fundiertes Wissen über EudraLex Volume 4 den entscheidenden Unterschied.
Dieser Leitfaden erklärt, was EudraLex Volume 4 ist, wie es strukturiert ist, welche Anhänge am wichtigsten sind und wie Sie seine Anforderungen in konkrete, tägliche Compliance‑Maßnahmen übersetzen.
Was ist EudraLex Volume 4?
EudraLex ist die Sammlung von Regeln und Leitlinien, die Arzneimittel in der Europäischen Union regeln. Sie wird von der Europäischen Kommission veröffentlicht und umfasst 10 Bände, die jeweils einen anderen Bereich der pharmazeutischen Regulierung abdecken.
Volume 4 ist der Band, der vollständig den Good Manufacturing Practice (GMP) gewidmet ist. Er legt die detaillierten Anforderungen für die Herstellung, Kontrolle und Freigabe von Arzneimitteln zum Inverkehrbringen fest, sowohl für die Human- als auch die Veterinärmedizin.
Er übersetzt EU‑Rechtsvorschriften, insbesondere Commission Directive (EU) 2017/1572 für Humanarzneimittel und Directive 91/412/EEC für Veterinärprodukte, in praktische, operative Erwartungen. Diese Standards verwenden EU‑GMP‑Inspektoren bei der Auditierung Ihres Herstellungsstandorts.
Wesentlich ist, dass Volume 4 kein statisches Dokument ist. Es wird regelmäßig überarbeitet, um mit Fortschritten in Technologie, digitalen Systemen und der Komplexität der globalen Lieferkette Schritt zu halten. Wenn Ihr Compliance‑Ansatz es behandelt wie etwas, das man einmal liest und ablegt, ist das problematisch.
Wodurch unterscheidet sich EudraLex Volume 4 von den anderen Bänden
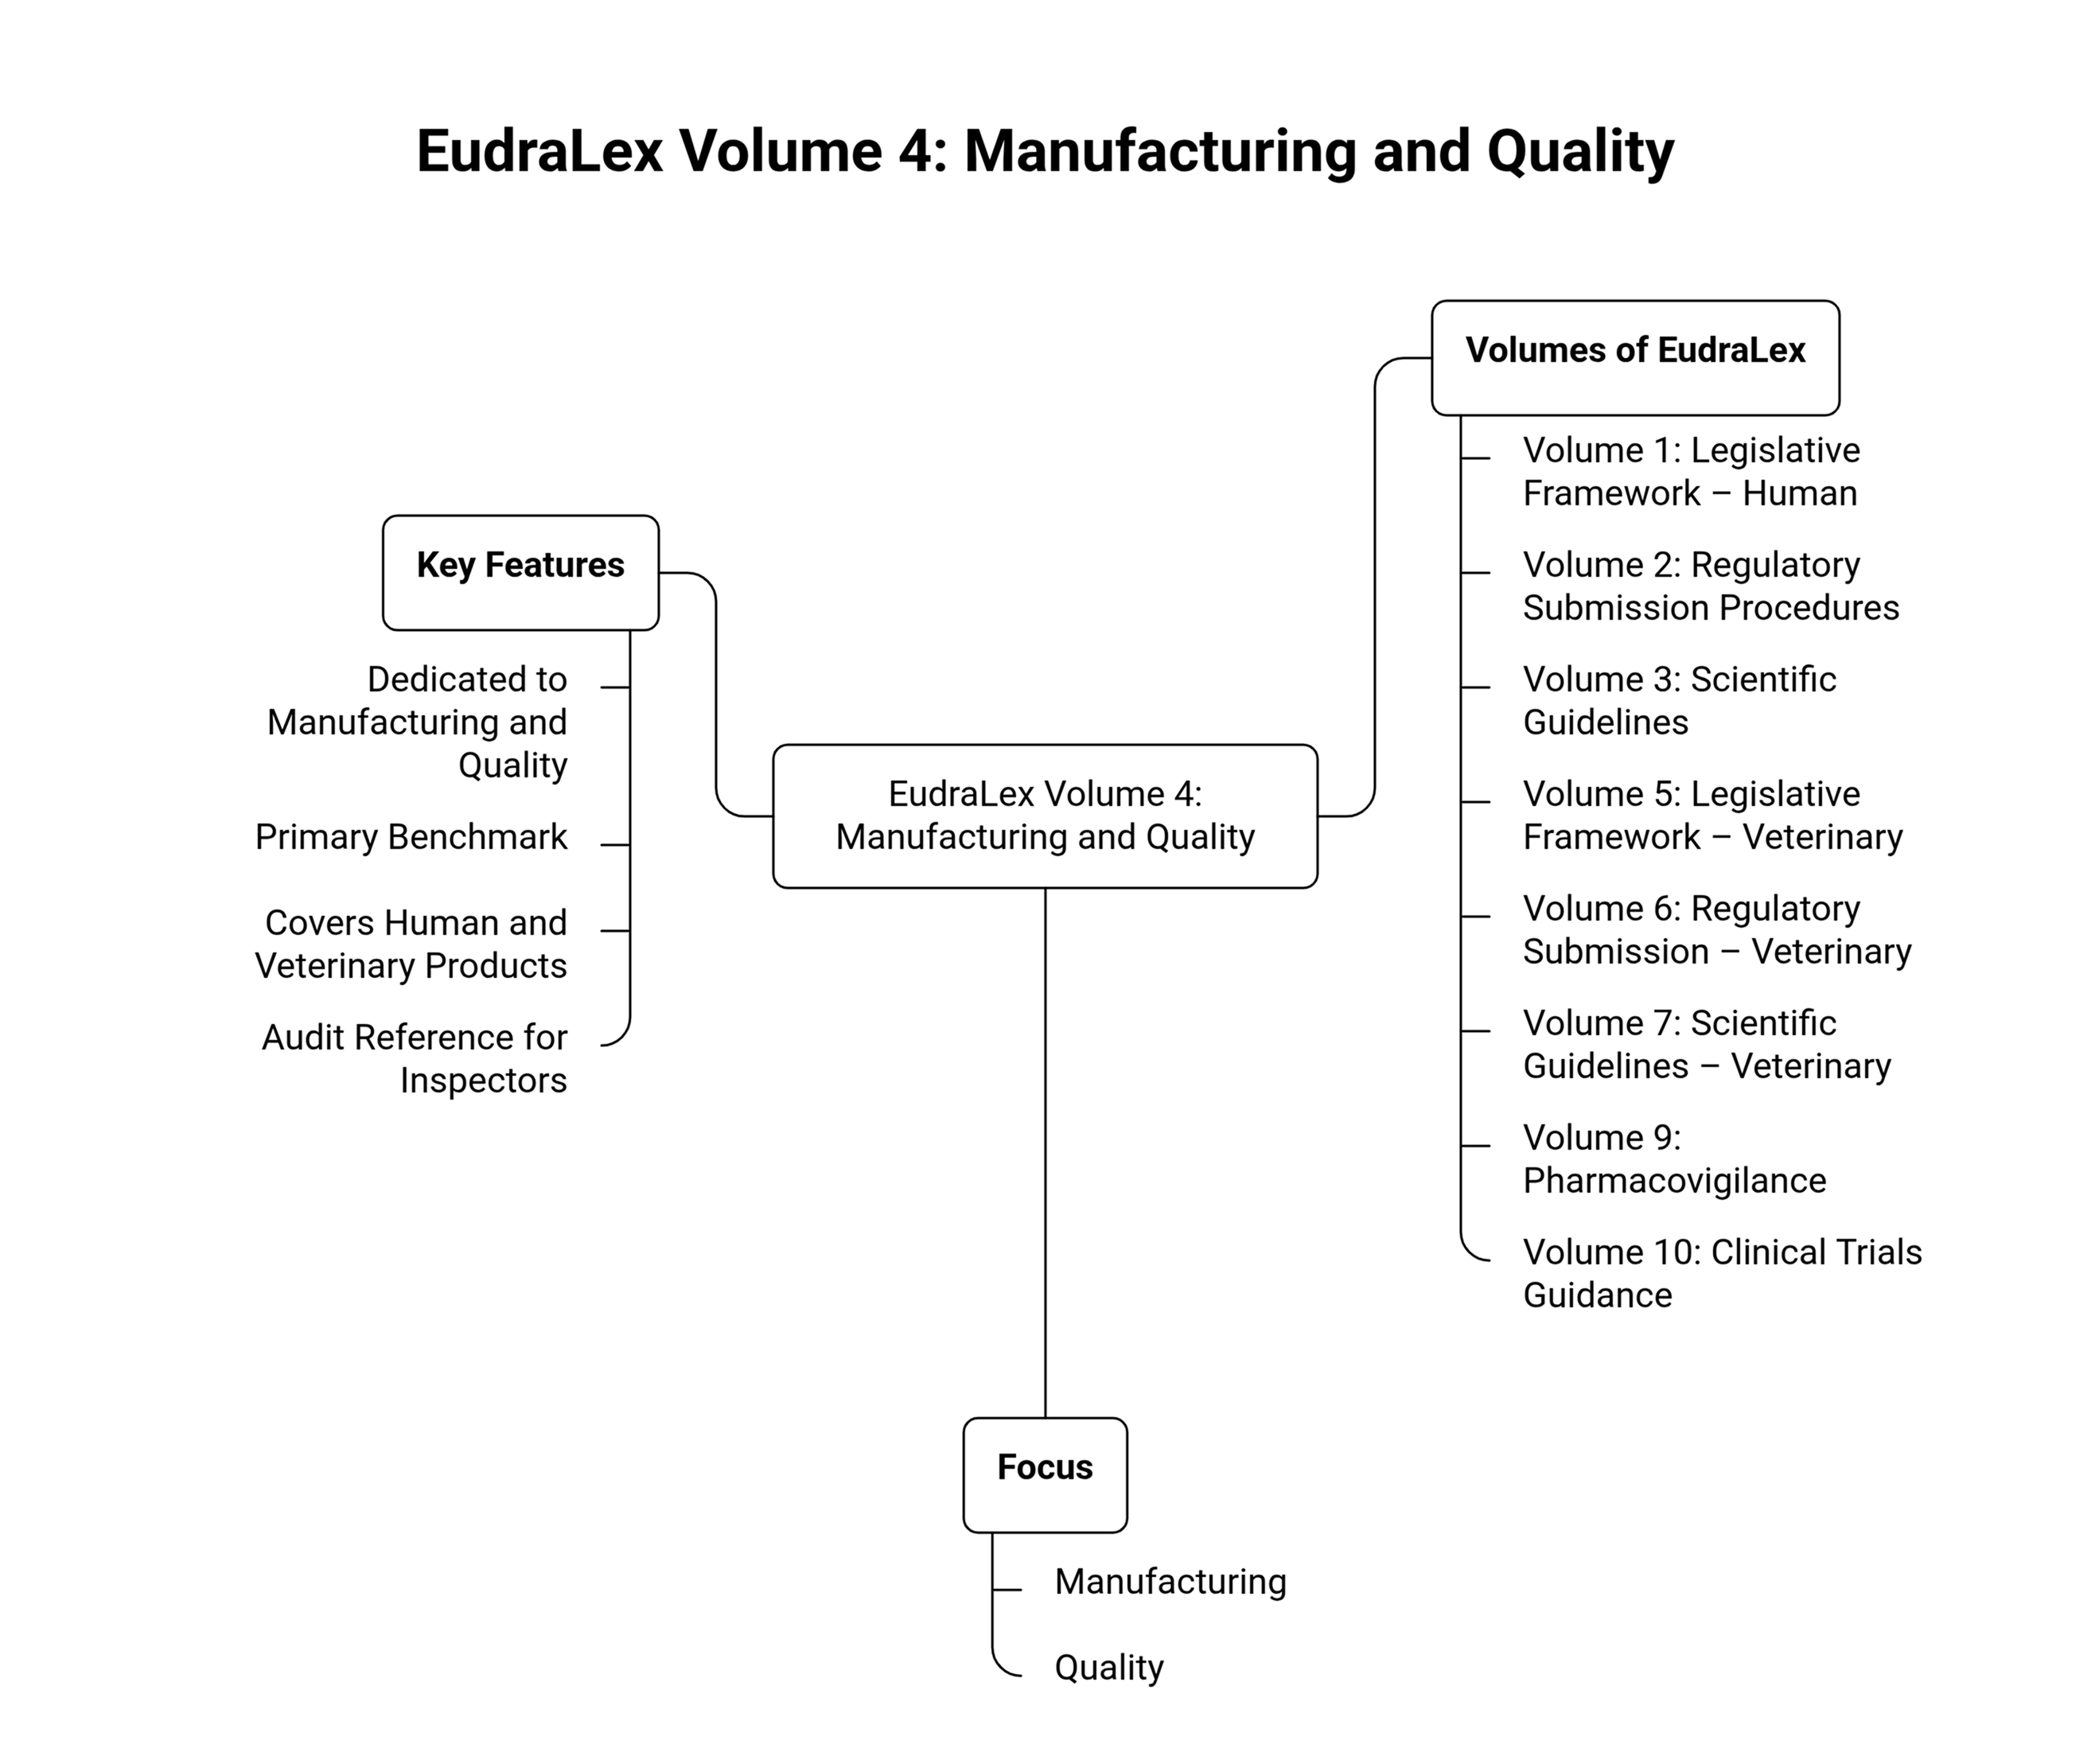
Um zu verstehen, warum Volume 4 für Fachleute aus der Fertigung so wichtig ist, hilft es zu wissen, was die anderen Bände abdecken:
Volumes 1 und 5 befassen sich mit den rechtlichen Rahmenbedingungen für Human‑ bzw. Veterinärarzneimittel.
Volumes 2 und 6 behandeln regulatorische Einreichungs‑ und Antragsverfahren.
Volumes 3 und 7 liefern wissenschaftliche Leitlinien.
Band 9 behandelt Pharmacovigilance bzw. die Überwachung der Arzneimittelsicherheit.
Band 10 konzentriert sich auf Leitlinien zu klinischen Prüfungen.
Keiner dieser Bände sagt Ihnen direkt, wie Sie Ihren Herstellungsstandort betreiben müssen. Volume 4 tut das. Es ist der operative Referenzpunkt für Produktionsteams, Qualitätskontrollabteilungen, Supply‑Chain‑Manager und alle, die an der physischen Herstellung und Freigabe von Arzneimitteln beteiligt sind. Wenn Ihre Tätigkeit die Herstellung oder die API‑Lieferkette berührt, ist Volume 4 Ihr primärer Benchmark.
Die EU‑GMP‑Zertifizierung ist das reale Ergebnis all dessen, was EudraLex Volume 4 verlangt.
Eine Schritt‑für‑Schritt‑Aufschlüsselung für EU‑ und US‑Unternehmen von Gap‑Analyse bis zur Ausstellung des Zertifikats.
Wie EudraLex Volume 4 aufgebaut ist
Volume 4 ist in drei Hauptteile gegliedert, die durch Anhänge ergänzt werden, die tiefer in spezielle Herstellungsbereiche einsteigen.
Teil I behandelt die Kern‑GMP‑Anforderungen für Fertigarzneimittel. Dazu gehören das Pharmaceutical Quality System, Personalverantwortlichkeiten, Anforderungen an Räume und Ausrüstung, Dokumentationspraktiken, Produktionskontrollen, Qualitätskontrolle, ausgelagerte Tätigkeiten, Beschwerde‑ und Rückrufmanagement sowie interne Audits.
Teil II konzentriert sich speziell auf Active Pharmaceutical Ingredients (APIs), die als Ausgangsstoffe verwendet werden. Seine Anforderungen sind an ICH Q7, den internationalen Standard für das Qualitätsmanagement von APIs, angeglichen. Dieser Abschnitt ist essentiell für jeden Hersteller oder Lieferanten, der an der API‑Lieferkette beteiligt ist.
Teil III ist ein Referenzteil, der ergänzende Leitlinien, Interpretationsdokumente, Q&A‑Ressourcen und Vorlagen enthält, die von der EMA und der Europäischen Kommission herausgegeben werden. Er hilft zu klären, wie die Regeln in der Praxis anzuwenden sind.
Neben den drei Teilen enthält EudraLex Volume 4 Anhänge, die spezifische Produkttypen, Technologien und betriebliche Kontexte abdecken.
Die wichtigsten Anhänge von EudraLex Volume 4 und warum sie wichtig sind
Anhang | Wesentliche Punkte |
Anhang 1 — Sterile Arzneimittel |
|
Anhang 11 — Rechnergestützte Systeme |
|
Anhang 13 — Prüfpräparate |
|
Anhang 15 — Qualifizierung & Validierung |
|
Anhang 16 — QP-Zertifizierung & Chargenfreigabe |
|
Anhang 19 — Referenz- & Aufbewahrungsproben |
|
Anhang 21 — Import von Arzneimitteln |
|
Nicht alle Anhänge haben dasselbe Gewicht. Einige ziehen beständig mehr Aufmerksamkeit von Behörden, Qualitätsfachleuten und Compliance-Teams auf sich, weil sie Bereiche mit hohem Risiko oder schnellem Wandel in der Arzneimittelherstellung behandeln. Hier sind diejenigen, die Sie gut kennen sollten.
Anhang 1, Herstellung steriler Arzneimittel
Anhang 1 regelt die Herstellung steriler Produkte und wurde 2022 umfassend überarbeitet. Die Überarbeitung führte eine wesentliche neue Anforderung ein: eine formalisierte Contamination Control Strategy (CCS). Das bedeutet, dass das Kontaminationsrisiko nun über den gesamten Produktlebenszyklus aktiv gesteuert werden muss und nicht nur durch Endproduktprüfungen erkannt wird.
Die Einhaltung von Anhang 1 erfordert:
Eine dokumentierte CCS, die Einrichtungen, Versorgungsanlagen, Abläufe und Überwachung abdeckt
Risikobasierte Reinraumklassifizierung und Programme zur Umweltüberwachung
Robuste Schulungen zur aseptischen Technik und Überwachung des Verhaltens
Validierte Sterilisationsmethoden, die für das Produkt und den Behälter geeignet sind
Die sterile Herstellung ist eines der während EU-GMP-Inspektionen am stärksten überprüften Gebiete. Wenn Ihr Standort sterile Produkte herstellt und Ihre CCS nicht vollständig dokumentiert und einsatzbereit ist, sollte dies Ihre sofortige Priorität sein.
Anhang 11, Computerisierte Systeme
Da pharmazeutische Abläufe immer digitaler werden, ist Anhang 11 zu einem der am häufigsten zitierten Teile von Band 4 geworden. Er legt die GMP-Erwartungen für jedes computerisierte System in einer GMP-Umgebung fest, von Manufacturing Execution Systems (MES) und Laboratory Information Management Systems (LIMS) bis hin zu elektronischen Qualitätsmanagementsystemen (eQMS).
Wesentliche Anforderungen umfassen:
Systemvalidierung über den gesamten Lebenszyklus (nicht nur bei der Erstinstallation)
Kontrollen zur Datenintegrität, einschließlich Audit-Trails, Zugriffsmanagement und elektronischen Signaturen
Überwachung von Lieferanten und Dienstleistern für Drittanbietersysteme
Risikobasierte Klassifizierung von Computersystemen nach ihrer Auswirkung auf die Produktqualität
Anhang 11 wird derzeit überarbeitet; eine öffentliche Konsultation läuft. Ein vorgeschlagener neuer Anhang 22 zu künstlicher Intelligenz befindet sich ebenfalls in der Entwicklung. Diese Änderungen spiegeln das ernsthafte Engagement der EU für digitale Compliance und KI-Governance in der pharmazeutischen Produktion wider.
Anhang 13, Prüfpräparate (IMPs)
Anhang 13 gilt speziell für Arzneimittel, die in klinischen Studien verwendet werden. Er legt die GMP-Anforderungen für die Herstellung, Verpackung, Kennzeichnung und Lieferung von Prüfpräparaten fest.
Organisationen, die ein Produkt von der Prüfphase in die kommerzielle Herstellung überführen, müssen sicherstellen, dass ihre IMP-Prozesse bereits auf einem GMP-Niveau arbeiten, das mit kommerziellen Standards vergleichbar ist. Anhang 13 ist besonders relevant für Lohnhersteller und Sponsoren, die komplexe globale Lieferketten für klinische Studien verwalten.
Anhang 15, Qualifizierung und Validierung
Anhang 15 enthält detaillierte Leitlinien zur Qualifizierung von Einrichtungen, Ausrüstung und Versorgungsanlagen sowie zur Validierung von Prozessen, Reinigungsverfahren, computerisierten Systemen und analytischen Methoden. Der Ansatz ist ausdrücklich risikobasiert und lebenszyklusorientiert.
Was dies in der Praxis bedeutet:
Qualifizierung und Validierung enden nicht nach der Erstzulassung. Sie müssen aufrechterhalten und bei Änderungen überprüft werden.
Reinigungsvalidierungen müssen robust und wissenschaftlich fundiert sein, mit klaren Akzeptanzkriterien.
Anhang 15 verweist auf Anhang 11, daher muss Ihr Validierungsansatz für computerisierte Systeme mit beiden Anhängen übereinstimmen.
Anhang 16, Zertifizierung durch den Qualified Person (QP) und Chargenfreigabe
Anhang 16 regelt die Rolle der Qualified Person (QP) und den Prozess der Chargenzertifizierung und -freigabe in der EU und dem EWR. Jede Charge eines Arzneimittels muss von einer QP zertifiziert werden, bevor sie in den Verkehr gebracht werden darf.
Die QP ist dafür verantwortlich sicherzustellen, dass jede Charge gemäß den EU-GMP-Anforderungen hergestellt und geprüft wurde. Im Kontext globaler Lieferketten und importierter Produkte muss die QP auch die Einhaltung für Materialien und Prozesse bestätigen können, die außerhalb ihrer direkten Kontrolle liegen können.
Anhang 19, Referenz- und Rückstellproben
Anhang 19 behandelt die Anforderungen an Entnahme, Lagerung und Aufbewahrung von Proben aus jeder Charge, sowohl Referenz- als auch Rückstellproben. Diese Proben dienen als Sicherheitsnetz für Untersuchungen, Reklamationen, Stabilitätsherausforderungen und Rückrufbereitschaft.
Fehler in diesem Bereich sind bei Audits Warnsignale. Die Nachverfolgbarkeit der Probenkette und klare Aufbewahrungsfristen müssen eingehalten und dokumentiert werden.
Anhang 21, Einfuhr von Arzneimitteln
Anhang 21 beschreibt die GMP-Erwartungen für die Einfuhr von Arzneimitteln in die EU oder den EWR. Er ist zunehmend relevant, da ein großer Teil der pharmazeutischen Lieferkette inzwischen mehrere Länder und Kontinente umfasst.
Nach Anhang 21 muss der Importeur (als Inhaber der Manufacturing Import Authorisation oder MIA) sicherstellen, dass alle Dokumentationen, Chargenunterlagen und QP-Zertifizierungen den EU-GMP-Standards entsprechen, unabhängig davon, wo das Produkt ursprünglich hergestellt wurde.
Praktische Compliance-Tipps für EudraLex Band 4
Band 4 zu lesen ist das eine. Es tatsächlich in Ihre Abläufe zu integrieren, ist etwas anderes. Hier sind vier Bereiche, in denen Compliance entweder hält oder scheitert.
1. Verankern Sie risikobasiertes Denken in Ihren täglichen Abläufen
Band 4 fordert ausdrücklich risikobasierte Entscheidungsfindung, in Übereinstimmung mit ICH Q9. Das ist nicht nur ein Häkchen in einer Liste; es bedeutet, Risiken formal bei jedem sinnvollen Schritt zu bewerten, von der Einführung eines neuen Geräts bis hin zur Änderung eines Lieferanten.
Ein praktischer Ausgangspunkt: Verwenden Sie Werkzeuge wie Failure Mode and Effects Analysis (FMEA), wenn Sie Prozessänderungen bewerten. Dokumentieren Sie die Bewertung. Zeigen Sie die Verbindung zwischen identifizierten Risiken, Kontrollmaßnahmen und GMP-Erwartungen auf. Auditoren werden nach diesen Nachweisen fragen.
2. Richten Sie Ihr Qualitätssystem an ICH Q10 aus
Kapitel 1 von Band 4 beschreibt ein Pharmaceutical Quality System (PQS), das nach ICH Q10 modelliert ist, ein lebenszyklusorientiertes, wissensgetriebenes Qualitätsmanagementrahmenwerk. Statt isolierte SOPs und Schulungsmodule zu betreiben, sollte Ihre Organisation alles in ein kohärentes PQS einordnen.
Verbinden Sie Ihre Dokumentenkontrolle, Änderungssteuerung, Abweichungsbehandlung, CAPA-Prozesse und Schulungsprogramme so, dass sie sich gegenseitig unterstützen und ergänzen. Wenn ein Auditor fragt, wie eine Änderung des Reinigungsverfahrens eine Nachschulung und Dokumentationsaktualisierungen ausgelöst hat, sollten Sie eine klare, nachvollziehbare Antwort haben.
3. Bereiten Sie sich auf Audits vor, indem Sie Band 4 als Checkliste verwenden
EU-Auditoren verwenden Band 4 als Referenz. Das sollten Sie auch tun. Bauen Sie Ihre internen Audit-Checklisten um die Struktur der Kapitel von Teil I, Personal, Gebäude und Ausrüstung, Dokumentation, Produktion, Qualitätskontrolle sowie die relevanten Anhänge für Ihre spezifischen Abläufe auf.
Die Durchführung eines Mock-Audits vor einer echten Inspektion ist eine der effektivsten Methoden, Lücken zu finden. Gehen Sie Ihr Dokumentenkontrollsystem durch: prüfen Sie Versionshistorien, Signaturauthentizität und Archivabruf. Ordnen Sie Ihre Erkenntnisse den Erwartungen von Kapitel 4 zu.
4. Bringen Sie Ihre digitalen Systeme in Ordnung
Wenn Sie in einer GMP-Umgebung computergestützte Systeme einsetzen — und das tun fast alle — gilt Annex 11. Beginnen Sie damit, ein vollständiges Inventar aller GMP-relevanten Systeme zu erstellen und diese nach ihrem Risikoniveau basierend auf ihrer Auswirkung auf Produktqualität oder Datenintegrität zu klassifizieren.
Für jedes System mit hohem Risiko stellen Sie sicher, dass:
Die Validierung die Installations-, Betriebs- und Leistungsqualifikation (IQ, OQ, PQ) sowie regelmäßige Überprüfungen abdeckt
Audit-Trails aktiv, geschützt und regelmäßig überprüft werden
Benutzerzugriffsrechte dokumentiert und rollenbasiert beschränkt sind
Elektronische Aufzeichnungen und Signaturen den EU-GMP-Anforderungen entsprechen
Ein elektronisches QMS, das Dokumentenkontrolle, Ausbildungsnachweise, CAPAs, Abweichungen und Audit-Management in einer einzigen validierten Plattform zentralisiert, ist eine der praktischsten Methoden, um die Erwartungen von Annex 11 zu erfüllen und gleichzeitig Ihr Qualitätssystem handhabbar zu halten.
Digitale GMP-Compliance endet nicht bei Annex 11.
KI verändert bereits die GMP-Standards in der gesamten Pharma-Betriebsführung, und die Regulierungsbehörden achten darauf.
→ Lesen: KI & GMP-Standards in Pharma-Betrieben
Warum EudraLex Volume 4 nur noch wichtiger wird
Die regulatorische Landschaft in der EU steht nicht still. Die laufende Überarbeitung von Kapitel 4 (Dokumentation) und Annex 11 (Computerised Systems), kombiniert mit dem vorgeschlagenen Annex 22 zu künstlicher Intelligenz, signalisiert, dass digitale Compliance nur an Umfang und Komplexität zunehmen wird.
Organisationen, die Volume 4 als lebenden Rahmen behandeln — etwas, das sie kontinuierlich überwachen, ihre Systeme daran anpassen und ihre Teams entsprechend schulen — werden deutlich besser positioniert sein als diejenigen, die ihn nur bei anstehenden Inspektionen betrachten.
Abschließende Gedanken
EudraLex Volume 4 ist das produktionsseitige Rückgrat der EU-Pharmaregulierung. Es legt fest, wie Produkte hergestellt, kontrolliert und freigegeben werden müssen. Es deckt alles ab, von sterilherstellung und API-Qualität bis hin zu digitalen Systemen und Chargenzertifizierung. Und es gilt für jede Organisation, die Arzneimittel für den EU-Markt herstellt, importiert oder liefert.
Es erfordert nicht, jede Zeile jedes Anhangs isoliert zu lesen, um es richtig zu machen. Vielmehr erfordert es, Ihre Abläufe an seiner Struktur auszurichten, risikobasiertes Denken in Ihr Qualitätssystem zu integrieren, Ihre Teams in der praktischen Bedeutung der Anforderungen zu schulen und auf Aktualisierungen zu achten.
Häufig gestellte Fragen
F1: Wofür wird EudraLex Volume 4 verwendet?
EudraLex Volume 4 legt die Good Manufacturing Practice (GMP)-Richtlinien für die Herstellung human- und veterinärmedizinischer Produkte in der EU fest. Hersteller, Qualitätsabteilungen und Aufsichtsbehörden verwenden es als operationellen Standard für pharmazeutische Produktion, Qualitätskontrolle und Chargenfreigabe.
F2: Wie viele Anhänge hat EudraLex Volume 4?
EudraLex Volume 4 enthält über 20 Anhänge, die jeweils einen spezifischen Herstellungsbereich oder Produkttyp abdecken. Wichtige Anhänge sind Annex 1 (sterile Produkte), Annex 11 (Computerised systems), Annex 15 (Qualifizierung und Validierung), Annex 16 (QP und Chargenfreigabe) und Annex 21 (Importwesen).
F3: Was ist der Unterschied zwischen EudraLex Volume 4 Teil I und Teil II?
Teil I behandelt die GMP-Anforderungen für Fertigarzneimittel, einschließlich Qualitätssysteme, Produktion und Dokumentation. Teil II konzentriert sich auf aktive pharmazeutische Wirkstoffe (APIs), die als Ausgangsmaterialien verwendet werden, und seine Anforderungen sind mit der internationalen ICH Q7-Leitlinie abgestimmt.
F4: Ist EudraLex Volume 4 rechtlich verbindlich?
EudraLex Volume 4 basiert auf EU-Rechtsvorschriften und dient als regulatorische Referenz für GMP-Inspektionen, Herstellungszulassungen und Chargenzertifizierung in der EU und dem EWR. Nichtkonformität kann zu behördlichen Feststellungen, Einfuhrverboten oder Marktrückrufen von Produkten führen.
F5: Wie häufig wird EudraLex Volume 4 aktualisiert?
EudraLex Volume 4 wird laufend aktualisiert, da sich Vorschriften, Technologien und Industriestandards weiterentwickeln. Zu den jüngsten Beispielen gehören die Revision von Annex 1 im Jahr 2022 und laufende Konsultationen über Überarbeitungen von Annex 11 sowie ein neuer vorgeschlagener Annex 22 zur künstlichen Intelligenz in der pharmazeutischen Herstellung.
Reporting on the science, business and regulation shaping the pharmaceutical industry.
Mehr aus Regulatorische Erkenntnisse
Alle Artikel →
Das Muster hinter FDA Warning Letters: Was Startups & CDMOs oft übersehen

ISO 14644 Reinraumklassen für die Pharmaindustrie (mit Auswirkungen auf EM)

Discussion