Eine praxisorientierte Aufschlüsselung von Produktrückrufen in der Pharmaindustrie
Wie Produktrückrufe in der Pharmaindustrie funktionieren: Anforderungen von Schedule M 2023, Rückruftypen, 10-Stufen-Prozess und Dokumentation erklärt

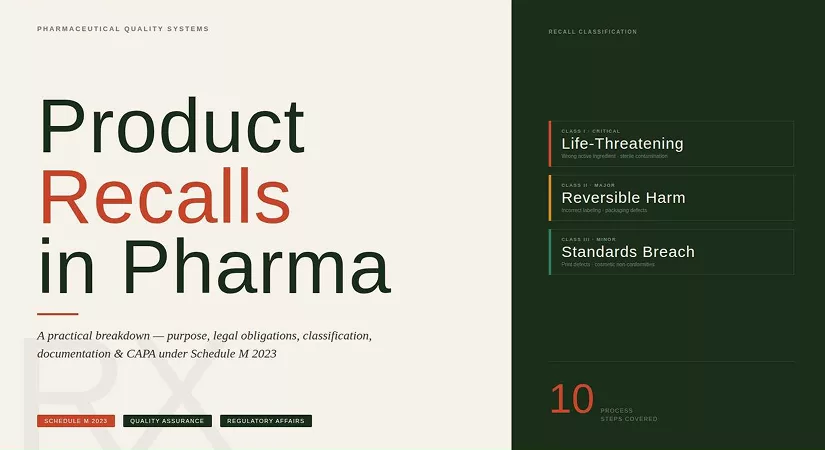
Produktrückrufe sind eines der stärksten Verbraucherschutzinstrumente in der Pharmaindustrie und dienen dazu, Patienten vor Produkten zu schützen, die die Qualitätsstandards nicht erfüllen, Sicherheitsrisiken darstellen oder Unsicherheit über ihre vorgesehene Verwendung erzeugen.
Obwohl die Öffentlichkeit oft annimmt, dass Arzneimittel immer zuverlässig sind, ist die Gewährleistung der Produktqualität eine fortlaufende Verantwortung, die weit über die Herstellung hinausgeht. Selbst nach umfangreichen Tests können Mängel auftreten, sobald das Produkt auf dem Markt ist, weshalb Schedule M 2023 rechtlich robuste Rückrufsysteme vorschreibt.
Ein gut implementiertes Rückrufsystem stellt sicher, dass fehlerhafte oder potenziell schädliche Produkte schnell identifiziert, zurückverfolgt und aus dem Verkehr gezogen werden, wodurch die Patientensicherheit und die regulatorische Konformität gewahrt bleiben.
Zu verstehen, wie Rückrufe funktionieren, ist wesentlich, da Produktmängel aus vielen Quellen entstehen können, einschließlich Herstellungsabweichungen, Verpackungsfehlern, Kontaminationsrisiken oder Stabilitätsversagen.
Hersteller müssen in der Lage sein, jederzeit schnell, transparent und systematisch zu reagieren, wenn solche Probleme auftreten. Ein funktionierendes Rückrufsystem spiegelt die Reife eines Unternehmens, seine ethische Verantwortung und sein Bekenntnis zur Qualität wider.
Dieser Artikel bietet eine praktische, strukturierte Erläuterung von Produktrückrufen nach Schedule M 2023 und behandelt deren Zweck, rechtliche Anforderungen, den Rückrufprozess, erforderliche Dokumentation und häufige Herausforderungen für Fachleute in den Bereichen Herstellung, Qualitätssicherung, Zulassungswesen und Lieferkettenmanagement.
Was ist ein Produktrückruf?
Ein Produktrückruf ist ein formaler, kontrollierter und dokumentierter Prozess, mit dem fehlerhafte oder potenziell fehlerhafte Produkte vom Markt genommen werden. Gemäß Schedule M 2023 müssen Hersteller ein System haben, das in der Lage ist, jedes Produkt zurückzurufen, das als fehlerhaft bekannt oder verdächtigt wird.
Diese Definition erkennt an, dass Rückrufe nicht nur bei nachgewiesenen Mängeln erfolgen, sondern auch eingeleitet werden müssen, wenn hinreichender Verdacht besteht, dass ein Produkt ein Risiko darstellen könnte. Das primäre Ziel eines Rückrufs ist die Verhinderung von Schäden für Patienten. Arzneimittel, die die Spezifikationen nicht erfüllen, können zu Therapieversagen, unerwünschten Wirkungen, Toxizität oder anderen Gesundheitsrisiken führen.
Rückrufe dienen zudem dazu, das Vertrauen in Arzneimittel und regulatorische Systeme aufrechtzuerhalten. Sie schützen Unternehmen vor rechtlichen Haftungen und zeigen die Einhaltung von Qualitäts- und Sicherheitsstandards. Damit der Rückrufprozess wirkungsvoll ist, müssen Hersteller schriftliche Standardarbeitsanweisungen (SOPs) festlegen.
Diese SOPs müssen Folgendes enthalten:
- Klare Rollen und Verantwortlichkeiten
- Schritte zur Einleitung und Durchführung eines Rückrufs
- Methoden zur Kommunikation mit Aufsichtsbehörden und Kunden
- Zeitpläne und Eskalationsauslöser
- Dokumentationsanforderungen
- Verfahren zur Mengenabstimmung
- Verfahren zur Produktseparierung und -entsorgung
Diese Elemente stellen sicher, dass der Rückrufprozess vorhersehbar, organisiert und mit den regulatorischen Erwartungen abgestimmt ist.
Rechtliche Verpflichtung gemäß Schedule M 2023
Schedule M 2023 schreibt vor, dass Pharmahersteller ein robustes Rückrufsystem implementieren. Die Einhaltung dieser Anforderung ist nicht optional. Sie gilt für alle Produkte, unabhängig von Umfang der Verteilung, therapeutischer Kategorie oder Darreichungsform. Das Gesetz erkennt an, dass fehlerhafte Arzneimittel erhebliche Risiken für die öffentliche Gesundheit darstellen und fordert daher von den Herstellern ein schnelles und entschlossenes Handeln.
Gemäß Schedule M 2023 müssen Hersteller:
- Eine schriftliche Rückruf-SOP führen
- Schnellen und wirksamen Rückzug fehlerhafter Produkte sicherstellen
- Aufsichtsbehörden wie gefordert benachrichtigen
- Aktualisierte und vollständige Vertriebsunterlagen führen
- Jeden Schritt des Rückrufprozesses dokumentieren
- Die Ursachen des Mangels untersuchen
- Korrektur- und Vorbeugemaßnahmen umsetzen
- Sicherstellen, dass fehlerhafte Produkte vernichtet oder angemessen behandelt werden
Regulatorische Nichteinhaltung kann zu Sanktionen, Produktsicherstellungen, Entzug von Herstellungslizenzen, rechtlichen Maßnahmen oder verpflichtenden Inspektionen führen. Daher ist das Rückrufsystem ein Kernbestandteil des Pharmaceutical Quality System und muss mit größter Ernsthaftigkeit gepflegt werden.
Wann ist ein Rückruf erforderlich?
Ein Rückruf wird erforderlich, wenn ein Produkt fehlerhaft oder auch nur verdächtigt fehlerhaft zu sein. Rückrufe können durch verschiedene Ereignisse ausgelöst werden, wie Abweichungen, Testfehler, Auditfeststellungen oder Kundenbeschwerden. Die Entscheidung für einen Rückruf basiert häufig auf einer strukturierten Risikobewertung durch die Qualitätssicherung.
Häufige Auslöser für Rückrufe sind:
- Kennzeichnungsfehler: Falsche Stärke, inkorrekte Chargennummer, fehlendes Verfallsdatum.
- Stabilitätsversagen: Wirkverlust, Abbau oder Veränderungen im Erscheinungsbild.
- Kontaminationsrisiken: Mikrobielle Kontamination, Kreuzkontamination oder Fremdstoffe.
- Verpackungsmängel: Leckende Behälter, beschädigte Blisterverpackungen, mangelhafte Versiegelung.
- Herstellungsabweichungen: Prozessinkonsistenzen, Geräteausfälle.
- Regulatorische Hinweise: Anweisungen der Behörden nach Inspektionen oder Marktbeschwerden.
Schon der Verdacht auf einen Mangel reicht aus, um Rückrufmaßnahmen einzuleiten. Dieser vorsorgliche Ansatz stellt die Patientensicherheit über kommerzielle Erwägungen.
Die meisten Rückrufe beginnen mit einer Beschwerde, auf die nicht schnell genug reagiert wurde.
Schedule M 2023 Abschnitt 6 legt genau fest, wie diese Maßnahme aussehen muss.
→ Lesen: Beschwerdemanagement gemäß Schedule M 2023 | Pharma Guide
Arten von Rückrufen

Rückrufe werden im Allgemeinen in drei Kategorien eingeteilt, basierend auf dem Risiko:
1) Kritischer (Klasse I) Rückruf: Dabei handelt es sich um Mängel, die lebensbedrohliche oder schwerwiegende Gesundheitsgefährdungen verursachen können. Sofortiges Handeln ist erforderlich. Beispiele sind falscher Wirkstoff, mikrobielle Kontamination in sterilen Produkten oder falsche Wirkstärke.
2) Schwerwiegender (Klasse II) Rückruf: Dabei handelt es sich um Mängel, die vorübergehenden oder medizinisch reversiblen Schaden verursachen können. Beispiele sind falsche Kennzeichnung, zu geringe Wirksamkeit des Produkts oder Verpackungsprobleme.
3) Geringfügiger (Klasse III) Rückruf: Dabei handelt es sich um Mängel, die wahrscheinlich keinen Schaden verursachen, aber dennoch die Qualitätsstandards oder Kennzeichnungsanforderungen verletzen. Beispiele sind kleine Druckfehler oder kosmetische Mängel.
Unabhängig von der Klassifizierung muss der Rückrufprozess derselben strukturierten Vorgehensweise folgen, wobei die Dringlichkeit durch die Schwere bestimmt wird!
Schritte im Rückrufprozess
Der Rückrufprozess muss einer klar definierten und systematischen Reihenfolge folgen, um sicherzustellen, dass das fehlerhafte Produkt schnell zurückverfolgt, zurückgenommen und daran gehindert wird, weiteren Schaden zu verursachen. Jeder Schritt spielt eine entscheidende Rolle, um den Rückruf effizient, konform und vollständig dokumentiert durchzuführen.

Ein gut gestaltetes Rückrufverfahren schützt nicht nur Patienten, sondern zeigt auch die Fähigkeit des Unternehmens, in kritischen Situationen verantwortungsbewusst und transparent zu reagieren. Nachfolgend eine ausführliche Erläuterung der einzelnen Schritte im Rückrufprozess.
1) Erkennung eines Mangels
Der Rückrufprozess beginnt in dem Moment, in dem ein potenzielles Qualitätsproblem entdeckt wird. Mängel können über verschiedene Kanäle bekannt werden, wie Kundenbeschwerden, spontane Berichte von Gesundheitsfachkräften, Abweichungsuntersuchungen, außerhalb der Spezifikation liegende Ergebnisse, interne oder externe Audits, behördliche Inspektionen oder periodische Stabilitätsstudien.
In einigen Fällen werden Mängel auch bei der routinemäßigen Trendanalyse von Qualitätsdaten oder bei Chargenüberprüfungen entdeckt. Unabhängig von der Quelle muss jedes Signal ernst genommen werden. Das Problem wird zuerst erfasst, dokumentiert und untersucht, um festzustellen, ob es ein potenzielles Risiko für die Patientensicherheit oder die Produktqualität darstellt.
2) Erste Risikobewertung
Sobald der Mangel identifiziert ist, führt die Qualitätskontrolle (QA) eine erste Risikobewertung durch, um die Schwere des Problems zu bestimmen. Die Bewertung berücksichtigt Faktoren wie die Art des Mangels, die Patientengruppe, die das Produkt verwendet, die therapeutische Kategorie, mögliche klinische Auswirkungen und das Ausmaß der Verteilung.
In dieser Phase kann QA zusätzliche Informationen aus Produktion, QC, Regulatory Affairs und anderen beteiligten Teams einholen. Ziel ist es zu bestimmen, ob der Mangel ein unmittelbares oder potenzielles Gesundheitsrisiko darstellt und ob ein Rückruf des Produkts die angemessenste Maßnahme ist. Diese Bewertung muss schnell, unvoreingenommen und wissenschaftlich begründet sein.
3) Entscheidung zum Rückruf
Basierend auf der ersten Risikobewertung entscheidet die Organisation formell, ob ein Rückruf eingeleitet werden soll. Wenn die Entscheidung zum Vorgehen fällt, wird das Rückruf-SOP unverzüglich aktiviert. Dieser Schritt umfasst typischerweise die leitende QA-Führung und manchmal das Top-Management, je nach Schwere des Risikos.
Die Entscheidung wird dokumentiert, zusammen mit der Begründung und der Klassifizierung des Rückrufs (z. B. kritisch, schwerwiegend oder geringfügig). An diesem Punkt werden die in der SOP definierten Rollen, Verantwortlichkeiten, Zeitpläne und Kommunikationswege voll funktionsfähig. Interne Teams werden benachrichtigt, damit der Rückruf sofort beginnen kann.
4) Benachrichtigung der Aufsichtsbehörden
Die Aufsichtsbehörden müssen unverzüglich benachrichtigt werden, wie es die geltenden Gesetze und Richtlinien verlangen. Die Einhaltung von Fristen ist entscheidend, da die Behörden zusätzliche Anweisungen, Sicherheitswarnungen oder öffentliche Mitteilungen erlassen können. Die Benachrichtigung enthält typischerweise Angaben wie: Produktname, Chargennummern, Art des Mangels, Zusammenfassung der Risikobewertung, Verbreitungsumfang und die vorgeschlagene Rückrufstrategie.
In vielen Regionen verlangen die Aufsichtsbehörden auch regelmäßige Fortschrittsberichte, bis der Rückruf abgeschlossen ist. Transparente und zeitnahe Kommunikation verhindert Fehlinformationen und gewährleistet die behördliche Aufsicht während des gesamten Rückrufs.
5) Prüfung der Vertriebsunterlagen
Genaue und aktuelle Vertriebsunterlagen bilden das Rückgrat eines effektiven Rückrufs. Sobald der Rückruf eingeleitet ist, werden diese Unterlagen überprüft, um alle Kunden, Händler, Großhändler, Krankenhäuser, Apotheken oder Behörden zu identifizieren, die das betroffene Produkt erhalten haben. Die Aufzeichnungen müssen versandte Mengen, Versanddaten, Chargennummern und Kundenkontaktinformationen enthalten.
Dieser Schritt ermöglicht dem Rückrufteam, die gesamte Produktmenge auf dem Markt abzuschätzen und die Kommunikation sowie den Rückholprozess strategisch zu planen. Lücken oder Verzögerungen in der Rückverfolgbarkeit können den Rückruf erheblich verlangsamen, weshalb dieser Schritt absolut kritisch ist.
6) Durchführung des Rückrufs
Während der Durchführung des Rückrufs wird sofort eine Mitteilung an alle betroffenen Anspruchsgruppen gesendet, die sie anweist, die Verwendung oder den Verkauf des Produkts einzustellen und es an den Hersteller zurückzusenden. Dies kann je nach Schwere des Rückrufs Telefonanrufe, E-Mails, Briefe oder sogar öffentliche Bekanntmachungen umfassen. Die Kommunikation muss klar, konsistent und mit den behördlichen Erwartungen abgestimmt sein.
In dieser Phase organisiert das Unternehmen die Logistik für den Empfang, die Lagerung und die Absonderung der zurückgesendeten Produkte, um ein versehentliches Wiedereinführen in den Markt zu verhindern. Je nach Umfang der Distribution kann dieser Schritt eine umfangreiche Koordination mit Supply-Chain-Teams, Drittvertriebspartnern und Gesundheitseinrichtungen erfordern. Eine klare Dokumentation aller Mitteilungen und Maßnahmen ist unerlässlich.
7) Überwachung des Rückrufverlaufs
Die Überwachung des Fortschritts stellt sicher, dass der Rückruf kontrolliert, fristgerecht und vollständig nachvollziehbar bleibt. Der Rückrufkoordinator überwacht die Abgleichsaktivitäten, indem er die verteilten Mengen mit den zurückgesendeten Mengen verfolgt. Regelmäßige Statusupdates helfen, noch ausstehende Bestände zu identifizieren, die noch nicht zurückgewonnen wurden.
Wenn die Rückmeldungen der Kunden langsam ausfallen, können Erinnerungsschreiben versandt werden. Das Unternehmen kann außerdem verpflichtet sein, regelmäßig Aktualisierungen an die Aufsichtsbehörden zu übermitteln, um den laufenden Fortschritt nachzuweisen. Eine effektive Überwachung stellt sicher, dass rückgerufene Produkte effizient zurückgeführt werden und keine nicht erfassten Bestände auf dem Markt verbleiben.
8) Ursachenermittlung
Während oder nach dem Rückruf wird eine detaillierte Ursachenermittlung durchgeführt, um genau festzustellen, warum der Mangel aufgetreten ist. Diese Untersuchung kann die Überprüfung von Chargendokumentationen, Befragungen von Mitarbeitern, Inspektionen von Anlagen, Analyse von Testdaten, Überprüfung von Trends der Umweltüberwachung und Bewertung der Leistung von Lieferanten umfassen.
Ziel ist es, über oberflächliche Ursachen hinauszugehen und den wahren zugrunde liegenden Faktor zu identifizieren, der für den Mangel verantwortlich ist. Techniken wie die 5-Why-Methode, Fischgräten- (Ishikawa-)Analyse oder Failure Mode and Effects Analysis (FMEA) können eingesetzt werden. Eine gründliche Untersuchung hilft, Wiederholungen zu verhindern und stärkt das Vertrauen in das Qualitätssystem.
9) Korrektur- und Vorbeugemaßnahmen (CAPA)
Sobald die Grundursache identifiziert ist, müssen geeignete Corrective and Preventive Actions (CAPA) entwickelt und umgesetzt werden. Korrekturmaßnahmen beheben das unmittelbare Problem – beispielsweise Reparatur von Anlagen, Aktualisierung von Verfahren, Nachschulung von Mitarbeitern oder Verschärfung der Prozesskontrollen.
Vorbeugende Maßnahmen sollen sicherstellen, dass das Problem nicht erneut auftritt und können Änderungen am Prozessdesign, Qualifizierungsaktivitäten, Bewertungen von Materiallieferanten oder Erweiterungen der Überwachungssysteme umfassen. Die Wirksamkeit der CAPA muss verifiziert werden, um sicherzustellen, dass die Maßnahmen die zugrunde liegende Ursache tatsächlich beheben. Ein Rückruf gilt nicht als wirklich erfolgreich, sofern keine wirksamen CAPA-Maßnahmen umgesetzt wurden.
10) Abschluss des Rückrufs
Der Rückruf kann nur offiziell abgeschlossen werden, wenn alle Aktivitäten vollständig abgeschlossen sind. Dazu gehören der Abgleich aller verteilten gegenüber den zurückgesendeten Mengen, die Sicherstellung, dass alle mangelhaften Bestände getrennt, vernichtet oder gemäß behördlicher Vorgaben entsorgt wurden, sowie die Verifizierung, dass CAPA-Maßnahmen umgesetzt wurden.
Der Rückrufkoordinator erstellt einen umfassenden Abschlussbericht, der den Rückrufgrund, die ergriffenen Maßnahmen, die zurückgewonnenen Mengen, die Untersuchungsergebnisse und die abschließenden Schlussfolgerungen zusammenfasst. Aufsichtsbehörden können den Abschluss insbesondere bei risikoreichen Rückrufen überprüfen und genehmigen. Nach der Genehmigung gilt der Rückruf formal als abgeschlossen, doch die gewonnenen Erkenntnisse sollten intern geteilt werden, um die Qualitätskultur der Organisation zu stärken.
Bedeutung von Vertriebsunterlagen und Rückverfolgbarkeit
Vertriebsunterlagen sind eine der wichtigsten Komponenten eines effektiven Rückrufsystems. Ohne genaue und vollständige Rückverfolgbarkeitsinformationen kann ein Unternehmen nicht feststellen, wohin fehlerhafte Produkte versandt wurden. Dies kann den Rückruf verzögern und das Risiko für Patienten erhöhen. Vertriebsunterlagen müssen in Echtzeit geführt und leicht durchsuchbar sein.
Diese Unterlagen müssen Folgendes enthalten:
- Chargennummern und Herstellungsdaten
- Versandte Mengen
- Namen und Adressen der Kunden (Distributoren, Krankenhäuser, Apotheken, Einzelhändler)
- Transportdetails und Rechnungsverweise
- Exportvertriebsdetails (falls zutreffend)
Eine genaue Rückverfolgbarkeit stellt sicher, dass kein Produkt bei einem Rückruf übersehen wird und dass der Rückrufprozess schnell und vollständig durchgeführt wird.
Integration in das Qualitätsmanagementsystem
Das Management von Produktrückrufen arbeitet eng mit mehreren Elementen des Pharmaceutical Quality System (PQS) zusammen. Rückrufe sind keine unabhängigen Aktivitäten; sie stützen sich auf Informationen und Prozesse aus verschiedenen Qualitätsuntersystemen.
Wesentliche Integrationen umfassen:
- Beschwerdesystem: Kundenbeschwerden dienen häufig als Frühwarnungen für mögliche Produktmängel.
- Abweichungen & Selbstinspektion: Interne Audits oder Abweichungen können Schwächen aufdecken, die einen Rückruf auslösen.
- Korrektur- & Vorbeugemaßnahmen (CAPA): CAPA stellt sicher, dass während Rückrufen identifizierte Probleme dauerhaft behoben werden.
- Änderungskontrolle: Durchgeführte Änderungen müssen dokumentiert und bewertet werden, um ein erneutes Auftreten derselben Mängel zu verhindern.
Diese Integration stellt sicher, dass Rückrufe zu kontinuierlichen Verbesserungen innerhalb des gesamten Qualitätssystems führen.
Ein Rückrufsystem ist nur so stark wie das dahinterstehende Qualitätssystem.
Das vollständige Schedule M 2023-Rahmenwerk ist die Grundlage, auf der dieses Fundament aufgebaut wird.
→ Lesen: Indiens neue GMP-Regeln sind da | Leitfaden zu Schedule M 2023
Dokumentationsanforderungen
Dokumentation ist eine obligatorische Komponente der Rückruf-Compliance gemäß Schedule M 2023. Jede Maßnahme, die während eines Rückrufs ergriffen wird, muss in Echtzeit aufgezeichnet und für behördliche Prüfungen aufbewahrt werden.
Wesentliche Rückrufdokumente umfassen:
- Rückruf-Einleitungsschreiben oder Entscheidungsprotokoll
- Chargenverteilungslisten
- Rückrufkommunikationsschreiben und -benachrichtigungen
- Aufzeichnungen über zurückgegebene Mengen
- Untersuchungs- und Ursachenanalyseberichte
- Aufzeichnungen zur Umsetzung von CAPA
- Abschlussbericht zum Rückruf und Berichte zur Produktentsorgung
Vollständige, klare und revisionsbereite Dokumentation zeigt die Einhaltung und gewährleistet Rückverfolgbarkeit sowie Verantwortlichkeit.
Fazit
Produktrückrufe sind unerlässlich zum Schutz der öffentlichen Gesundheit. Sie stellen sicher, dass fehlerhafte oder potenziell schädliche Arzneimittel vom Markt genommen werden, bevor Schaden entsteht. Schedule M 2023 legt die Verantwortung den Herstellern auf, ein effektives Rückrufsystem zu unterhalten, das schnell, nachvollziehbar und vollständig dokumentiert ist.
Ein erfolgreicher Rückruf zeigt das Engagement eines Unternehmens für Sicherheit, Qualität und kontinuierliche Verbesserung. Mit gut etablierten Verfahren, geschulten Teams und genauen Aufzeichnungen können Pharmahersteller Rückrufe selbstbewusst bewältigen und die höchsten Standards für die Patienten aufrechterhalten
Reporting on the science, business and regulation shaping the pharmaceutical industry.
Mehr aus Regulatorische Erkenntnisse
Alle Artikel →
Das Muster hinter FDA Warning Letters: Was Startups & CDMOs oft übersehen

ISO 14644 Reinraumklassen für die Pharmaindustrie (mit Auswirkungen auf EM)

Discussion