Investigaciones tras desviaciones del monitoreo ambiental en áreas estériles: un análisis profundo de las prácticas de microbiología farmacéutica
Aprenda a investigar las desviaciones de EM en áreas estériles con CAPA, análisis de causa raíz y cumplimiento normativo para garantizar la seguridad del paciente.
El muestreo ambiental (EM) es la columna vertebral del control microbiano en la fabricación farmacéutica estéril. Proporciona una verificación continua de si las áreas controladas, especialmente las zonas de procesamiento aséptico, están operando dentro de límites microbiológicos aceptables.
Sin embargo, a pesar de los controles estrictos, desviaciones del muestreo ambiental, instancias en las que los resultados superan los límites establecidos, sí ocurren. Cuando esto sucede, las compañías farmacéuticas deben llevar a cabo investigaciones exhaustivas para determinar la causa raíz, evaluar el impacto en el producto e implementar acciones correctivas y preventivas (CAPA).
Este artículo explora, en detalle, en qué consisten las investigaciones tras desviaciones de EM, por qué son críticas en áreas estériles, las expectativas regulatorias y las mejores prácticas para garantizar el cumplimiento y la seguridad del paciente.

¿Qué es una desviación de EM en áreas estériles?
En la fabricación estéril, los reguladores como la FDA, EMA, y PIC/S exigen que las empresas establezcan niveles microbiológicos de alerta y de acción para partículas viables y no viables. Una desviación de EM ocurre cuando los datos de monitorización superan estos umbrales predefinidos.
Establecer niveles claros de alerta y acción en la monitorización de salas limpias garantiza que cada desviación esté científicamente justificada e investigada de forma adecuada.

Ejemplos incluyen:
- Desviaciones viables – Las desviaciones pueden ser viables, como cuando los recuentos microbianos de placas de sedimentación, muestreadores de aire activos, placas de contacto o impresiones de guantes superan los criterios de aceptación.
- Desviaciones no viables – Cuando los recuentos de partículas en el aire superan los límites establecidos para salas limpias clasificadas por ISO, esto da lugar a desviaciones no viables
- Resultados atípicos – En algunos casos, incluso si los recuentos están dentro de los límites, la recuperación de organismos objetables o inusuales desencadena una investigación.
Las desviaciones importan porque son señales de alarma que indican que algo puede haber fallado en el control aséptico. Sirven como advertencia temprana de que la contaminación puede haber alcanzado el entorno en el que se fabrican productos estériles, amenazando directamente la garantía de esterilidad.
Alinear los programas de EM con las clasificaciones de salas limpias ISO 14644 ayuda a correlacionar los resultados microbianos con los datos de partículas para un mejor control de la contaminación.
¿Por qué son críticas las investigaciones?
Investigar las desviaciones de EM no se trata simplemente de cumplir un requisito. En el centro de cada investigación está la seguridad del paciente, porque los productos contaminados pueden tener consecuencias potencialmente mortales. Las investigaciones también aportan claridad sobre la integridad de los lotes de producción fabricados durante el periodo de la desviación.
Desde una perspectiva de sistemas, ayudan a las organizaciones a identificar debilidades, ya sea en las personas, los procesos o las instalaciones, que podrían permitir que ocurra la contaminación. Además, los reguladores esperan investigaciones detalladas y basadas en la ciencia que no solo expliquen el evento sino que también muestren qué se está haciendo para prevenir recurrencias.
La importancia de una investigación estructurada se destaca en las Cartas de advertencia de la FDA y las observaciones de inspección de la EMA, donde el manejo inadecuado de las desviaciones de EM ha llevado a acciones de ejecución, alertas de importación o incluso al cierre de instalaciones.

Pasos para investigar desviaciones de EM
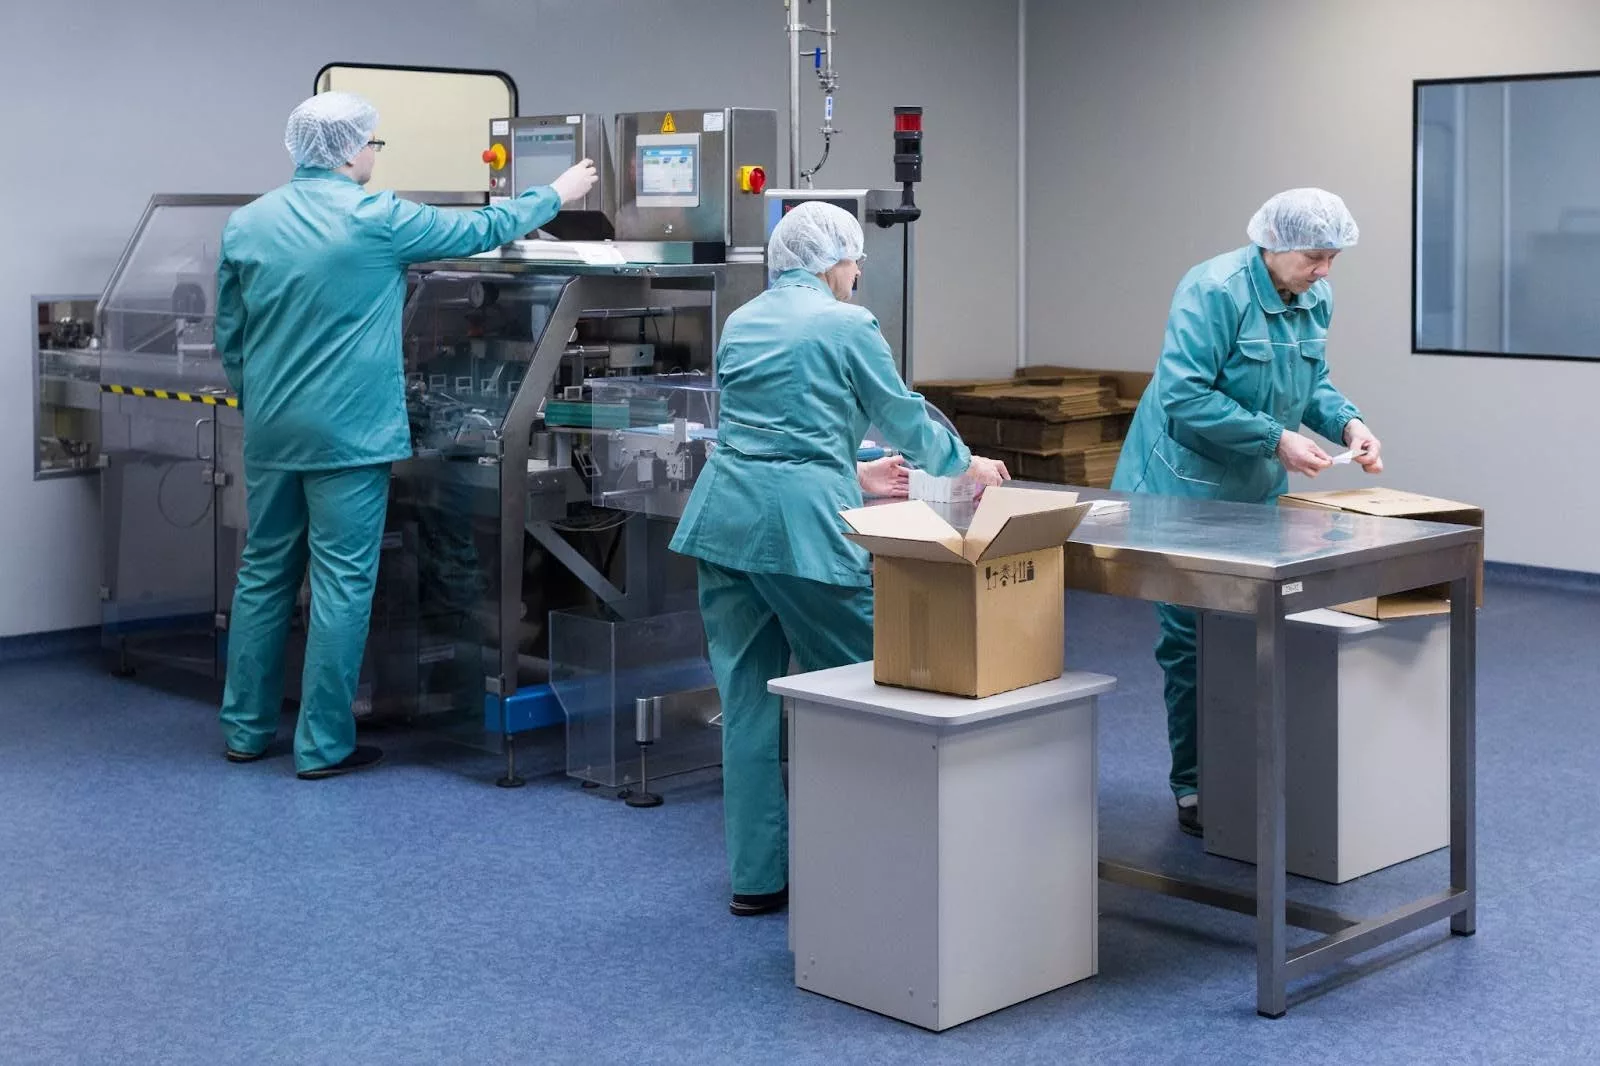
Las investigaciones tras desviaciones de EM son multilaterales y requieren la participación transversal de microbiología, producción, garantía de calidad (QA) y equipos de ingeniería.
1. Acciones inmediatas de contención
El primer y más inmediato paso es la contención; el paso al identificar una desviación es asegurar el entorno y el producto. Cuando un resultado de monitoreo indica una desviación, los equipos de producción actúan rápidamente para asegurar el entorno y el producto. Los lotes producidos durante o después de la desviación pueden ponerse en cuarentena.
Se pueden tomar muestras de monitoreo adicionales para confirmar el resultado. En algunos casos, la producción puede pausarse mientras los operarios y supervisores revisan las condiciones. El objetivo de la contención es garantizar que los riesgos potenciales no se propaguen mientras se realiza la investigación más profunda.
2. Verificación de los datos
Antes de asumir un evento de contaminación verdadero o una vez asegurada la contención, el laboratorio debe verificar los datos. Es esencial confirmar si el resultado es genuino y no la consecuencia de un error de laboratorio.
Esto implica comprobar la forma en que se manejaron las muestras, la calibración de equipos como los muestreadores de aire y contadores de partículas, el rendimiento del medio mediante pruebas de promoción del crecimiento y las calificaciones de los analistas que procesaron las muestras. Un paso riguroso de verificación de datos evita escaladas innecesarias debido a falsos positivos.

3. Revisión ambiental y del proceso
La investigación avanza luego hacia una revisión detallada del entorno y del propio proceso. El núcleo de la investigación es revisar lo que estaba ocurriendo en el área estéril en el momento de la desviación.
Los investigadores examinan cuidadosamente las condiciones de la sala limpia en el momento de la desviación, incluyendo el rendimiento del HVAC, las presiones diferenciales y los registros de temperatura y humedad.
También analizan qué actividad de producción se estaba llevando a cabo, si se estaban realizando operaciones críticas, si se produjeron intervenciones y si el producto estuvo expuesto. Se revisan los registros de limpieza y desinfección, así como el cumplimiento del personal con los procedimientos de vestimenta y prácticas asépticas.
Se consideran también cualquier mantenimiento reciente o transferencias de material, como reparaciones recientes, introducción de equipos o transferencia de material, ya que estos eventos a menudo se correlacionan con desviaciones. Con frecuencia, las desviaciones se relacionan con fallos en el comportamiento aséptico o en la limpieza más que con problemas sistémicos de diseño de la instalación.
4. Identificación microbiológica y tendencias
Otro elemento crítico es la identificación del microorganismo recuperado durante la desviación. Métodos avanzados como MALDI-TOF MS o la secuenciación genética permiten una identificación precisa.
Las empresas pueden determinar con precisión si el aislamiento es un comensal cutáneo común, un organismo ambiental vinculado a la instalación o la limpieza, o algo más preocupante, como un formador de esporas o moho (lo que apunta a una desinfección inadecuada).
La identificación proporciona pistas vitales sobre la probable fuente y, por tanto, sobre la eficacia de las medidas actuales de control de la contaminación. Aplicar los principios de USP <1116> niveles de alerta y acción garantiza que los sistemas de tendencia y alerta estén fundamentados en una evaluación estadística y basada en el riesgo.
Al mismo tiempo, los investigadores deben evaluar las tendencias de los datos de EM. Una única desviación aislada puede tener menos impacto que un patrón recurrente de resultados similares, lo que puede indicar debilidades sistémicas.
5. Evaluación del impacto en el producto

Quizá el paso más delicado sea la evaluación del impacto en el producto. La investigación debe establecer si algún lote estéril fabricado durante la desviación pudo haber sido comprometido. Esto implica preguntar si los productos estuvieron expuestos en el área afectada, si se realizaron intervenciones en proximidad y si los resultados de las pruebas de esterilidad o los media fills aún demuestran la integridad del lote. En situaciones limítrofes, la prueba de esterilidad puede repetirse o los productos pueden permanecer en retención prolongada. En los casos más graves, las empresas pueden decidir rechazar lotes para evitar riesgos para los pacientes.
6. Análisis de causa raíz (RCA)
Una vez que los investigadores recopilan evidencia suficiente, proceden al análisis de causa raíz. Técnicas como el diagrama de Ishikawa, el método de las “5 Porqués” o Análisis_de_Modos_de_Fallo_y_Efectos (FMEA) ayudan a profundizar más allá de explicaciones superficiales. El objetivo es identificar no solo los errores inmediatos sino los factores sistémicos que contribuyen.
Por ejemplo, no basta con observar que las muestras de punta de guante fallaron; la investigación debe determinar si esto se debió a una capacitación inadecuada del operario, batas mal ajustadas, controles insuficientes de la integridad de los guantes o incluso cuestiones culturales en torno a la disciplina aséptica. Solo abordando la causa subyacente se pueden diseñar acciones preventivas significativas.
7. Acciones correctivas y preventivas (CAPA)
La etapa final es el desarrollo e implementación de acciones correctivas y preventivas para evitar la recurrencia. Estas pueden incluir reentrenamiento de los operarios, revisión de los SOP de limpieza y desinfección, mejora del control HVAC, actualización de los programas de EM o el fortalecimiento de las calificaciones de vestimenta.
Un buen plan CAPA debe ser específico, medible y rastreado en cuanto a su eficacia. Colaborar con proveedores y herramientas de monitoreo ambiental confiables respalda la recolección de datos, el análisis y la trazabilidad del CAPA. Los reguladores suelen revisar detenidamente los registros de cierre de CAPA durante las inspecciones, ya que revelan si la organización realmente aprende de sus desviaciones o simplemente las trata como ejercicios administrativos.

Expectativas regulatorias y guías de la industria

Las directrices en distintas jurisdicciones enfatizan la gravedad de las excursiones de EM:
- Orientaciones de la FDA sobre Procesos Asépticos (2004) exige documentación detallada, investigación y justificación científica para la disposición del producto.
- Anexo 1 de la UE (revisión 2022) subraya que las excursiones, especialmente en áreas Grade A y B, requieren investigación inmediata y consideración del impacto sobre el lote.
- PIC/S PI 007-6 describe el manejo de desviaciones y excursiones, destacando el papel de las evaluaciones de riesgo.
El incumplimiento de estas normas a menudo resulta en hallazgos inspeccionales graves. Cartas de Advertencia recientes de la FDA muestran citaciones repetidas por investigaciones inadecuadas, identificación deficiente de organismos o incapacidad para vincular los datos de EM con el riesgo del producto. Las agencias son particularmente críticas con las empresas que descartan excursiones sin investigarlas, que se basan únicamente en pruebas de esterilidad para justificar la liberación de lotes, o que no realizan tendencias ni analizan los datos de EM a lo largo del tiempo. Un enfoque estructurado para diseñar un programa de monitoreo ambiental ayuda a garantizar que el trazado de tendencias, el análisis y las respuestas correctivas se integren sin fisuras.
Errores comunes en las investigaciones de excursiones de EM
A pesar de las expectativas claras, incluso instalaciones experimentadas caen en ciertas trampas al investigar excursiones de EM:
- Algunas tratan las excursiones como eventos aislados e ignoran las tendencias a largo plazo.
- Otras etiquetan apresuradamente los resultados como “falsos positivos” sin evidencia científica.
- La documentación puede ser incompleta, o las investigaciones pueden carecer de profundidad, centradas solo en errores inmediatos en lugar de en problemas sistémicos.
- Dependencia excesiva de los resultados de las pruebas de esterilidad del producto como justificación para la liberación del lote.
- Una debilidad particularmente común es la comunicación deficiente entre los laboratorios de microbiología y los equipos de producción, lo que retrasa la eficacia de las investigaciones.
Evitar estas trampas requiere una cultura de calidad que trate las excursiones de EM como oportunidades de aprendizaje en lugar de molestias.
Mejores prácticas para investigaciones sólidas

Para evitar estas trampas, las organizaciones farmacéuticas deben fomentar una cultura donde las excursiones de EM se consideren no como inconvenientes sino como oportunidades para reforzar el control de la contaminación. Para asegurar que las investigaciones cumplan tanto con estándares científicos como regulatorios, las organizaciones deberían:
- Establecer SOP bien documentadas con plazos definidos para la investigación.
- Capacitar al personal regularmente en técnicas asépticas y control de la contaminación.
- Adoptar tecnologías avanzadas para la identificación microbiana y el análisis de datos.
- Integrar el manejo de excursiones de EM en un marco más amplio de Gestión de Riesgos de Calidad (QRM) permite la toma de decisiones sistemática y basada en la ciencia.
- Aprovechar sistemas digitales de EM que permitan alertas en tiempo real, trazado de tendencias y correlación de causas raíz.
Algunas empresas líderes ahora exploran análisis de EM impulsados por IA y gemelos digitales de salas limpias para predecir excursiones antes de que ocurran. Este enfoque proactivo se alinea con el cambio de la industria hacia pharma 4.0 y calidad por diseño (QbD) principios.
Conclusión
Las investigaciones tras las excursiones del monitoreo ambiental en áreas estériles no son solo obligaciones procedimentales; son salvaguardas críticas para la seguridad del paciente y el cumplimiento regulatorio. Un enfoque estructurado que combine verificación de datos, revisión ambiental, identificación microbiana, evaluación de impacto y CAPA asegura que las compañías farmacéuticas puedan responder eficazmente a las excursiones.
En última instancia, el objetivo no es solo resolver un evento aislado sino fortalecer el ecosistema aséptico para que los riesgos futuros se minimicen. En un sector donde incluso la más pequeña contaminación puede tener consecuencias mortales, las investigaciones rigurosas de las excursiones de EM representan tanto una expectativa regulatoria como una responsabilidad moral.

Preguntas_frecuentes
1. ¿Qué es una excursión de EM en salas limpias farmacéuticas?
Una excursión de EM ocurre cuando los resultados del monitoreo ambiental, tanto viables como no viables, exceden los límites de alerta o acción establecidos en áreas estériles, lo que indica un posible riesgo de contaminación.
2. ¿Cómo se investigan las excursiones de EM en áreas estériles?
Las investigaciones implican contención inmediata, verificación de los resultados, revisión ambiental y del proceso, identificación microbiana, evaluación del impacto en el producto, análisis de causa raíz e implementación de CAPA.
3. ¿Las excursiones de EM siempre afectan la esterilidad del producto?
No siempre. El impacto en el producto depende de factores como dónde ocurrió la excursión, el tipo de organismo recuperado, la etapa de fabricación y los controles de garantía de esterilidad implementados.
4. ¿Cuáles son las expectativas regulatorias para el manejo de excursiones de EM?
FDA, EMA y PIC/S exigen documentación exhaustiva, investigación científica y decisiones basadas en riesgos. Los reguladores esperan que las empresas vinculen las excursiones con la seguridad del producto y demuestren CAPA efectivas.
Reporting on the science, business and regulation shaping the pharmaceutical industry.
Más en Microbiología y CCS
Todos los artículos →
Muestreo activo de aire vs placas de sedimentación vs placas de contacto
Establecimiento de Niveles de Alerta y Acción (Grados A–D): Una Guía Práctica para Profesionales de la Industria Farmacéutica
Discussion