“Sé proactivo, no reactivo” - Filosofía de liderazgo del Dr. ARM Rao
En esta conversación exclusiva sobre liderazgo, el Dr. ARM Rao, Presidente de Aurobindo Pharmaceuticals, comparte ideas de sus más de 35 años de trayectoria en la industria farmacéutica. Desde la construcción de sistemas de calidad globales y expansiones greenfield hasta la implementación temprana de automatización y la navegación por la evolución regulatoria, explica por qué la proactividad, la armonización y una cultura de hacerlo bien a la primera son esenciales para un crecimiento farmacéutico sostenible.

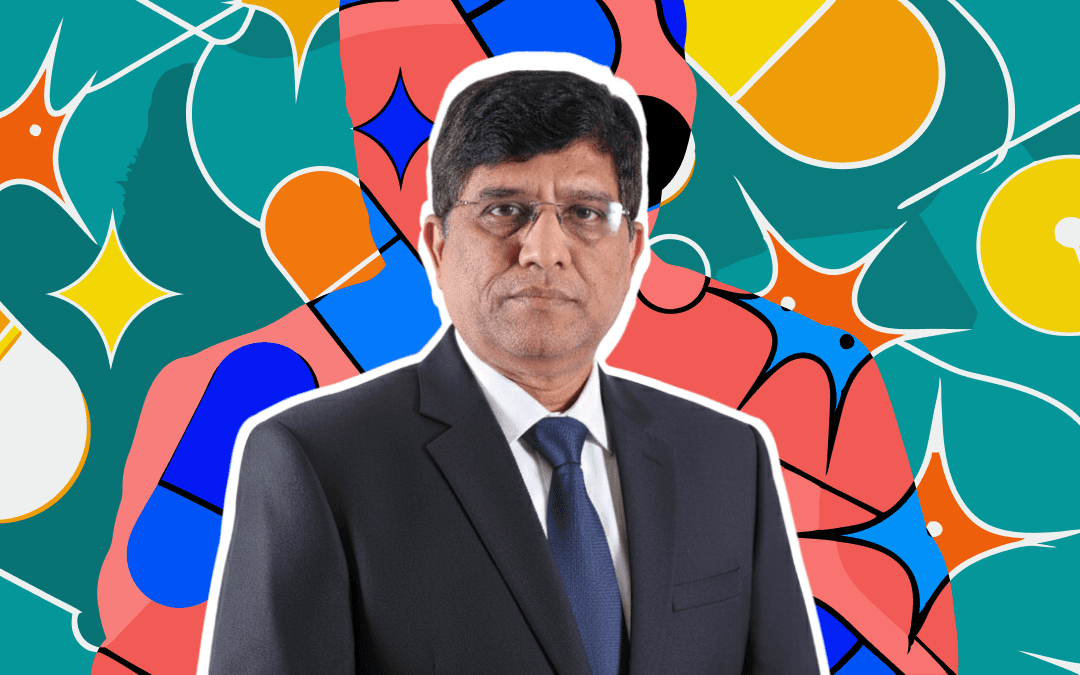
Pharma Now: Bienvenido a Pharma Now. Hoy, tenemos el privilegio de conversar con Dr. ARM Rao, Presidente de Aurobindo Pharmaceuticals. El Dr. Rao tiene más de 35 años de experiencia en el ámbito farmacéutico. En la conversación de hoy hablaremos sobre sus primeros días de carrera, cómo evolucionó su trayectoria y los desafíos que ha enfrentado en el camino.
Para empezar, ¿podría contarnos sobre su formación, su especialización y por qué eligió iniciar su carrera en la industria farmacéutica?
Dr. Rao: Mi formación comenzó con una Maestría en Química Orgánica. Después de eso, realicé un Doctorado en Análisis Farmacéutico. Ahí fue cuando mi trayectoria se orientó definitivamente hacia los productos farmacéuticos.
Completé mi PhD alrededor de 1988. Ese año me otorgaron el Best Thesis Award. Mi tesis fue evaluada por profesores de North Carolina, quienes hicieron recomendaciones muy favorables y expresaron su aprecio por mi trabajo. Ese reconocimiento jugó un papel importante para ayudarme a ingresar en la industria farmacéutica.
Luego me incorporé a Ranbaxy Laboratories como Analytical Research Scientist. Pasé casi nueve años allí. Durante ese tiempo, construí una base sólida en investigación analítica.
Después de eso, quise ampliar mi área de experiencia. La investigación analítica siempre respalda las funciones de calidad, así que decidí pasar a Calidad. Fue entonces cuando me uní a Cadila Pharmaceuticals alrededor de 1995.
En Cadila, fui el responsable general de Calidad, supervisando control de calidad, funciones analíticas y operaciones técnicas en la fabricación. Esto fue alrededor de la época en que Cadila se dividió en Zydus y Cadila Pharma. Yo formé parte de Cadila Pharma.
Estuve profundamente involucrado en el establecimiento de sistemas y fui fundamental en la creación de un proyecto greenfield. Esa etapa amplió significativamente mis conocimientos, no solo en calidad, sino también en ingeniería, sistemas de cumplimiento y ejecución de proyectos de extremo a extremo. Mi permanencia allí continuó hasta aproximadamente 1998.
A partir de ahí, me trasladé a una empresa de vacunas en Hyderabad llamada Biological E. Una vez más, me encargué de la calidad en general, analítica, farmacología animal y áreas relacionadas. Este rol amplió mi exposición desde genéricos y formas farmacéuticas hacia biológicos y vacunas. Me brindó una comprensión más amplia de la fabricación farmacéutica más allá de las formulaciones convencionales.
Después de eso, Aurobindo Pharma buscaba a alguien que liderara su trayectoria regulatoria. Me incorporaron con ese propósito. Evaluamos todas las instalaciones existentes y, como decisión de la dirección, optamos por establecer proyectos greenfield para mercados regulados. Alrededor del año 2000 iniciamos un proyecto de API y un proyecto greenfield de formulaciones. Tomó alrededor de dos a tres años montar todo, después de lo cual comenzamos a presentar expedientes para Europa e India.
Para 2004–2005 empezamos a entrar en mercados regulados y a recibir aprobaciones de productos e instalaciones. Como había estado involucrado desde cero, manejé múltiples funciones: calidad, construcción de proyectos greenfield, ingeniería, partes del negocio y operaciones comerciales, y I+D, esencialmente responsabilidades de extremo a extremo.
Ese recorrido condujo a varias aprobaciones de productos. La empresa creció rápidamente durante este período, principalmente porque la infraestructura y los sistemas que establecimos eran sostenibles y escalables. Continuamos expandiéndonos y estableciendo proyectos greenfield adicionales, principalmente para los mercados regulados de EE. UU. y Europa. Hoy, contamos con más de 20 instalaciones.
En 2010, la empresa afrontó un desafío importante cuando una de sus instalaciones recibió un warning letter y restricciones de importación. Fue un momento crítico. La dirección decidió establecer una función Global Quality y armonizar los sistemas en todas las instalaciones.
Esa fue una fase reveladora en la trayectoria de la empresa. Nos impulsó a replantear la supervisión global de la calidad.
En ese momento, se me pidió apartarme de otras responsabilidades operativas y concentrarme por completo en construir Global Quality. Armonizamos los sistemas en todas las instalaciones. En comparación con muchas organizaciones que tardan varios años en resolver estos problemas, pudimos atender el warning letter en alrededor de 1.5 años.
Desde entonces, ninguna de nuestras instalaciones ha enfrentado acciones regulatorias significativas similares. En los últimos 15 años, nuestros sistemas se han mantenido estables y sólidos, sin retrocesos importantes en cumplimiento.
Uno de los pasos más significativos que dimos, empezando ya en 2004–2005, fue la automatización. En ese momento, muy pocas empresas indias estaban invirtiendo en automatización y sistemas impulsados por software.
Implementamos un Sistema de Gestión de Información de Laboratorio (LIMS) alrededor de 2004–2005, hace casi 20 años. Luego establecimos un QMS completamente integrado que cubre ingeniería, calibración, validación y todos los sistemas de calidad bajo un mismo paraguas. Nuestros laboratorios y sistemas de gestión de calidad se automatizaron por completo entre 2004 y 2006.
Previmos que a medida que las instalaciones y las carteras de productos se expandieran, los sistemas manuales serían insostenibles. La automatización no fue una reacción; fue una decisión proactiva. A medida que añadimos más instalaciones a lo largo de los años, las vinculamos a estos sistemas centralizados, asegurando armonización y visibilidad en toda la organización.
Pharma Now: Tengo una pregunta. El marco temporal que mencionó, ¿la armonización y la automatización completas ocurrieron en dos o tres años?
Dr. Rao: Hasta 2010, solo teníamos un puñado de instalaciones. Así que inicialmente implementamos estos sistemas en una o dos unidades.
Desde el principio, tuve muy claro que si queríamos sostener el crecimiento y mantenernos totalmente conformes mientras entregábamos productos de calidad, no podíamos esperar a que surgieran los problemas. La infraestructura que desarrollamos fue escalable desde el primer día. Invertimos en versiones empresariales de los sistemas para que, cada vez que se añadiera una nueva instalación, pudiera simplemente vincularse y ponerse en línea de inmediato.
Como parte de la centralización, por ejemplo, todas las especificaciones de laboratorio se incorporaron a un sistema central. Cuando se vinculaba una nueva instalación, simplemente habilitábamos el acceso y se implementaba allí. No había diferencia entre sedes; a nivel global, las especificaciones, los procedimientos de ensayo y las hojas de trabajo permanecían idénticos.
Pharma Now: Se convierte en una plataforma unificada. Cuando llega un nuevo auditor o regulador, la explicación, el procedimiento y el enfoque siguen siendo coherentes entre sedes.
Dr. Rao: Exactamente. El mismo principio se aplicó a otras áreas operativas, incluidos los sistemas de calidad.
Desarrollamos documentos de alto nivel llamados políticas de la empresa. Invertimos mucho tiempo en elaborar políticas que se aplicaran en toda la organización. Teníamos políticas que cubrían plataformas de investigación analítica, ensayos, QMS y otras áreas. Estas políticas guían qué debe hacerse, no necesariamente cómo hacerlo.
El verdadero desafío en el desarrollo de políticas para una empresa multi‑regulada es alinear los diversos requisitos regulatorios con la ejecución práctica en una plataforma común. Integramos las expectativas regulatorias globales en un conjunto unificado de políticas de la empresa.
Nuestra recomendación es simple: las personas en cualquier sitio o nivel no deben interpretar de forma independiente orientaciones regulatorias individuales. Deben seguir la política de la empresa. Eso garantiza uniformidad.
Pharma Now: Ese es un punto importante. Cuando las personas leen las directrices de forma independiente, las interpretaciones varían. Algunas directrices son exhaustivas, otras son muy detalladas. Con múltiples organismos regulatorios y requisitos, la confusión es inevitable.
Tener una política de empresa de alto nivel asegura que el personal de calidad y operativo primero consulte un único documento orientador. A partir de ahí, derivan los SOP apropiados para asegurar la uniformidad entre todas las sedes.
Dr. Rao: Absolutamente. En empresas multi‑reguladas, la ausencia de políticas unificadas conduce a diferentes interpretaciones y a una ejecución inconsistente entre sedes. Una unidad puede realizar el mismo proceso de forma distinta a otra.
Anticipé esto pronto. En ese momento teníamos instalaciones limitadas, pero podía ver los planes de crecimiento de la empresa. Sabía que sin políticas estructuradas, tarde o temprano surgirían inconsistencias. Así que empezamos pronto.
A medida que añadimos más productos y complejidad, la gente simplemente siguió las políticas. En el negocio de genéricos, la velocidad es crítica. Si esperamos a interpretar las directrices cada vez que presentamos documentación para un nuevo mercado, ya sea en Canadá u otro lugar, perdemos tiempo. Disponer de políticas predefinidas eliminó esa demora.
A partir de estas políticas desarrollamos procedimientos estándar a nivel corporativo. Estos se desarrollaron, impartieron y obligaron de forma centralizada en todas las sedes. Por ejemplo, los procedimientos de muestreo están estandarizados. Tanto si el muestreo se realiza en una unidad como en otra, se aplica el mismo procedimiento corporativo.
Tenemos alrededor de 100 de estos procedimientos estándar. Los SOP específicos de sitio están permitidos solo cuando es realmente necesario. Tengo muy claro que no deben existir SOP duplicados si el proceso es el mismo. Si el proceso es idéntico, debe seguir el procedimiento estándar.
Hay desafíos para implementar esto en una gran organización. Surgen diferencias de opinión. Por eso establecimos un mecanismo de revisión estructurado. Con sistemas electrónicos en funcionamiento, los procedimientos son revisados por múltiples partes interesadas antes de su aprobación. Una vez que todos están de acuerdo, se convierte en una decisión común. El compromiso de las personas en toda la organización fue un factor crítico de éxito.
Pharma Now: Eso claramente da a la empresa una ventaja.
Dr. Rao: Sí. Hoy, si surge una crisis en cualquier sede, la respuesta sigue el mismo procedimiento en toda la empresa.
Del mismo modo, si aumenta la demanda de un producto y la fabricación se traslada a otra sede, nada cambia. La sede receptora utiliza exactamente las mismas especificaciones, procedimientos de ensayo y hojas de trabajo. No hay necesidad de volver a capacitar a los equipos en sistemas diferentes.
La proactividad siempre ha sido central para nuestro éxito. No esperamos a que aparezcan observaciones para reaccionar; actuamos con mucha antelación. Monitorizamos continuamente las directrices regulatorias, las mejores prácticas de la industria y las tendencias emergentes en inspecciones. Con base en ello, actualizamos nuestras políticas y procedimientos y recertificamos a nuestro personal.
Realizamos talleres internos regularmente para evaluar y mejorar nuestros sistemas. La mejora continua es un principio central para nosotros. No es una iniciativa única; es una disciplina continua que exige esfuerzo y enfoque constantes.
Pharma Now: A lo largo de su carrera, al observar a los organismos regulatorios desde finales de los años 80 hasta hoy, ¿qué diferencias significativas ve? ¿Se han mantenido igual o han evolucionado? ¿Y hacia dónde cree que se dirigen finalmente?
Dr. Rao: En los años 80, cuando estaba en Ranbaxy Laboratories, participé estrechamente en colaboraciones regulatorias, especialmente relacionadas con los requisitos de EE. UU. Ahí fue donde realmente comenzó mi trayectoria regulatoria.
En aquella época no existían directrices escritas tan detalladas como las que tenemos hoy. Muchos aspectos debían interpretarse y desarrollarse internamente. Tuvimos que innovar y decidir por nosotros mismos qué era correcto y científicamente justificable. El reto era que tanto la dirección como los reguladores podían aceptar o rechazar lo que implementáramos.
Por ejemplo, a principios de los años 80 desarrollé procesos de validación para métodos analíticos. No existía el concepto formal de validación de métodos analíticos tal como lo conocemos hoy. Dependíamos en gran medida de artículos de investigación y literatura científica. Incluso durante el trabajo de investigación comprobábamos parámetros como la sensibilidad, pero no estaba estructurado como un proceso formal de validación.
Cuando implementamos por primera vez la validación de métodos, tardó casi un mes. La dirección no estaba contenta; cuestionaron por qué estábamos gastando tanto tiempo y recursos en documentación que, en su opinión, simplemente “se quedaría en un archivo”. En ese momento no había un mandato reglamentario. Tuve que justificar por qué era necesario y cuáles serían los beneficios a largo plazo.
Seis meses a un año después, durante nuestra primera inspección de la US FDA, la primera pregunta fue: “¿Cómo validaron este método?” Pude sacar la documentación de inmediato. Esa era la realidad de aquella época: no había orientación estructurada, había poca claridad y una gran dependencia del juicio científico interno.
Incluso los auditores entonces no contaban con marcos muy detallados. A menudo comparaban prácticas entre empresas en lugar de remitirse a una orientación global estructurada. Hoy eso ha cambiado por completo.
Ahora hay directrices mucho más detalladas y específicas. Los reguladores tienen claridad sobre qué preguntar y qué esperar. Aunque aún existen diferencias de interpretación, el marco es mucho más sólido.
Otro cambio importante es la exposición. Antes, los reguladores globales tenían una interacción limitada con las empresas indias. Hoy, su exposición a India ha aumentado significativamente. Comprenden mejor las matices culturales, las realidades operativas y las prácticas de la industria aquí. Al mismo tiempo, los propios reguladores reciben formación y actualizan continuamente su comprensión.
Comparado con los años 80, el entorno regulatorio actual es mucho más estructurado, transparente y definido.
Mucha gente siente que los reguladores piden constantemente cosas “nuevas”. Pero si lo analizas con cuidado, el cambio va hacia estándares de mayor calidad y mayor garantía. Por ejemplo, los requisitos sobre impurezas se han vuelto más estrictos. El enfoque en las nitrosaminas surgió de la experiencia regulatoria acumulada y de aprendizajes globales. Naturalmente, las empresas ahora deben cumplir.
También existe la idea errónea común de que las directrices son mandatos absolutos. En realidad, las directrices proponen enfoques. Si puedes justificar una alternativa científicamente y demostrar cumplimiento, es aceptable. La clave está en la interpretación y la justificación.
Con el tiempo, las auditorías se han vuelto más exhaustivas. Eso es una progresión natural. A medida que la industria evoluciona, los estándares de calidad deben elevarse.El cambio más significativo que veo es el paso del control de calidad a la garantía de calidad.
Antes, el enfoque estaba en el ensayo y control, verificando el producto terminado y asegurando que cumpliera las especificaciones. Hoy, los reguladores analizan sistemas que brindan garantía. Una auditoría puede durar una semana, pero el regulador quiere tener confianza de que la organización opera de forma constante bajo un sistema de calidad sólido.
Por eso hay un mayor énfasis en la comprensión del proceso, PAT, la calificación de proveedores y controles preventivos, en lugar de basarse únicamente en las pruebas del producto final. La idea no es ensayar la calidad en el producto cada vez, sino construir sistemas que garanticen la calidad de manera inherente. Eso, en mi opinión, es la evolución fundamental de la supervisión regulatoria, del control reactivo a la garantía proactiva.
Pharma Now: As las organizaciones crecen rápidamente, la infraestructura puede subcontratarse, pero las personas no. ¿Cómo enfrentó el desafío de incorporar talento a gran escala? No solo a los recién llegados, sino también a profesionales experimentados: ¿cómo los integró en un sistema armonizado y de rápido crecimiento?
Dr. Rao: Una creencia fundamental que me ayudó a afrontar este desafío es comprender que la industria farmacéutica es diferente de muchas otras industrias.
La fabricación farmacéutica es esencialmente un proceso discreto. Para producir una tableta, se atraviesan múltiples pasos independientes. Cada etapa requiere atención y control. En industrias como la del acero o el aluminio, el proceso es continuo: ingresas material y obtienes un producto. La industria farmacéutica no funciona así.
Incluso con las discusiones actuales sobre la fabricación continua, sigo considerando la farmacéutica en gran medida como discreta. Cuando tienes un proceso discreto, la intervención humana no puede eliminarse por completo. Y cuando existe intervención humana, puede producirse variabilidad.
Así que desde el principio me centré en construir una base cultural sólida. Decidimos que, incluso a nivel de operario, habría estándares mínimos de cualificación: un Diploma en Farmacia, un Diploma en Ingeniería o Ingeniería Química. No reclutamos personal no cualificado en el piso de producción.
No se trata de inteligencia. Se trata de comprensión básica. Cuando alguien llega con formación técnica formal, la capacitación es más fácil, la comprensión mejora y son más receptivos a hacer las cosas correctamente.
Si una persona carece de comprensión o voluntad, ningún entrenamiento puede compensarlo. Así que contratar a las personas adecuadas fue el primer paso fuerte que dimos, y seguimos siguiendo ese principio incluso hoy.
El segundo aspecto fue la armonización. Dado que nuestros procesos, sistemas de software y marcos de calidad estaban estandarizados en las instalaciones, la incorporación fue mucho más fácil.Cuando lanzábamos una nueva planta, transferíamos inmediatamente personal capacitado de sitios existentes. Todo ya estaba en línea desde el primer día: sistemas, especificaciones, procedimientos.
No esperábamos a construir procesos después de la puesta en marcha. Toda la estructura estaba lista antes de que comenzaran las operaciones. En el negocio de genéricos, la velocidad es crítica. No te puedes permitir decir: “Primero montemos la planta, luego califiquemos los sistemas, después formemos a la gente y luego desarrollemos procedimientos.” Ese modelo no funciona. Así que incorporamos la preparación en el propio sistema.
Al mismo tiempo, redujimos la intervención humana siempre que fue posible mediante la automatización y la armonización. Desde el principio, automatizamos procesos clave para minimizar la dependencia de controles manuales.
Otro factor importante fue la visibilidad. Como utilizamos sistemas electrónicos a nivel empresarial, puedo ver desviaciones, tendencias y errores humanos en las instalaciones en cuestión de minutos. Todo está integrado en LIMS y en sistemas electrónicos de calidad.
La visibilidad en sí misma se convierte en un poderoso impulsor del comportamiento. Cuando las personas saben que los sistemas son transparentes y trazables, suelen ser más cuidadosas. También nos centramos mucho en la eficacia de la formación. Todos los SOP, módulos de formación y sistemas de gestión documental están disponibles en línea. Las personas pueden acceder a ellos al instante.
Recientemente, introdujimos un proceso estructurado de redacción de SOP llamado FSPro. Incluye un mecanismo de seguimiento incorporado. Por ejemplo, si un operario quiere comprobar los pasos de operación de una máquina, no tiene que desplazarse por un SOP de 10 páginas. Puede hacer clic en la sección "Operation" para saltar a la página relevante.
Puede parecer algo pequeño, pero aborda el comportamiento humano. Si acceder a la información es engorroso, la gente lo evita. Si es fácil e intuitivo, la usan.Los sistemas deben diseñarse en torno al comportamiento humano real, no a expectativas teóricas.
En muchos casos, esto se convierte en un autoaprendizaje indirecto. Cuando alguien se encuentra con un problema, puede acceder de inmediato a la orientación exacta que necesita sin interrumpir en gran medida las operaciones. A menudo preguntamos si los empleados están desempeñándose correctamente. Pero también debemos preguntar: ¿les estamos dando las herramientas adecuadas?
No se puede esperar que un operario pare una máquina en marcha, se aleje y lea un SOP extenso. Eso no es realista. En su lugar, diseñamos sistemas que proporcionan información al instante en el punto de necesidad.
Así que incorporar personal a gran escala no se trató solo de contratar a más personas. Se trató de construir sistemas estructurados, reducir la variabilidad, asegurar la visibilidad y crear herramientas fáciles de usar que apoyen el rendimiento. Esa combinación hizo que el crecimiento rápido fuera manejable.
Pharma Now: Definitivamente, señor. En el mismo contexto, dado que ha implementado tantas plataformas de software y sistemas en línea, ¿qué impacto cree que tendrá la IA en dichos sistemas?
Dr. Rao: Hay mucha discusión en torno a la IA hoy en día. Hemos probado un par de proyectos piloto internamente. Definitivamente hay margen para mejorar la productividad y reducir la intervención humana. Sin embargo, creo que la IA aún requiere una madurez significativa, especialmente en la industria farmacéutica.
Uno de los mayores retos con la IA en la industria farmacéutica es validez. Cuando hablo de validación, me refiero a consistencia y sostenibilidad. En farmacia, todo sistema debe estar validado. Debe producir resultados consistentes y reproducibles. La IA no siempre proporciona resultados 100% deterministas. Eso crea un desafío.
Por ejemplo, considere una herramienta que lee automáticamente documentos fuente y extrae datos. Hoy, el documento fuente puede estar en formato Word. Mañana, puede ser un PDF. La IA podría interpretarlos de forma distinta. Si omite datos o los interpreta mal, podría llevar a una decisión incorrecta, especialmente en áreas críticas como la liberación de lotes.
Este es un ejemplo simple, pero destaca la cuestión central. Si confiamos en la IA, debemos entender claramente: ¿qué nivel de exactitud estamos logrando? ¿Qué tan consistente es la salida? ¿Cuáles son los límites de variabilidad? ¿Dónde están los riesgos?
La IA puede reducir la entrada manual de datos y permitir análisis predictivos. Pero todo depende de la calidad y estabilidad de los datos de origen. Si sus variables de entrada tienen variación, su salida reflejará naturalmente esa variación.
Así que debemos definir límites aceptables. Por ejemplo, si hay un 10% de variabilidad en los datos de origen, debo asumir un nivel similar de variación en la salida dirigida por IA. Eso significa que puede que aún necesite supervisión manual para esa parte. En los modelos predictivos, debemos decidir en qué confiar al sistema y en qué no. Ese nivel de evaluación de riesgos es crítico.
En esta etapa, aún no estamos en un punto en el que pueda depender totalmente de la IA y decir: "Mi liberación de lotes es totalmente impulsada por IA y no tengo ninguna inquietud."Todavía existe riesgo.
Los reguladores también reconocen esto. Están empezando a emitir orientaciones sobre validación y supervisión de la IA. Eso es un desarrollo positivo.La IA tiene potencial, pero en farmacia la adopción debe ser cautelosa, estructurada y basada en la validación. Las ganancias de productividad son significativas, pero la consistencia, el cumplimiento y la seguridad del paciente son innegociables.
Pharma Now: Iba a preguntar, ¿cómo ven los reguladores la IA?
Dr. Rao: Los reguladores reconocen la IA, pero su postura es clara: valídela. Por ejemplo, si una herramienta de entrada de datos basada en IA afirma un 80% o 75% de exactitud, la organización debe decidir si ese nivel de exactitud es aceptable y cómo gestionar el riesgo restante.
Así que, de manera realista, la IA debe utilizarse actualmente en un modelo híbrido. La mayor preocupación sigue siendo la validez y la consistencia. Imagínese liberar 100 lotes; si incluso una decisión sobre un lote es errónea debido a la dependencia de la IA, eso es un problema grave. En nuestra industria, no se puede permitir eso.Incluso una sola decisión incorrecta sobre un lote puede tener consecuencias significativas.
Por tanto, la dependencia completa no es aconsejable en esta etapa. Quizás en el futuro. Por ahora, la IA debería utilizarse en áreas no decisorias finales, tareas repetitivas, compilación de datos, evaluaciones preliminares, manteniendo la supervisión humana para decisiones críticas.
Desde la perspectiva de un regulador, no importa si está utilizando IA o sistemas manuales. La pregunta central es: ¿Los resultados son consistentes? ¿Cómo se valida? Todo vuelve a la validación.
La validación solo es posible cuando comprende todas las variables. Si sabe que su sistema de IA solo procesará documentos Word y PDFs estandarizados, puede validarlo para esas condiciones definidas. Pero si la variabilidad aumenta, también lo hace el riesgo. Ahí es donde radica la complejidad.
Pharma Now: En comparación con los primeros días de su carrera, ¿cuánta automatización o informatización ve hoy? ¿Qué tan profundamente integrados están ahora la robótica y los controles basados en sistemas, en comparación con entonces?
Dr. Rao: Si miro la industria en su conjunto, diría que la automatización ha superado el 50% en comparación con décadas anteriores. Pero, en lugar de porcentajes, prefiero describir el cambio cultural.
Cuando implementamos sistemas empresariales alrededor de 2004–2005, los operarios resistían a la dirección. La gente se sentía incómoda con la transparencia. Los sistemas informáticos traen visibilidad, y la visibilidad trae responsabilidad. Eso crea miedo de forma natural.
También hubo vacilación porque la tecnología era desconocida. Muchos creían que los procesos manuales eran suficientes y cuestionaban el valor añadido de la automatización. Esa mentalidad ha cambiado significativamente.
Con requisitos regulatorios más estrictos y auditorías más rigurosas, las empresas ahora comprenden que reducir la intervención humana es esencial para la sostenibilidad. El cambio es visible. Por ejemplo, cuando implementamos los sistemas por primera vez, algunos proveedores tenían solo un puñado de clientes farmacéuticos. Hoy, esos mismos proveedores atienden a cientos. Eso demuestra un movimiento preciso en toda la industria hacia la automatización.
Sin embargo, hay un desafío. Las empresas que construyeron sistemas manuales o fragmentados durante décadas ahora enfrentan una transición difícil. Integrar sistemas heredados y gestionar el cambio es complejo. Ahí es donde muchos tienen dificultades.
Tuvimos suerte porque anticipamos esto temprano y empezamos a construir sistemas estructurados desde el principio. Para las empresas que comienzan ahora, la integración y la gestión del cambio son obstáculos importantes.
Pharma Now: ¿Cuándo cree que podremos lograr robótica completa, fabricación continua totalmente en línea y pruebas de producto en tiempo real? ¿Tomará una década? ¿Dos décadas?
Dr. Rao: Es difícil dar un calendario. Depende no solo de la madurez de las herramientas, sino también de la capacidad de adopción organizacional. Actualmente no existe un mandato regulatorio que obligue al 100% de automatización. Si un regulador llegara a exigir la integración electrónica completa, la adopción se aceleraría. Pero ese no es el caso hoy.
Así que el progreso depende en gran medida de la disposición de la dirección y de la visión estratégica. Antes hubo resistencia. Ahora la conciencia ha aumentado. El desafío hoy es la ejecución, especialmente para empresas con operaciones heredadas y complejas. Si la dirección cree que la transformación es esencial y se compromete con ella, el progreso se acelerará. Si lo consideran demasiado complicado, la adopción seguirá siendo lenta.
Algunas tecnologías, como Process Analytical Technology (PAT), están avanzando pero aún no han madurado hasta el punto en que todas las empresas puedan depender completamente de ellas. Además, muchos productos heredados y procesos discretos establecidos no se convierten fácilmente en modelos continuos.
La transición hacia la automatización y la digitalización está ocurriendo, pero la evolución en la industria farmacéutica es gradual, no revolucionaria.Avanzará de manera constante, impulsada por la madurez tecnológica, la confianza regulatoria y la preparación organizacional.
Pharma Now: ?Cuando decimos que India es la “farmacia del mundo”, ¿qué potencial cree que aún está sin explotar? ¿Cómo puede India reforzar su posición y aprovechar las oportunidades futuras?
Dr. Rao: Los factores clave son la calidad y la fiabilidad. Ahí es donde aún enfrentamos cierta resistencia en los mercados desarrollados, y debemos abordarlo primero.
La asequibilidad ya es nuestra fortaleza. Los elementos críticos siguientes son la logística, la accesibilidad y la entrega oportuna. Más allá de eso, India tiene fundamentos sólidos. Contamos con capacidades de fabricación establecidas, centros de conocimiento profundos y un gran número de graduados en farmacia. La base de habilidades es fuerte.
Lo que debemos seguir mejorando es la fiabilidad. Por eso las empresas están invirtiendo en automatización y PAT, porque mejoran la consistencia. Pero la automatización por sí sola no resolverá todo.La automatización puede reducir el error humano, pero nunca podrá eliminarlo por completo.
Así que, junto con la tecnología, debemos centrarnos en la transformación cultural, fomentando la disciplina, la responsabilidad y la fiabilidad en la ejecución. Si India refuerza la cultura de la calidad y la consistencia, la oportunidad global será inmensa.
Pharma Now: Su trayectoria es realmente inspiradora. ¿Qué mensaje le gustaría dar a los espectadores en este ámbito o a quienes aspiran a crecer en él?
Dr. Rao: Primero, esta es una industria exigente. Si quieres tener éxito aquí, debes estar comprometido, ser consciente del tiempo, preciso y minucioso, porque tratamos con la seguridad del paciente.
Siempre que hablo con recién llegados, les pregunto: ¿Cuál es la diferencia entre una empresa que fabrica refrigeradores y una que fabrica comprimidos? Ambas esperan calidad. Nadie quiere un refrigerador dañado. Pero un refrigerador viene con garantía y fianza. Un comprimido viene con garantía.
Un medicamento no tiene garantía. Una vez que llega al paciente, no hay reemplazo.Esa es la mentalidad que debes llevar. Lo que hagas, debe estar bien hecho la primera vez.
Segundo, sé siempre proactivo. Nunca operes en modo reactivo. En farmacia, una vez que un producto llega al paciente, no puedes revertirlo. No puedes decir: “Lo corregiré más tarde.” Esa opción no existe. La responsabilidad y la rendición de cuentas son críticas. Debes sentirte personalmente responsable de tu trabajo. Cuando te vayas al final del día, deberías poder decir: “Apoyo lo que hice hoy.”
En esta industria, hacerlo bien a la primera no es un eslogan; es una responsabilidad.Si la generación joven comprende esta cultura de responsabilidad y proactividad, les irá muy bien.
Pharma Now: Muchas gracias, señor, por su tiempo y por compartir su trayectoria y opiniones. Estoy seguro de que esta conversación inspirará a muchos de nuestros espectadores.
Dr. Rao: Gracias a Pharma Now por la oportunidad. Ha sido un privilegio compartir mis experiencias. Espero que otros puedan aprender algo de ellas.
El Dr. A. R. M. Rao es el Presidente y un alto ejecutivo de liderazgo en calidad en Aurobindo Pharma Ltd, una de las principales compañías farmacéuticas globales de India. Con más de tres décadas de experiencia en ciencia farmacéutica, calidad, cumplimiento y asuntos regulatorios, el Dr. Rao ha sido fundamental en la construcción de sistemas de calidad globales armonizados, marcos de automatización y estrategias regulatorias que apoyan el crecimiento sostenible y el cumplimiento en múltiples mercados internacionales. Ha liderado proyectos de instalaciones greenfield para mercados regulados, impulsado sistemas de gestión de calidad a nivel empresarial y Laboratory Information Management Systems (LIMS), y promovido una cultura de calidad proactiva centrada en la seguridad del paciente y la consistencia. Su trabajo refleja un compromiso con la garantía de calidad, la colaboración interfuncional y la excelencia operativa dentro del panorama de fabricación farmacéutica.
Más entrevistas
Todas las entrevistas →
La historia no contada del desarrollo de la vacuna contra la COVID-19: Dr. Subhash Thuluva habla
Dominando la regulación farmacéutica: la guía de Rajni Jha para el éxito en cumplimiento global