Laboratoire de CQ en un coup d'œil : Partie 1
Découvrez le rôle essentiel du contrôle qualité dans l'industrie pharmaceutique, des procédures d'essai à la garantie de l'efficacité et de la sécurité des médicaments.
Normalement, en tant que professionnel du Contrôle Qualité "QC", vous pouvez prévoir le caractère stressant de votre travail ! Cela s’explique par le fait que vous êtes la pierre angulaire du cycle "conforme-non conforme" pour toutes les entrées et sorties de production qui constitue la base du processus de "libération-rejet du produit pharmaceutique".
Quel est le rôle du QC ? Pourquoi le QC est-il si important ? Comment le laboratoire QC fonctionne-t-il et s’intègre-t-il au système de l’installation de fabrication système d'installation ? Enfin, comment gérer la vue d'ensemble du contrôle qualité et éviter les erreurs en laboratoire affectant les instruments, les performances ou la précision ? Ces points et d'autres détails intéressants seront abordés dans cette série concise de 3 articles intitulée : "QC laboratory at a glance".
Quel est le rôle du QC ?
Connaissances de base
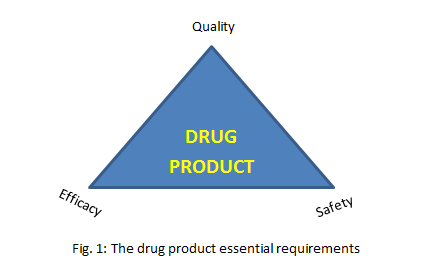
Fondamentalement, nous devons savoir que toutes les réglementations ou normes pour les produits pharmaceutiques visent à atteindre : le triangle efficacité, sécurité et qualité (voir Fig. 1). Ainsi, l’objectif global du QC est de vérifier l’atteinte de ces 3 exigences. Ce rôle s’exerce, de manière routinière, par les essais en laboratoire des échantillons. Quels sont les échantillons à tester ? Simplement, toutes les entrées et sorties de production à tester, sauf justification d’une dispense ! Quels tests sont requis ? Cela sera discuté ci‑dessous.
Échantillons du QC
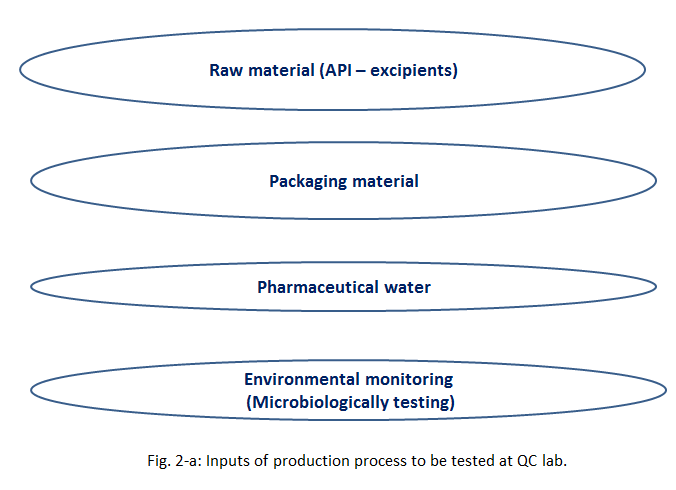
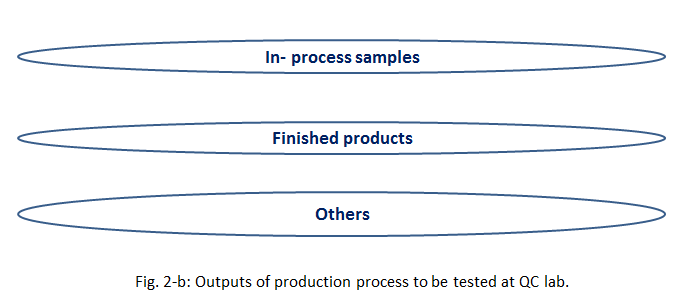
Comme montré en Fig. 2‑a et Fig. 2‑b, les entrées et sorties de la production qui doivent être prélevées comme échantillons pour analyse au laboratoire QC sont, à peu près, tout ce que vous pouvez imaginer ! À commencer par : l’air (surveillance environnementale), jusqu’aux matières actives et inactives constituant le produit pharmaceutique et en passant par l’eau à usage pharmaceutique.
Catégories de tests
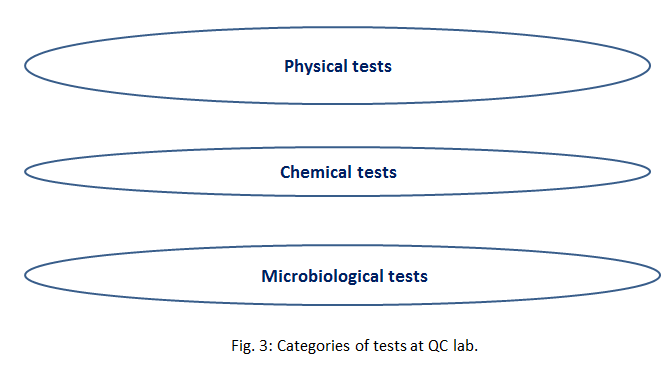
Comme indiqué en Fig. 3, les catégories couvrant les tests du QC peuvent être résumées en 3 catégories : physique, chimique et microbiologique. Tous les tests ne sont pas nécessaires pour tous les échantillons. Les lignes directrices, pharmacopées et procédures opératoires standard (instructions internes) définissent les tests requis pour chaque type d’échantillon. Par exemple : les échantillons d’eau doivent satisfaire des critères microbiologiques et, si elle est destinée à une production stérile, elle doit satisfaire à la stérilité "absence d’organismes viables" et à l’absence de pirogènes "les matières non viables provoquant la fièvre". De plus, elle doit répondre à des propriétés physico‑chimiques telles qu’une plage de pH définie, la conductivité et l’absence de dureté (ions calcium et magnésium). Un autre exemple est le contrôle de l’environnement, qui est mené uniquement d’un point de vue microbiologique en répartissant des boîtes de culture spécifiques dans la zone de production pour détecter le nombre microbien ou la stérilité (selon la classe de la zone). L’un des exemples les plus importants est l’analyse du produit pharmaceutique lui‑même, de ses composants (matières premières) et de ses produits semi‑finis (échantillons en cours de fabrication). Ce dernier exemple sera discuté en détail.
Tests universels vs. pertinents à la "forme pharmaceutique"
Les procédures analytiques appliquées aux principes actifs, excipients, produits semi‑finis et produits finis peuvent être catégorisées en : tests universels et tests pertinents à la "dosage form".
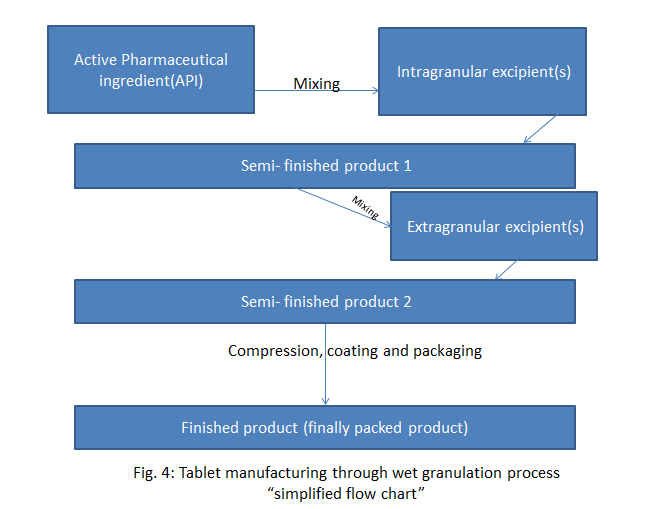
Avant d’aborder les tests, il faut savoir ce que signifient chacune des expressions mentionnées. Une "dosage form", simplement, est la forme finale du médicament qui sera administrée au patient. L’ingrédient pharmaceutique actif est la substance responsable de l’action thérapeutique. Les excipients sont les matériaux complémentaires fournissant une matrice pour le médicament lui‑même, facilitant sa fabrication, améliorant ses propriétés et/ou le stabilisant. Enfin, le produit semi‑fini est un médicament mélangé avec un ou plusieurs excipients mais n’ayant pas atteint l’état d’un produit fini que le patient peut recevoir.
Les formes pharmaceutiques peuvent être solides (par ex. : comprimés, gélules et poudres), liquides (par ex. : sirops, suspensions et émulsions) ou semi‑solides (par ex. : gels, crèmes et onguents).
Concernant le produit semi‑fini, on peut comprendre son concept en suivant un exemple d’organigramme de fabrication d’un comprimé (Fig. 4) :
Nous pouvons maintenant envisager quels tests universels devraient être effectués pour un échantillon, par ex. un produit finalement conditionné (FFP) de comprimé de Paracetamol. Si vous étiez à la place d’un patient, quels tests prédiriez‑vous que le laboratoire QC devrait effectuer ? Imaginez que les comprimés de Paracetamol, par erreur, contiennent un autre API ! Continuez d’imaginer et supposez qu’une femme enceinte ait pris ces comprimés et qu’ils contiennent un autre médicament à forte tératogénicité !
Tout d’abord, un TEST D’IDENTIFICATION est requis, afin d’être certain que les comprimés contiennent le bon API, dans notre exemple : "Paracetamol". C’est un bouclier important de sécurité.
Deuxièmement, nous avons besoin d’un DOSAGE (ASSAY) pour garantir que la quantité d’API correspond à l’étiquetage, afin que le patient prenne la bonne dose. De plus, le dosage des conservateurs et antioxydants dans le cas d’un produit liquide. Un troisième test est très important et peut aussi se déduire par votre imagination. Imaginez que les comprimés, lors de la compression, aient subi une grande variabilité de poids et/ou de teneur en API, le patient subira également une variabilité d’effet !
Certains comprimés peuvent produire un effet supérieur à la dose requise, entraînant davantage d’effets indésirables voire des effets toxiques dans le cas de médicaments à index thérapeutique étroit, et d’autres comprimés donneront des effets très faibles voire aucun effet. En conséquence, l’UNIFORMITÉ DE L’UNITÉ DE DOSAGE est un test essentiel et comporte des détails techniques dont les professionnels du QC sont au courant. Ainsi, les tests de DOSAGE ET D’UNIFORMITÉ DE L’UNITÉ DE DOSAGE garantissent l’efficacité et la sécurité.
Un autre quatrième test est très critique et important pour la sécurité des patients : le test des IMPURETÉS. Les impuretés sont des substances non requises dans le produit pharmaceutique, qui pénètrent dans le produit (par ex. résidus de solvants organiques utilisés en fabrication) ou proviennent du médicament (par ex. produits de dégradation de l’API). D’autres types d’impuretés nécessitent une évaluation et/ou un contrôle mais ne seront pas discutés dans cet article simplifié (par ex. les impuretés élémentaires).
Le cinquième test universel peut être la teneur en alcool dans le cas d’une formulation liquide contenant de l’alcool. Enfin, un examen microbiologique doit être réalisé pour vérifier qu’aucune souche pathogène ni de fortes concentrations de contamination bactérienne/fongique ne sont présentes.af
Maintenant, après avoir mentionné les tests universels requis. Quels sont les tests liés aux « formes galéniques » ? Dans le prochain article, nous devrions mettre en évidence des exemples de tels tests.
?Le rôle du CQ pourrait-il être autonome pour assurer la qualité du produit
En réalité, un rôle de CQ n suffit pas pour une assurance complète de la qualité ! Simplement, si je me fiais uniquement aux échantillons de CQ pour garantir la qualité, ce serait une grosse erreur. Nous avons besoin d’un département ASSURANCE QUALITÉ (AQ) pour suivre les détails du processus lui-même. La vue d’ensemble du procédé de production, du cycle documentaire et de la gestion totale de la qualité relèvent de l’AQ qui est le département responsable de la libération du produit après examen complet des certificats de CQ, des processus de production, des contrôles en cours de fabrication et des documents ; c’est également la personne responsable de la décision finale de rejet du produit en cas de rapports CQ hors spécifications.
Il convient de mentionner la célèbre approche appelée QUALITY BY DESIGN (QbD) qui vise à intégrer la qualité comme une composition intrinsèque dans le processus de fabrication au travers d’un exercice approfondi de conception du produit, de sorte que la qualité dans cette approche ne dépende pas du « contrôle » mais de la « conception » dès le début du cycle de fabrication.
Le rôle du CQ est-il important ?
Enfin, après ce bref survol du rôle du CQ, nous pouvons apprécier ce rôle important qui soutient l’efficacité et la sécurité du produit sous l’égide des normes de qualité.
Dans le prochain article, nous donnerons des exemples détaillés provenant de différentes formes galéniques et des tests à effectuer adaptés à chaque forme galénique. Restez à l’écoute !
Reporting on the science, business and regulation shaping the pharmaceutical industry.
Plus du centre de connaissances
Tous les articles →
Affaires réglementaires pharmaceutiques : défis, innovations et harmonisation mondiale
Logistique de la chaîne du froid en pharma : Construire des chaînes d'approvisionnement résilientes
Discussion