La revue des audit trails en pharmacie est la nouvelle constatation de la FDA, pas seulement leur existence
Les inspecteurs de la FDA demandent désormais qui a revu l'audit trail, pas seulement s'il en existe un ; voici ce qui motive les citations « Audit Trail Review In Pharma ».
Le changement que personne n’a annoncé
Pendant des années, le fait d’avoir une piste d’audit était considéré comme un gage de conformité. Si un système en générait une, les équipes qualité estimaient que la case était cochée. Cette hypothèse n’est plus valable.
Les inspecteurs de la FDA ne demandent plus « Votre système enregistre-t-il les modifications ? » Ils demandent : « Qui a consulté ces enregistrements, à quelle fréquence, et qu’ont-ils fait lorsque quelque chose semblait incorrect ? » Une piste d’audit fonctionnelle que personne ne consulte est désormais traitée de la même manière qu’une absence de piste d’audit — parfois pire, car elle montre que l’entreprise disposait de l’information et n’a pas agi.
Il s’agit d’un changement discret mais réel dans le comportement des inspections, et il apparaît directement dans les lettres d’avertissement.
Existence vs Revue : pourquoi la différence compte
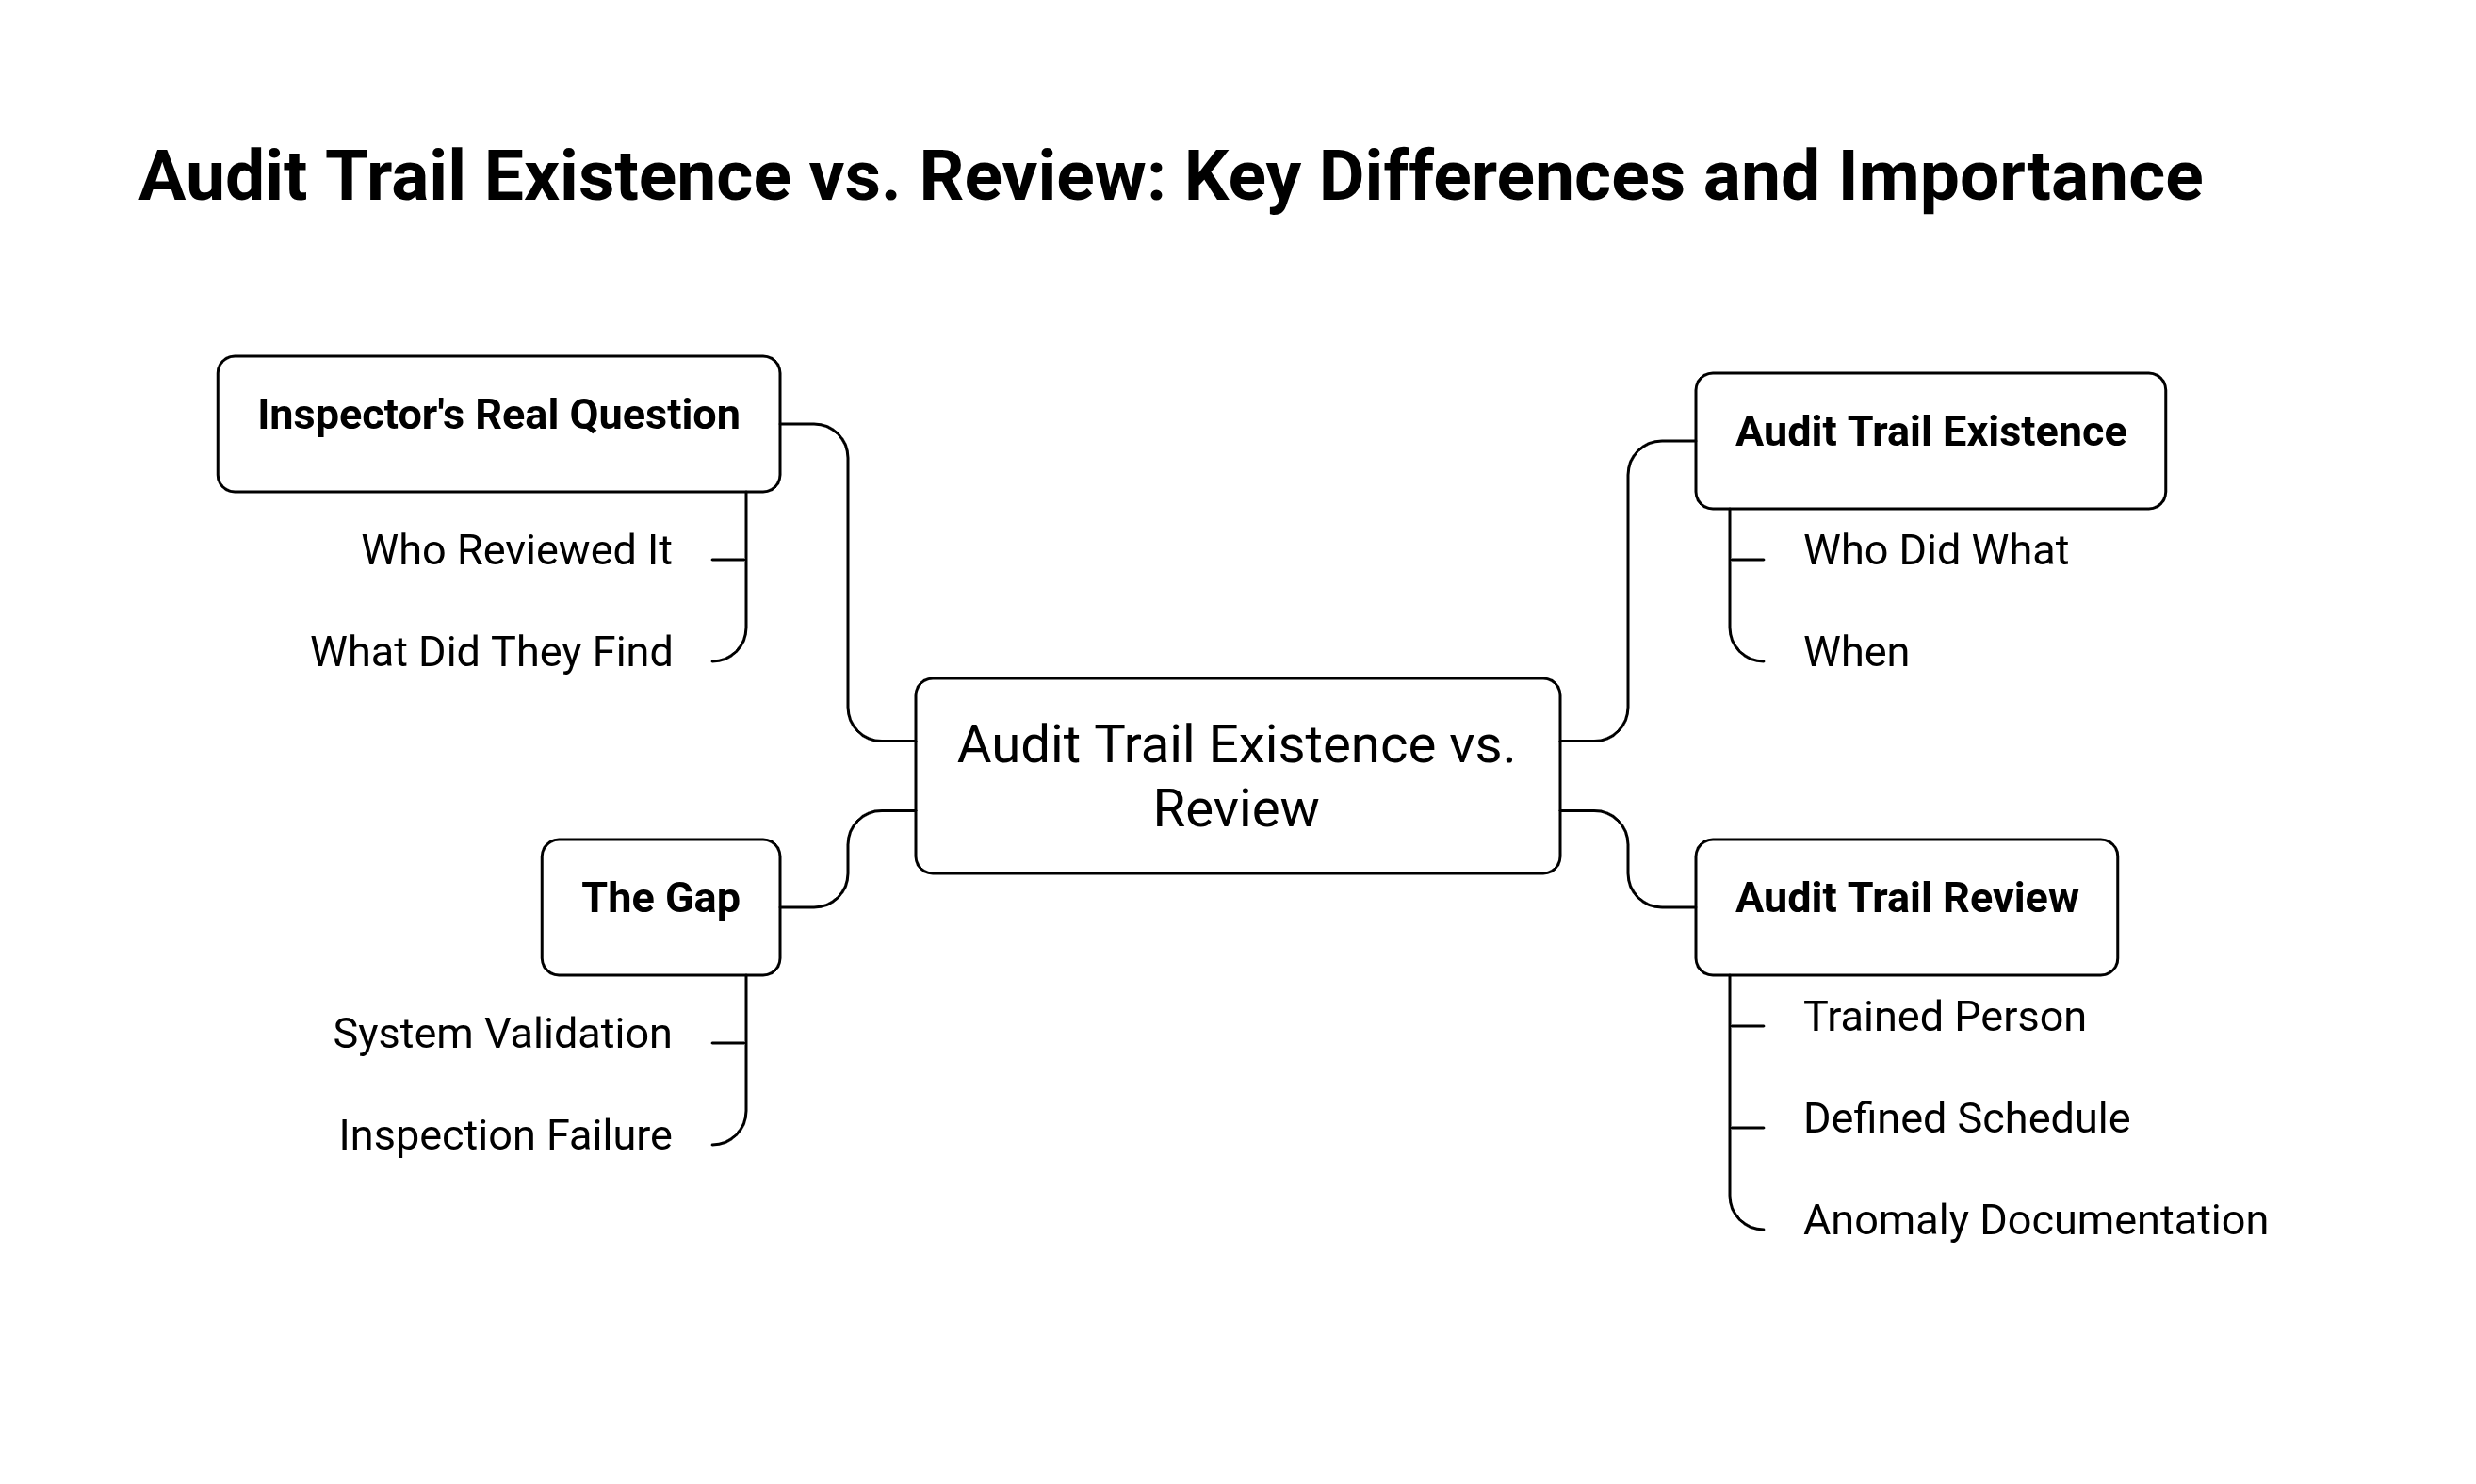 Existence de la piste d’audit signifie que le système capture techniquement qui a fait quoi et quand au sein d’un enregistrement électronique. La plupart des systèmes GxP validés disposent de cette capacité depuis des années en vertu de 21 CFR Part 11 et de l’Annexe 11 des BPF de l’UE.
Revue de la piste d’audit signifie qu’une personne formée, selon un calendrier défini, ouvre le journal, le compare à l’activité attendue et documente toute activité inhabituelle, y compris les résultats supprimés, les exécutions retraitées, les saisies antidatées ou les tentatives de connexion échouées répétées.
L’écart entre les deux est l’endroit où tombent la plupart des citations récentes. Une entreprise peut réussir un audit de validation système et échouer quand même une inspection parce que personne dans l’unité qualité n’a jamais consulté la piste que le système validé produisait fidèlement.
Ce que montrent les données d’application
Le Centre for Drug Evaluation and Research (CDER) de la FDA a émis 303 lettres d’avertissement à des fabricants de médicaments et de produits biologiques au cours de l’exercice 2025 (FY2025), contre 190 en FY2024 — soit une augmentation d’environ 59% d’une année sur l’autre, confirmée à la fois par des responsables de la FDA et par des suivis indépendants de la base de données des lettres d’avertissement de la FDA. Il s’agit d’une des hausses annuelles les plus marquées de mémoire récente.
Les citations relatives à l’intégrité des données restent liées à cette tendance. Les analyses industrielles des lettres de FY2025 estiment que les constats d’intégrité des données représentent environ 15% de l’ensemble des lettres, mais cela monte fortement selon la géographie — environ 60% pour les sites en Inde, contre environ 21% pour la Chine et 10% pour les sites américains. Parmi ces citations, la revue de la piste d’audit (et non sa génération) est de plus en plus nommée comme la lacune spécifique.
Une manière simple de l’interpréter : la technologie d’enregistrement des données a en grande partie rattrapé son retard dans l’industrie. La discipline de revue autour de cette technologie ne l’a pas fait.
La revue de la piste d’audit n’est qu’un élément de la forte hausse des lettres d’avertissement ; voyez les causes plus larges et les stratégies de prévention dont les équipes pharmaceutiques ont besoin.
→ Lire : Lettres d'avertissement de la FDA : causes, risques et prévention
Constats réels qui prouvent le schéma
Les lettres d’avertissement récentes décrivent une histoire cohérente, même à travers différentes entreprises et types de produits :
- L’unité de production et qualité d’un fabricant devait examiner les données brutes électroniques et les pistes d’audit pour les tests d’intégrité des filtres. Elles ne l’ont pas fait. Seuls les résultats conformes ont été imprimés et conservés ; les runs non conformes n’ont pas été enregistrés.
- Le logiciel de laboratoire d’un fabricant de médicaments OTC n’autorisait qu’un seul rôle de « System Administrator », avec des connexions partagées et aucune revue indépendante de la piste d’audit à des intervalles définis.
- Des résultats hors spécification ont été mis de côté à plusieurs reprises sans investigation formelle, tandis que la piste d’audit qui aurait pu montrer le schéma est restée non revue.
Dans chaque cas, le système était capable de produire une piste d’audit complète et exacte. L’échec était organisationnel : personne n’était chargé de la consulter, selon quel calendrier, ni avec quelle voie d’escalade.
Existence vs Revue en un coup d’œil
Aspect | Existence de la piste d’audit | Revue de la piste d’audit |
|---|---|---|
Ce que cela prouve | Le système peut enregistrer les actions des utilisateurs, les horodateurs et les modifications | Quelqu’un a effectivement vérifié ces journaux et a agi sur les constats |
Base réglementaire | 21 CFR Part 11, EU GMP Annex 11 (conception du système) | Attentes de supervision qualité GMP (211.22, 211.68, clauses de revue de l’Annexe 11) |
Preuves typiques | Rapport de validation, spécification du système, IQ/OQ/PQ | SOP de revue, journaux de revue, approbations et enregistrements de déviation liés aux anomalies de la piste |
Mode de défaillance courant | Rare — la plupart des systèmes modernes le détectent par défaut | Fréquent — pas de cadence définie, pas de responsable assigné, aucun résultat documenté |
Question de l'inspecteur | "Le système enregistre-t-il cela ?" | "Qui a examiné cela, quand, et qu'ont-ils constaté ?" |
Conséquence de l'absence | Non-conformité du système, remédiation | Défaillance systémique de l'unité qualité — traitée comme une lacune de contrôle, pas une lacune de paperasse |
Pourquoi l'IA et les systèmes numériques font monter les enjeux
À mesure que les environnements de fabrication pharmaceutique et de laboratoire adoptent des outils assistés par IA pour la revue des dossiers de lot, le triage des écarts ou le signalement automatisé d'anomalies, l'examen des pistes d'audit devient encore plus central, pas moins.
Quelques raisons pour lesquelles cela importe spécifiquement pour le pilier IA & Numérique :
- La sortie d'une IA n'est pas automatiquement un enregistrement contrôlé. Si un outil d'IA suggère une conclusion ou signale une anomalie, cette sortie nécessite toujours une revue humaine documentée avant de faire partie du dossier qualité officiel. Les autorités de réglementation ont déjà cité cette lacune dans au moins une lettre d'avertissement récente concernant des documents générés par l'IA.
- Plus de systèmes numériques signifient plus de pistes d'audit, pas moins. Les dossiers électroniques de lot, les LIMS, les systèmes de surveillance environnementale et les outils QC assistés par IA génèrent chacun leur propre piste. Sans une cadence de revue coordonnée entre les systèmes, les lacunes se multiplient plutôt que de diminuer.
- L'automatisation peut masquer les lacunes de revue. Un tableau de bord indiquant "audit trail: enabled" peut créer une confiance trompeuse. Enabled n'est pas la même chose que revu.
- L'implication pratique : les projets de transformation numérique en pharma ont besoin d'un plan de gouvernance de revue intégré dès le premier jour, et non greffé après la mise en service d'un système.
Les pistes d'audit ne sont solides que si les systèmes validés qui les génèrent le sont — CSV et CSA déterminent tous deux si la revue résiste réellement à l'inspection.
→ Lire : Validation des systèmes informatiques (CSV) vs Assurance des logiciels informatiques (CSA)
Construire un véritable programme d'examen des pistes d'audit
Utilisez ceci comme liste de contrôle de départ pour une auto-évaluation de l'unité qualité :
- Une SOP écrite définit ce que signifie "audit trail review" pour chaque système GxP utilisé
- La fréquence des revues est définie et basée sur le risque (pas "au besoin")
- Un rôle spécifique — pas "l'IT" ou "qui est disponible" — est propriétaire de la revue de chaque système
- Les réviseurs sont formés à ce à quoi ressemble une anomalie dans ce système spécifique
- Les résultats de la revue sont documentés, même lorsqu'aucune anomalie n'est trouvée
- Les anomalies déclenchent un écart ou une enquête formelle, avec un CAPA en boucle fermée
- Les connexions partagées et les comptes administrateur génériques sont éliminés dans la mesure du possible
- Les sorties assistées par IA disposent d'une étape documentée de revue et de signature humaine
- Les enregistrements de revue sont récupérables rapidement lors d'une inspection, et non reconstitués a posteriori
- Une unité qualité capable de répondre « montrez-moi les trois dernières revues de piste d'audit pour ce système, et ce qui en a résulté » est dans une position fondamentalement différente de celle qui ne peut que dire que le système enregistre tout.
Points clés
- Les lettres d'avertissement ont fortement augmenté au cours de l'exercice 2025, et l'intégrité des données reste l'une des catégories les plus citées.
- Le libellé spécifique des citations a évolué : les inspecteurs nomment de plus en plus l'absence de revue, pas l'absence de la piste elle-même.
- La plupart des systèmes GxP génèrent déjà des pistes d'audit complètes — la lacune est la discipline organisationnelle, pas la technologie.
- Les outils IA et numériques relèvent encore la barre, car ils ajoutent plus de systèmes à examiner et introduisent de nouvelles catégories de sorties nécessitant une signature humaine.
- Une cadence de revue documentée et fondée sur les risques, avec une responsabilité clairement définie, est désormais une expectation de base, et non une simple bonne pratique.
FAQ
Q1. Quelle est la différence entre l'existence d'une piste d'audit et la revue de la piste d'audit ?
L'existence signifie que le système enregistre techniquement les actions et modifications des utilisateurs. La revue signifie qu'une personne formée vérifie régulièrement ces enregistrements et documente le résultat.
Q2. Pourquoi le nombre de lettres d'avertissement de la FDA a-t-il tant augmenté au cours de l'exercice 2025 ?
Le CDER a émis 303 lettres d'avertissement au cours de l'exercice 2025, contre 190 en 2024, une hausse liée à un élargissement du champ des inspections, à des produits médicamenteux non approuvés et à des lacunes persistantes en matière d'intégrité des données sur plusieurs sites.
Q3. La revue des pistes d'audit est-elle exigée par le 21 CFR Partie 11 ?
La Partie 11 définit les exigences sur la façon dont les enregistrements électroniques et les signatures doivent être capturés et sécurisés. L'attente d'une revue active de ces enregistrements découle des exigences générales de surveillance de la qualité GMP, et non de la Partie 11 seule.
Q4. Le fait de disposer d'un système validé protège-t-il contre les constats liés aux pistes d'audit ?
Non. La validation confirme que le système fonctionne comme conçu. Elle ne confirme pas que quelqu'un examine ce que le système enregistre, c'est là que surviennent la plupart des citations récentes.
Q5. À quelle fréquence les pistes d'audit doivent-elles être revues ?
Il n'existe pas d'intervalle unique fixé par la réglementation. La fréquence des revues doit être basée sur le risque, documentée dans une SOP et appliquée de manière cohérente — avec des preuves qu'elle a été effectuée.
Reporting on the science, business and regulation shaping the pharmaceutical industry.
Plus dans Pharma IT
Tous les articles →
L'IA dans les essais cliniques : améliorer l'efficacité et réduire les coûts
Comment l'IA transforme la médecine personnalisée pour de meilleurs résultats en santé
Discussion