Media fill che mettono davvero sotto stress il sistema: costruire fiducia nella produzione farmaceutica asettica
Scoprite come i media fill mettono alla prova i processi asettici per garantire sterilità e conformità nella produzione farmaceutica.

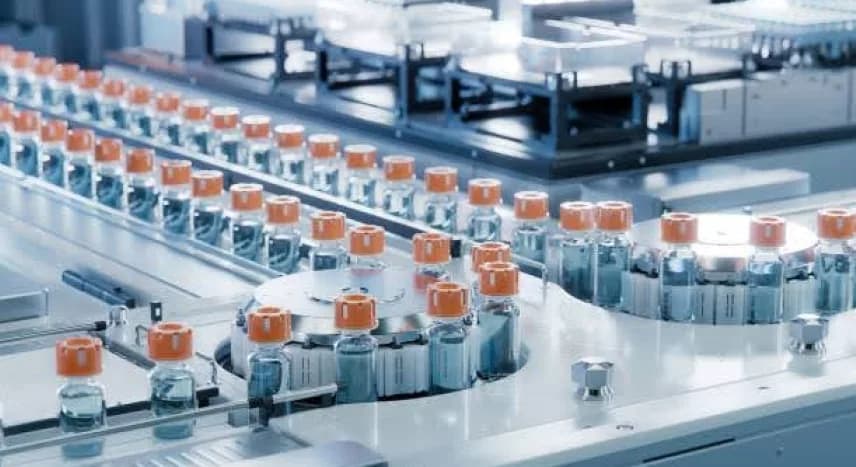
Nella produzione farmaceutica, soprattutto per iniettabili sterili, anche una contaminazione minima può avere conseguenze gravi. Per garantire la sicurezza e la conformità normativa, le aziende eseguono media fill, simulazioni di processo asettico che utilizzano un mezzo di crescita per imitare la produzione reale.
Più che una formalità, un media fill ben progettato testa l'intero processo asettico, le attrezzature, il personale e l'ambiente per rivelare eventuali punti deboli.
Questo articolo spiega cosa sono i media fill, perché devono “stressare il sistema” e cosa si aspettano i regolatori da queste convalide critiche. Incorporare Pratiche di outsourcing e trasferimento tecnologico integrate con CCS garantisce che gli standard di convalida asettica siano mantenuti in modo coerente tra strutture interne e partner.

Cos'è un Media Fill?
Un media fill è una simulazione del processo di riempimento asettico. Invece di riempire il prodotto reale, la linea viene riempita con un mezzo di crescita ricco di nutrienti, come Soybean Casein Digest Medium (SCDM) o Tryptic Soy Broth (TSB). Questo mezzo può supportare la crescita di un'ampia gamma di microrganismi.
Lo scopo di un media fill è riprodurre l'intero processo produttivo asettico, dalla preparazione dei materiali, al riempimento e tappatura fino alla sigillatura e al confezionamento, in condizioni normali e talvolta anche peggiori del normale.
Una volta riempiti, i contenitori vengono incubati a temperature controllate per una durata specifica, tipicamente 14 giorni, per verificare la crescita microbica. Programmi complementari come collegare EM e CCIT per la garanzia di sterilità rafforzano ulteriormente la fiducia nella barriera asettica dall'ambiente al contenitore finale.
Se non si osserva alcuna contaminazione microbica, il processo è considerato convalidato per l'assicurazione della sterilità. Tuttavia, anche una singola unità contaminata può indicare un rischio significativo e richiede un'indagine completa.
Perché i Media Fill Devono “Stressare” il Sistema?
Nessun processo asettico è completamente infallibile: persone, attrezzature, flussi d'aria e procedure possono tutti introdurre contaminazione. Lo scopo di un media fill non è dimostrare la perfezione ma mettere alla prova il sistema finché non emergono le debolezze.
Un media fill “stressato” incorpora intenzionalmente condizioni peggiori del caso, come durate di lotti più lunghe, maggiori interventi degli operatori, velocità di linea più elevate o operare ai limiti delle condizioni della cleanroom.
Stressando il sistema, i produttori possono confermare che il loro processo asettico rimane affidabile nelle condizioni più severe, identificare precocemente i rischi di contaminazione e adottare azioni correttive, oltre a costruire fiducia presso i regolatori che il processo è veramente sotto controllo. Implementare Metodi di monitoraggio microbico rapido guidati dall'AI può anche aiutare a tracciare dati in tempo reale dagli ambienti del media fill per ottenere informazioni predittive.
I media fill troppo facili, condotti in condizioni ideali con interventi minimi, creano un falso senso di sicurezza; l'obiettivo è sempre simulare la realtà, non la perfezione.
Elementi chiave di un Media Fill Robusto e Stressante
Progettare un media fill che metta realmente sotto stress il sistema richiede una pianificazione accurata. Ogni parametro dovrebbe essere scelto per sfidare il processo in modo significativo, senza introdurre stress artificiali o irrealistici. Di seguito sono riportati gli aspetti principali da considerare.
a) Dimensione del lotto e durata: La simulazione dovrebbe riflettere la dimensione massima del lotto o la durata di produzione più lunga prevista nelle operazioni reali. Run più lunghi aumentano il rischio di contaminazione e testare in queste condizioni garantisce che il processo rimanga robusto anche durante riempimenti prolungati.
b) Coinvolgimento dell'operatore e interventi: L'intervento umano è uno dei maggiori rischi nella produzione asettica. Un buon media fill include interventi sia di routine che non di routine, come aggiustamenti delle attrezzature, sostituzioni di componenti o rimozione di inceppamenti. Dovrebbe inoltre coinvolgere operatori diversi, dai più esperti ai nuovi assunti, per tenere conto della variabilità del comportamento.
c) Velocità di linea e prestazioni dell'apparecchiatura: Operare alla massima velocità di linea prevista aiuta a testare come il sistema si comporta sotto stress massimo. Velocità più elevate possono causare maggiore turbolenza, carico di particelle superiore e meno tempo per le reazioni degli operatori, tutti fattori che possono influenzare il rischio di contaminazione.
d) Condizioni ambientali: Il riempimento dovrebbe essere condotto nelle normali condizioni operative della cleanroom, non dopo una pulizia intensiva. Includere la presenza massima di personale, l'attività di fondo tipica e i reali schemi di flusso d'aria di produzione. Questo assicura che il test rifletta il carico microbiologico reale dell'impianto.

e) Sistemi di contenimento e chiusura: Contenitori e sistemi di chiusura diversi possono comportarsi in modo differente. Il media fill dovrebbe includere i tipi di contenitori più difficili — per esempio, fiale di maggiore dimensione, siringhe o ampolle che sono più difficili da sigillare correttamente. Se in produzione vengono utilizzati più formati, ciascuno deve essere convalidato tramite simulazioni separate o combinate.
f) Tempi di attesa e ritardi: Nella produzione reale, si verificano ritardi, i materiali possono essere in attesa prima dell'uso o i contenitori riempiti possono essere temporaneamente trattenuti prima della sigillatura. Questi tempi di attesa devono essere inclusi nel media fill per garantire che non creino rischi di contaminazione nascosti.
g) Scelta del terreno di crescita: Il terreno utilizzato deve essere capace di sostenere un'ampia varietà di microrganismi. Prima dell'uso, il test di promozione della crescita (GPT) conferma che il terreno può effettivamente favorire la crescita microbica. Senza questo passaggio, si rischiano falsi negativi.
h) Incubazione e ispezione: Dopo il riempimento, i contenitori vengono tipicamente incubati per 14 giorni, spesso sette giorni a 20–25°C e sette giorni a 30–35°C. Questa incubazione in due fasi assicura che sia i microrganismi psicrofili (amanti del freddo) sia i mesofili (a temperatura moderata) abbiano la possibilità di crescere. I contenitori devono essere capovolti periodicamente per esporre tutte le superfici interne.

Aspettative regolatorie e standard globali
Agenzie regolatorie come la U.S. FDA, l'European Medicines Agency (EMA) e l'Organizzazione Mondiale della Sanità (WHO) hanno chiare aspettative sull'esecuzione e la documentazione del media fill.
Linee guida chiave includono:
- Linee guida FDA per l'industria sui prodotti farmaceutici sterili prodotti tramite processo asettico - Sottolinea che i media fill devono simulare tutte le manipolazioni asettiche e le interruzioni che potrebbero verificarsi durante la produzione normale.
- EU GMP Allegato 1 (Fabbricazione di prodotti medicinali sterili) - Richiede almeno tre media fill consecutivi riusciti per la qualificazione del processo e riqulifiche regolari (di solito ogni sei mesi).
- Linee guida PIC/S e WHO GMP - Sottolineano l'importanza di simulazioni in condizioni peggiori, del monitoraggio ambientale e di una corretta documentazione dei risultati e delle indagini.
Criteri di accettazione:
- Per i lotti piccoli (<5,000 unità) si richiedono zero unità contaminate.
- Per i lotti più grandi, può essere accettabile una unità contaminata solo se può essere chiaramente giustificata e investigata a fondo.
Qualsiasi contaminazione confermata indica un potenziale guasto asettico, richiedendo un'analisi delle cause profonde e azioni correttive prima di riprendere la produzione. Utilizzo di Rilevamento di tendenze microbiche basato su AI aiuta a identificare deviazioni ricorrenti e rafforza i processi CAPA basati sui dati.
Come progettare un media fill che metta davvero alla prova il sistema?
Per rendere un media fill veramente significativo, deve essere progettato in modo sistematico. Ecco un approccio pratico passo dopo passo:
Passo 1: Condurre una valutazione del rischio
Inizia tracciando ogni possibile fonte di contaminazione — progettazione dell'apparecchiatura, comportamento del personale, trasferimento dei materiali, condizioni ambientali e fasi del processo. Usa strumenti come l'analisi dei modi di guasto e degli effetti (FMEA) per identificare le aree ad alto rischio.
Passo 2: Definire il campo operativo del processo
Determina i limiti del tuo processo, velocità di linea massime e minime, tempi di funzionamento più lunghi, numero massimo di operatori e i tipi di contenitori nel caso peggiore. Il tuo media fill dovrebbe testare questi confini.
Passo 3: Pianificare le interruzioni
Elenca tutte le possibili interruzioni, di routine (come il reintegro dei componenti) e non di routine (come regolazioni dell'apparecchiatura non pianificate). Simula ciascuna in modo realistico durante il media fill.
Passo 4: Includere la variabilità degli operatori
Usa un mix di operatori di turni ed esperienze diverse. Questo cattura le differenze del mondo reale nella tecnica asettica e nel comportamento umano.
Passo 5: Eseguire in condizioni di routine
Esegui il riempimento nelle normali condizioni di produzione, stessa vestizione, stesso ambiente, stessa configurazione delle apparecchiature e attività di fondo tipiche.
Passo 6: Incubare e ispezionare correttamente
Segui un programma di incubazione validato e utilizza personale qualificato per l'ispezione visiva. Qualsiasi contenitore torbido o opalescente deve essere segnalato come contaminato e investigato immediatamente.
Passo 7: Indagare sui fallimenti
Se si verifica una contaminazione, identifica la fonte. È stato un errore umano? Un malfunzionamento dell'apparecchiatura? Un problema di controllo ambientale? Ogni risultato positivo deve portare all'identificazione della causa principale e a azioni correttive documentate.

Cause_comuni_di_fallimento_dei_media_fill
I punti di guasto comuni includono:
- Vestizione inadeguata o scarsa tecnica asettica da parte degli operatori.
- Interventi eccessivi o eseguiti scorrettamente.
- Sterilizzazione insufficiente o pratiche di trasferimento dei materiali inadeguate.
- Guarnizioni difettose o difetti del contenitore.
- Contaminazione ambientale dovuta a HVAC o interruzioni del flusso d'aria.
- Incubazione inappropriata o uso di terreni che non supportano la crescita microbica.
Frequenza_e_riqualificazione
I processi asettici sono dinamici; cambiamenti nel personale, nelle attrezzature o nella disposizione possono influenzare le prestazioni. Per questo motivo, i media fill non sono validazioni una tantum.
- Qualificazione_iniziale: Condotta durante la convalida del processo (di solito tre cicli consecutivi riusciti).
- Riqualificazione: Generalmente eseguita ogni sei mesi o dopo cambiamenti significativi come nuove linee di riempimento, modifiche alla struttura o nuovi operatori.
- Controllo_delle_modifiche: Qualsiasi modifica che influisca su parametri critici (es. tipo di contenitore o attrezzatura) innesca un nuovo media fill.
La riqualificazione regolare aiuta a garantire un continuo livello di garanzia di sterilità. Le strutture che implementano sistemi monouso nella produzione asettica possono ridurre significativamente le interruzioni dovute all'intervento umano, semplificare la convalida della pulizia e minimizzare i rischi di contaminazione durante le operazioni asettiche e i media fill.
Imparare dai risultati: trasformare i dati in miglioramento
Un media fill riuscito conferma la robustezza del processo asettico, ma i fallimenti spesso insegnano ancora di più. Ogni media fill, positivo o negativo, dovrebbe alimentare un ciclo di miglioramento continuo.
Dopo ogni media fill:
- Rivedere tutti i dati di monitoraggio ambientale e del personale.
- Identificare eventuali tendenze o fonti ricorrenti di contaminazione.
- Rivalutare la formazione degli operatori e le pratiche di intervento.
- Aggiornare le procedure operative standard (SOP) e i moduli di formazione in base alle risultanze.
L'obiettivo è trasformare ogni risultato in informazioni azionabili che rendano i futuri fill e la produzione effettiva del prodotto più sicuri e coerenti.
In_conclusione
I media fill sono più di un requisito normativo, sono il cuore della convalida del processo asettico. Un media fill ben progettato e realmente stressato testa attrezzature, persone, procedure e strutture come un unico sistema, rivelando come l'insieme si comporta sotto sfida per garantire la sicurezza del paziente.
Adottare l'approccio “test to stress” aiuta i produttori a rafforzare la comprensione del processo, ridurre i rischi e migliorare la qualità. In ultima analisi, un media fill che stressa veramente il sistema non solo convalida il processo ma riflette anche un forte impegno per la sicurezza del paziente e l'eccellenza nella produzione.

FAQ:
1. Che cos'è un media fill?
Un media fill è una simulazione del processo asettico in cui i prodotti farmaceutici sterili vengono sostituiti con un mezzo nutriente ricco. Riproduce l'intero processo di produzione — dalla preparazione dei materiali al riempimento, sigillatura e confezionamento — per valutare il processo rispetto a potenziali contaminazioni microbiche.
2. Perché i media fill sono importanti?
I media fill garantiscono che i processi di produzione asettica producano costantemente prodotti sterili. Aiutano a identificare punti deboli nelle attrezzature, nelle procedure, nei controlli ambientali e negli interventi umani, garantendo la sicurezza del paziente e la conformità normativa.
3. Cosa Significa “Mettere Sotto Stress il Sistema” in un Media Fill?
“Mettere sotto stress il sistema” significa progettare il media fill per simulare condizioni da caso peggiore — lotti con durata più lunga, interventi degli operatori al massimo, velocità di linea più elevate e variazioni ambientali di routine. Questo approccio garantisce che il processo rimanga robusto anche in condizioni difficili.
4. Quanto Tempo Vengono Incubati i Media Fill?
Tipicamente, i contenitori vengono incubati per 14 giorni: 7 giorni a 20–25°C per organismi psicrofili e 7 giorni a 30–35°C per organismi mesofili. I contenitori vengono periodicamente capovolti per esporre tutte le superfici.
Reporting on the science, business and regulation shaping the pharmaceutical industry.
Altro in Microbiologia e CCS
Tutti gli articoli →
Campionamento attivo dell'aria vs piastre settle vs piastre a contatto

Impostare i livelli di Allerta e Azione EM (Classi A–D): Guida pratica per professionisti del settore farmaceutico

Discussion