Come scrivere un rapporto CAPA che resista a qualsiasi ispezione
Una guida pratica per redigere rapporti CAPA conformi a GMP, FDA e standard ISO con una solida analisi delle cause profonde.

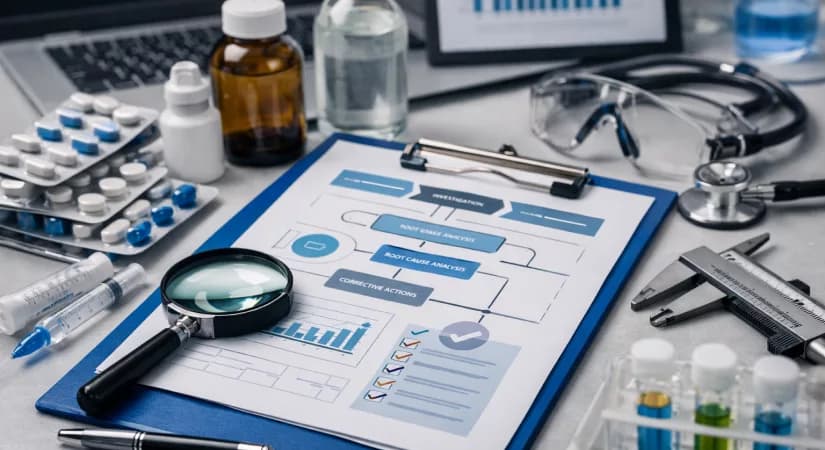
Se lavori nel settore farmaceutico o dei dispositivi medici, sai già che un CAPA (Azione Correttiva e Preventiva) non è semplicemente un modulo da compilare e archiviare. È uno dei documenti più scrutati durante qualsiasi ispezione regolatoria. FDA, ISO 13485 e le linee guida GMP attribuiscono infatti enorme importanza a come un'organizzazione indaga i problemi di qualità, affronta le cause profonde e previene il ritorno dei problemi.
Eppure, nonostante l'importanza critica della documentazione CAPA, molte squadre continuano a sbagliare. Non perché non ci tengano, ma perché trattano il rapporto CAPA come un esercizio di spunta delle caselle piuttosto che come una storia coerente e basata su evidenze. Ed è proprio questo che gli auditor percepiscono a chilometri di distanza.
Questa guida ti accompagnerà su come deve essere un solido rapporto CAPA, come costruire con precisione ogni sezione e quali errori comuni evitare affinché la tua documentazione regga al controllo regolatorio più severo.
Cos'è davvero un rapporto CAPA
Prima di tutto, chiarifichiamo di cosa stiamo parlando. In pratica c'è molta confusione tra un modulo CAPA, un piano d'azione CAPA e un rapporto CAPA, e consegnare quello sbagliato durante un audit può creare immediati segnali di allarme.
- Un modulo CAPA è lo schema strutturale. Cattura i campi necessari e le informazioni in modo organizzato.
- Un piano d'azione CAPA va più in profondità: dettaglia le azioni specifiche da intraprendere, chi è responsabile e quando verrà completato ogni passaggio.
- Il rapporto CAPA è il documento completo e di livello superiore. Racconta tutta la storia, dall'identificazione del problema fino alla risoluzione verificata.
Include i risultati delle indagini, l'analisi della causa radice, la motivazione delle azioni scelte, le prove dell'implementazione e la conferma che tali azioni hanno effettivamente funzionato.
Pensalo come una pila. Il modulo organizza, il piano d'azione pianifica e il rapporto dimostra. I regolatori non sono interessati a quanto ordinatamente hai compilato un modello. Vogliono vedere che hai capito il problema, che hai indagato le cause, che hai intrapreso azioni che affrontano realmente la causa radice e che hai poi confermato con dati che l'evento non si ripeterà. Questo è lo standard a cui un buon rapporto CAPA deve rispondere.
Inizia con una dichiarazione del problema precisa
Ogni rapporto CAPA solido comincia con una dichiarazione del problema chiara, specifica e supportata da evidenze. Qui molti rapporti si sgretolano prima ancora di iniziare. Scrivere qualcosa come "process failure observed" o "deviation in batch production" dice praticamente nulla a un auditor. Non comunica cosa è fallito, dove è successo, quando è stato rilevato, come è stato individuato o quali dati lo hanno confermato.
Una corretta dichiarazione del problema dovrebbe rispondere a tutte queste domande. Per esempio, invece di scrivere "non conformità nel rivestimento della compressa," dovresti scrivere qualcosa come: "Durante i controlli di qualità in-process sul Lotto 2204-B il 14 marzo 2025, lo spessore del rivestimento di circa l'8% delle compresse è risultato inferiore alla specifica validata di 0.2 mm, misurato con micrometro in tre punti di campionamento. La deviazione è stata rilevata durante l'ispezione a metà processo dal personale QC e non è stata osservata nel lotto precedente."
Questo livello di specificità ha due scopi. Mostra all'auditor che hai identificato correttamente il problema e pone le basi per un'analisi delle cause radice mirata al problema giusto.
Esegui un'analisi strutturata della causa radice

L'analisi della causa radice è la spina dorsale di qualsiasi CAPA. I regolatori non richiedono l'uso di una metodologia specifica. Che tu utilizzi i 5 Whys, i diagrammi a lisca di pesce, il Failure Mode and Effects Analysis (FMEA) o l'analisi ad albero dei guasti, ciò che conta è che il processo sia strutturato, documentato e supportato da evidenze.
La tecnica dei 5 Whys è comunemente usata in ambito pharma perché è semplice da documentare e seguire. Si parte dal problema e si chiede "perché" è successo, poi si chiede "perché" di nuovo per ogni risposta successiva, di solito approfondendo attraverso cinque livelli fino a raggiungere una causa radice sistemica piuttosto che un sintomo superficiale. La chiave è continuare ad andare oltre il primo o il secondo livello, dove la maggior parte delle indagini si ferma troppo presto.
Per esempio, se il rivestimento delle compresse fosse fuori specifica, il primo "perché" potrebbe rivelare che la portata dello spray è fluttuata. Il secondo "perché" potrebbe mostrare che la pistola di rivestimento era parzialmente ostruita. Il terzo "perché" potrebbe rivelare che la SOP di pulizia della pistola di rivestimento mancava di un passaggio per ispezionare l'integrità dell'ugello dopo la pulizia. Quella è una causa radice che vale la pena correggere.
Qualunque strumento tu usi, l'output deve essere documentato in dettaglio. Gli auditor vogliono vedere il ragionamento, non solo la conclusione. Devono poter seguire il tuo pensiero dal problema fino alla sua fonte, e qualsiasi lacuna logica attirerà domande di follow-up.
Definisci azioni correttive e preventive che corrispondano alla causa radice
Una volta stabilita la causa radice, ogni azione che specifichi deve derivare logicamente da essa. Sembra ovvio, ma è uno dei problemi più frequentemente segnalati durante le ispezioni. Azioni che affrontano il sintomo ma non la causa radice sono un chiaro segnale che il CAPA è inefficace.
Ci sono due livelli da affrontare qui:
- L'azione correttiva affronta il problema immediato, correggendo ciò che è andato storto in quel lotto o evento specifico.
- L'azione preventiva affronta la problematica sistemica, in modo che non si ripeta in nessun punto del processo. Entrambe devono essere documentate esplicitamente.
Usando l'esempio della pistola di rivestimento, l'azione correttiva potrebbe essere riesaminare e pulire tutte le pistole di rivestimento dello stabilimento e mettere il lotto interessato in attesa in attesa di revisione. L'azione preventiva potrebbe includere la revisione della SOP di pulizia per aggiungere un passo obbligatorio di ispezione dell'ugello, la convalida della procedura aggiornata, la riqualificazione di tutti gli operatori coinvolti e l'aggiunta di un checkpoint di verifica al registro di lotto.
Ogni azione dovrebbe avere un responsabile chiaramente assegnato, una data di completamento realistica e un riferimento a documenti di supporto come SOP, protocolli di convalida o registri di formazione. Azioni vaghe senza responsabilità non solo danno una cattiva impressione; fanno sembrare il tuo sistema qualità disfunzionale.

La valutazione del rischio appartiene al rapporto

Un rapporto CAPA dovrebbe includere anche una valutazione del rischio collegata all'evento di qualità. I regolatori si aspettano di vedere che hai considerato l'impatto potenziale sulla qualità del prodotto, sulla sicurezza del paziente e sulla conformità regolatoria quando hai definito l'ambito della CAPA.
Secondo le linee guida ICH Q9, che orientano la gestione del rischio qualità nelle industrie soggette a GMP, le decisioni sull'estensione dell'indagine e sull'ampiezza delle azioni correttive dovrebbero essere proporzionate al livello di rischio. Se una deviazione comporta un rischio basso per la sicurezza o la qualità del prodotto, le tue azioni possono essere più mirate. Se il rischio è significativo, l'indagine e le azioni devono essere più ampie e rigorose.
Questo approccio basato sul rischio dovrebbe essere visibile nel rapporto CAPA. Limitarsi a dichiarare che è stata eseguita una valutazione del rischio non è sufficiente. Il rapporto dovrebbe mostrare quali fattori di rischio sono stati valutati, quali strumenti o matrici di rischio sono stati applicati (es. punteggi di probabilità e gravità) e come l'esito della valutazione ha influenzato l'ambito della CAPA.
Documentare le prove di implementazione
Scrivere che intraprenderai un'azione non è lo stesso che dimostrare di averla eseguita. Le prove di implementazione sono ciò che trasforma un piano in un fatto verificabile, e i regolatori sono molto chiari nell'esigere di vedere entrambi.
Per ogni azione elencata nella tua CAPA, dovrebbe esserci la corrispondente prova di completamento. Se una SOP è stata rivista, includi il riferimento del documento e il numero di versione. Se è stata effettuata una formazione, fai riferimento ai registri di formazione e ai registri di partecipazione. Se un'apparecchiatura è stata riparata o modificata, includi la documentazione di manutenzione o del change control. Se un processo è stato rivalidato, collega il protocollo di convalida e il rapporto riepilogativo approvato.
Tutta questa documentazione dovrebbe essere collegata direttamente al record CAPA, non solo menzionata di sfuggita. Gli auditor chiederanno di vederla e, se devono cercarla, l'impressione che si crea è che il tuo sistema qualità manchi di tracciabilità.
Verificare l'efficacia con i dati, non solo con il completamento dei compiti
Chiudere una CAPA quando tutti i compiti sono completati è una delle rilevazioni di audit più comuni nell'industria farmaceutica. Chiudere una CAPA perché hai verificato che le azioni hanno effettivamente impedito la ricorrenza: questo è ciò che significa conformità.
I controlli di efficacia sono un passaggio di verifica formale che i regolatori si aspettano di vedere in ogni rapporto CAPA. Dovrebbero essere definiti prima ancora che la CAPA venga implementata, in modo da avere un criterio di successo predeterminato. Dopo l'implementazione, si raccolgono dati in un periodo di monitoraggio definito e si confrontano i risultati rispetto ai criteri stabiliti.
Per esempio, se la tua CAPA ha affrontato un errore ricorrente nella documentazione dei lotti, il tuo controllo di efficacia potrebbe dichiarare: "Zero ricorrenze dello stesso tipo di errore su 30 revisioni consecutive dei lotti condotte entro 90 giorni dall'implementazione." Se i dati non mostrano ricorrenze, il controllo di efficacia è superato e la CAPA può essere chiusa formalmente. Se si osservano ricorrenze, la CAPA deve essere riaperta e la causa principale rivista.
Misurare il completamento dei compiti anziché l'esito è la più grande debolezza nella verifica dell'efficacia. L'intero scopo di una CAPA è che il problema non si ripresenti. Il tuo rapporto deve dimostrare che così è.
Fai della tracciabilità la spina dorsale del tuo rapporto
In ogni sezione del rapporto CAPA, la tracciabilità è ciò che tiene insieme tutto. Un auditor dovrebbe poter iniziare da qualsiasi punto del rapporto, dalla causa principale, dal piano d'azione o dal controllo di efficacia, e tracciare logicamente a ritroso e in avanti attraverso l'intero documento.
Questo significa che la dichiarazione del problema dovrebbe collegarsi all'indagine. L'indagine dovrebbe portare alla causa principale. La causa principale dovrebbe guidare le azioni. Le azioni dovrebbero fare riferimento alle prove di implementazione. Le prove dovrebbero alimentare il controllo di efficacia. E il controllo di efficacia dovrebbe collegarsi direttamente alla dichiarazione del problema originale.
Quando quella catena è intatta e visibile, gli auditor possono esaminare il tuo rapporto con fiducia. Quando ci sono lacune, allegati non referenziati nella narrazione, azioni che non si collegano a nessuna causa principale, controlli di efficacia che misurano la cosa sbagliata, le domande si moltiplicano.

Errori comuni che subito attirano l'attenzione degli auditor
Anche i team qualità esperti commettono questi errori, quindi vale la pena nominarli direttamente. Le dichiarazioni del problema vaghe o generiche sono il punto di partenza più frequente per CAPA deboli.Analisi della causa principale che si ferma a "errore umano" o "problema di formazione"senza spiegare il fallimento sistemico sottostante a queste etichette è un altro problema persistente.
Azioni che risolvono il sintomo ma ignorano la causa sottostante sono considerate CAPA inefficaci dai regolatori. Controlli di efficacia che confermano solo il completamento dei compiti, piuttosto che confermare che il problema è risolto, sono un passaggio mancato. E documentazione disconnessa, dove le prove esistono ma non sono collegate al record CAPA, crea lacune di tracciabilità che compromettono l'intero rapporto.
Risolvere questi problemi non è complicato. Richiede disciplina, struttura e un autentico impegno a capire cosa è andato storto, non solo a documentare che qualcosa è successo.
Il ruolo del tuo sistema qualità nel reporting CAPA
Un rapporto CAPA è efficace solo quanto il sistema che lo supporta. Quando la documentazione CAPA è gestita in un moderno Sistema di Gestione della Qualità elettronico (eQMS), il rapporto è collegato automaticamente all'evento che lo ha attivato, una deviazione, un reclamo, una constatazione di audit o una non conformità. Ogni passaggio include una traccia di controllo. Il controllo delle versioni garantisce che le modifiche al CAPA vengano registrate. I controlli di efficacia possono essere integrati nei flussi di lavoro in modo che non vengano saltati. E poiché i CAPA sono collegati agli eventi di qualità correlati, le tendenze diventano visibili a livello sistemico anziché restare sepolte nei singoli record.
Sia che gestiate i CAPA in un sistema digitale sia che li gestiate con un processo cartaceo strutturato, lo standard è lo stesso: ogni elemento del rapporto deve essere tracciabile, logico e verificabile. L'obiettivo non è impressionare un auditor. L'obiettivo è dimostrare che il vostro sistema di qualità apprende, corregge e previene, e che siete in grado di provare tutti e tre.
Reporting on the science, business and regulation shaping the pharmaceutical industry.
Altro in Produzione farmaceutica
Tutti gli articoli →
Conformità nella produzione farmaceutica 2025: normative chiave e migliori pratiche da conoscere

Migliorare la flessibilità nella produzione farmaceutica: produzione agile e scalabilità rapida

Discussion