EudraLex Volume 4: Guida pratica alle linee guida EU GMP
Guida pratica a EudraLex Volume 4 per i produttori farmaceutici: struttura EU GMP, allegati chiave, consigli per la conformità e preparazione alle ispezioni spiegati.

Se lavori nella produzione farmaceutica, controllo qualità o affari regolatori allinterno dell'UE, probabilmente hai sentito parlare di EudraLex Volume 4. Ma conoscerne il nome e comprendere davvero cosa significhi per le tue attività quotidiane sono due cose molto diverse.
Molte organizzazioni seguono le buone pratiche di fabbricazione (GMP) a livello superficiale. La loro documentazione sembra a posto, la linea produttiva scorre senza problemi e presumono che la conformità sia garantita. Ma quando un ispettore dell'UE varca la soglia, le lacune che erano invisibili sulla carta diventano improvvisamente molto visibili. È qui che una solida conoscenza operativa di EudraLex Volume 4 fa tutta la differenza.
Questa guida spiega cos'è EudraLex Volume 4, come è strutturato, quali allegati sono i pi critici e come tradurre i suoi requisiti in azioni concrete di conformit giornaliere.
Che cos' è EudraLex Volume 4?
EudraLex la raccolta di regole e linee guida che regolano i prodotti medicinali nell'Unione Europea. pubblicata dalla Commissione Europea e comprende 10 volumi, ognuno dei quali copre un'area diversa della regolamentazione farmaceutica.
Il Volume 4 quello interamente dedicato alle Good Manufacturing Practice (GMP). Definisce i requisiti dettagliati per la fabbricazione, il controllo e la messa in commercio dei prodotti medicinali, sia per uso umano che veterinario.
Traduce la legislazione UE, nello specifico la Commission Directive (EU) 2017/1572 per i prodotti medicinali per uso umano e la Directive 91/412/EEC per i prodotti veterinari, in aspettative pratiche e operative. Questi sono gli standard che gli ispettori EU GMP utilizzano quando auditano il tuo sito produttivo.
Fondamentale, il Volume 4 non un documento statico. Viene revisionato regolarmente per tenere il passo con i progressi tecnologici, i sistemi digitali e le complessit della catena di approvvigionamento globale. Se il tuo approccio alla conformit lo considera qualcosa da leggere una volta e archiviare, questo un problema.
In cosa EudraLex Volume 4 differisce dagli altri volumi
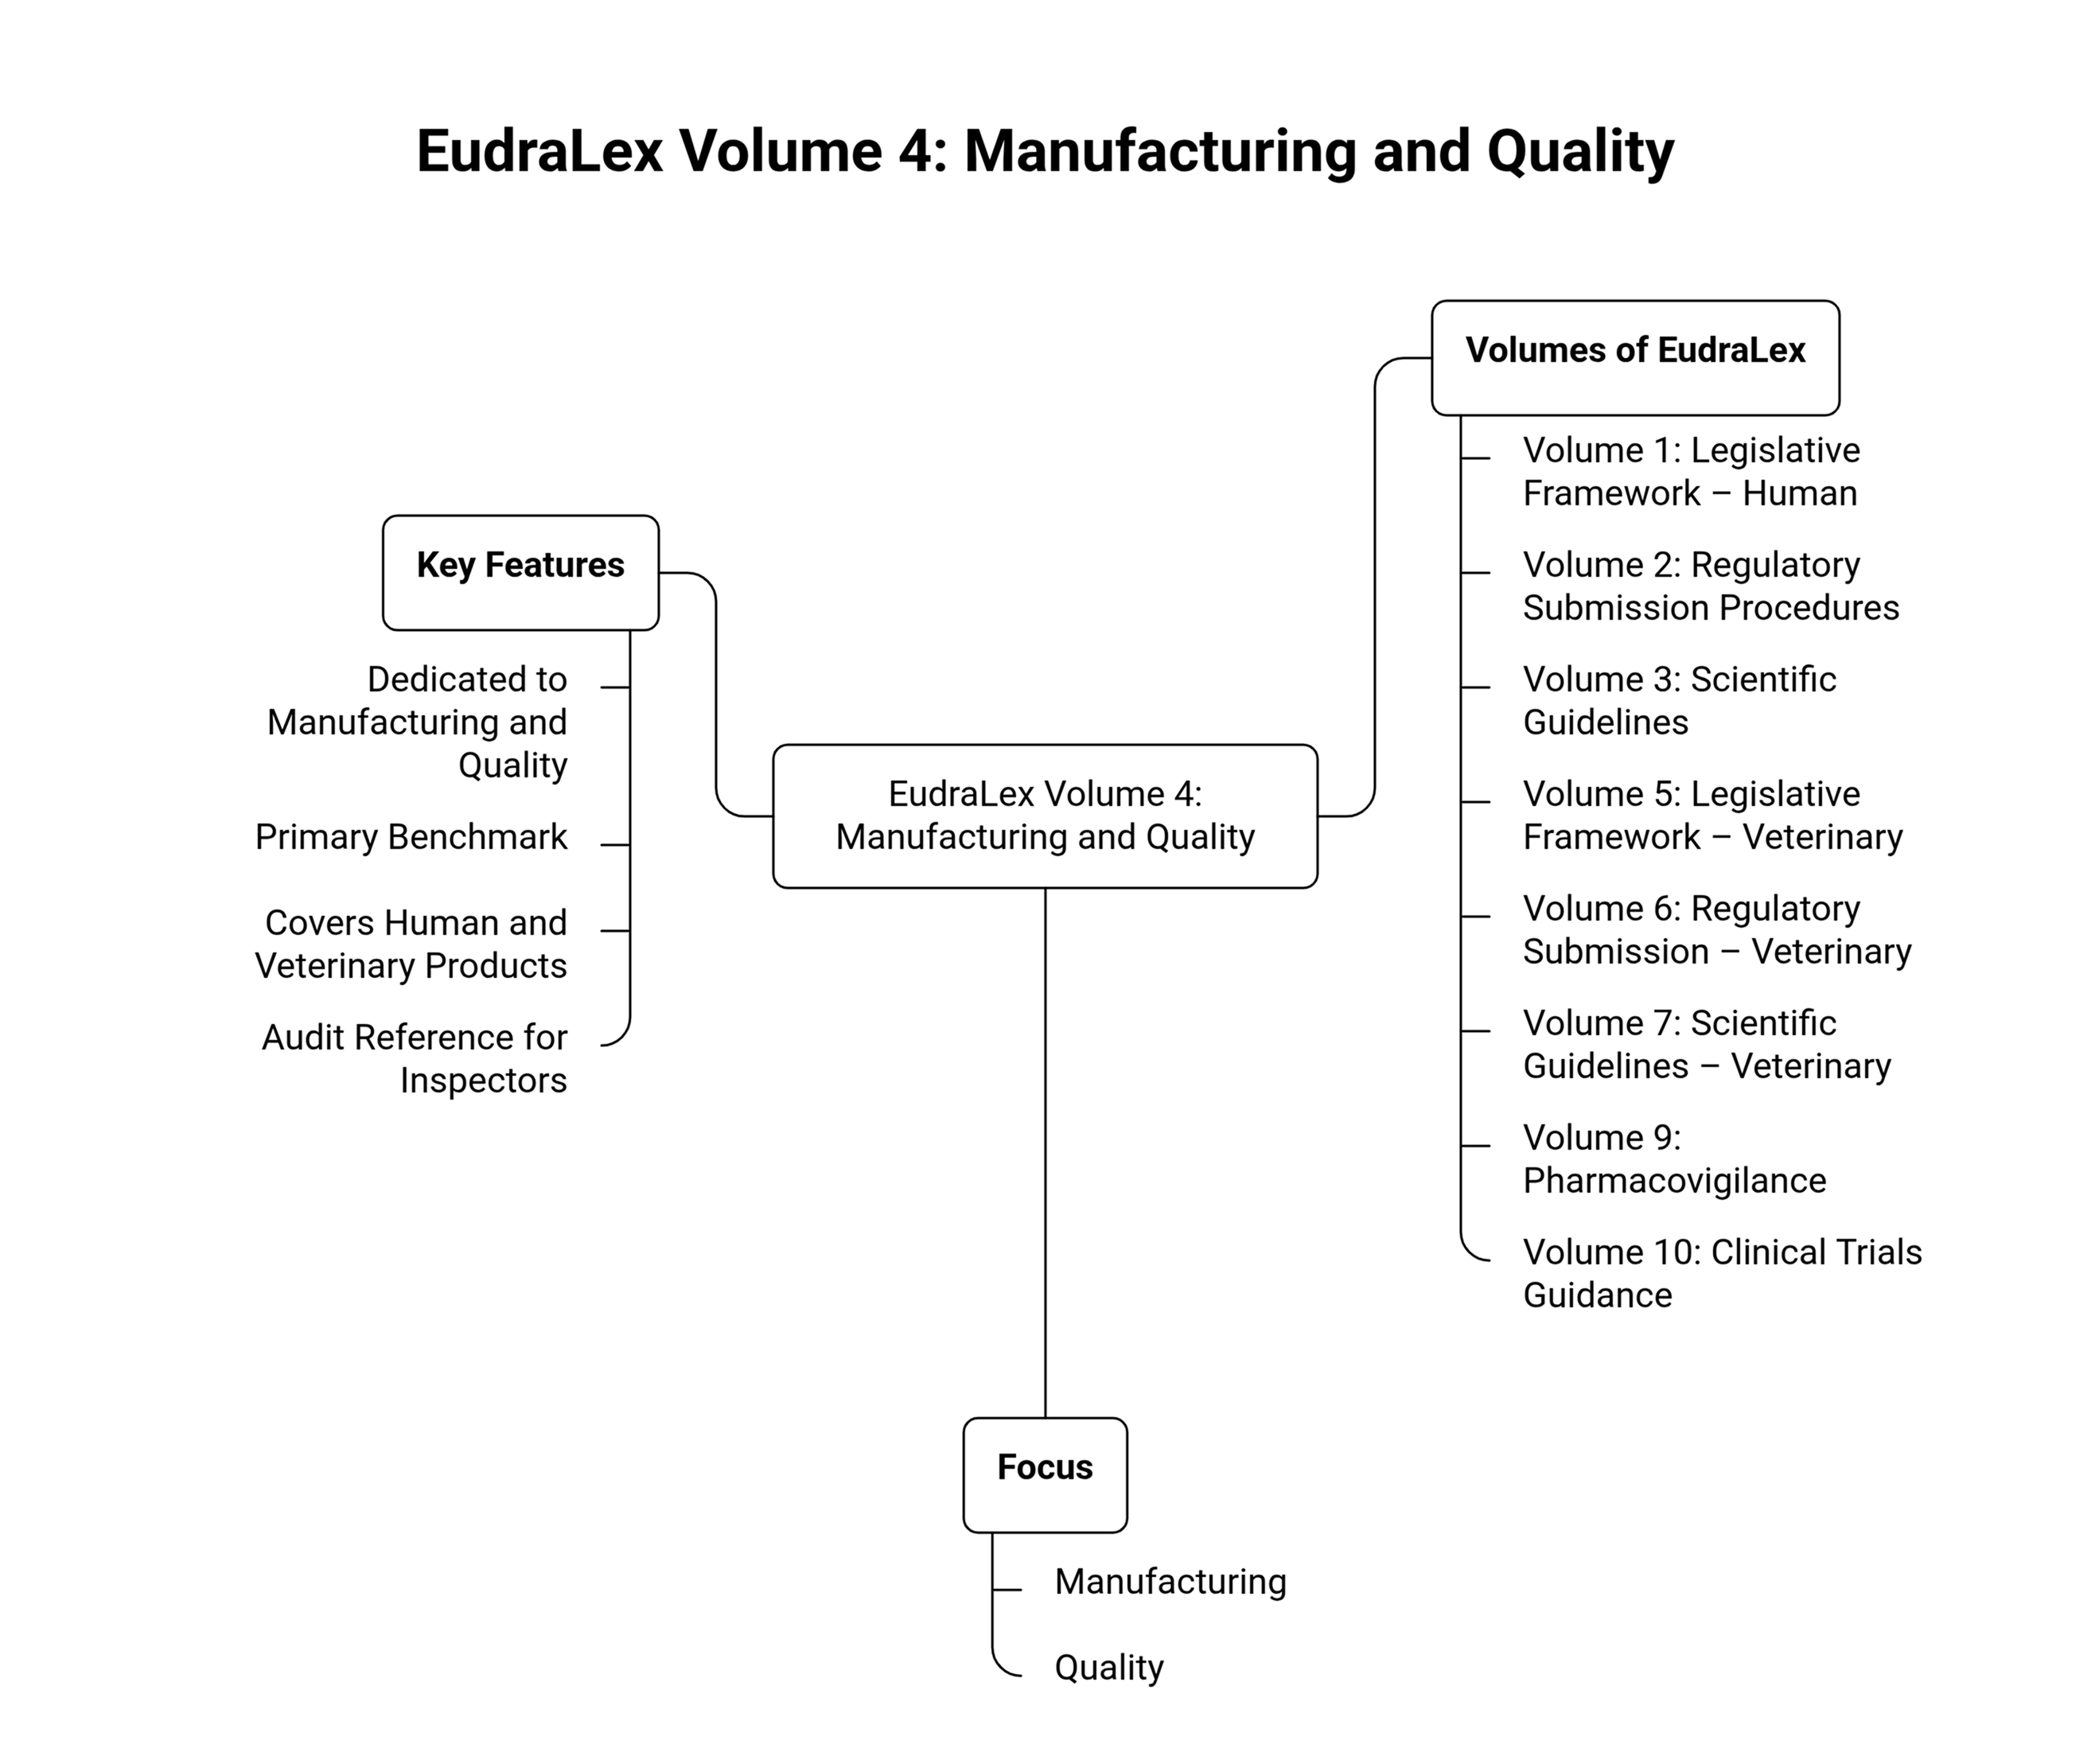
Per comprendere perché il Volume 4 cos importante per i professionisti della produzione, aiuta sapere cosa trattano gli altri volumi:
Volumi 1 e 5 trattano i quadri normativi per i prodotti medicinali per uso umano e veterinario, rispettivamente.
Volumi 2 e 6 coprono le procedure di presentazione e domanda regolatoria.
Volumi 3 e 7 forniscono linee guida scientifiche.
Volume 9 tratta la farmacovigilanza, ovvero il monitoraggio della sicurezza dei farmaci.
Volume 10 si concentra sulle linee guida per gli studi clinici.
Nessuno di questi ti dice direttamente come gestire il sito produttivo. Il Volume 4 lo fa. il punto di riferimento operativo per i team di produzione, i reparti di controllo qualità, i responsabili della catena di fornitura e chiunque sia coinvolto nella fabbricazione fisica e nel rilascio dei medicinali. Se il tuo ruolo riguarda la produzione o la fornitura di API, il Volume 4 il tuo benchmark primario.
La certificazione EU GMP il risultato reale di tutto ci che EudraLex Volume 4 richiede.
Una guida passo-passo per aziende UE e USA dall'analisi delle lacune fino al rilascio del certificato.
→ Leggi: Come Ottenere la Certificazione GMP: Guida Passo Dopo Passo per Aziende dell'UE e degli USA
Come strutturato EudraLex Volume 4
Il Volume 4 diviso in tre parti principali, supportate da allegati che approfondiscono specifiche aree di produzione.
Parte I riguarda i requisiti GMP fondamentali per i prodotti medicinali finiti. Ci include il sistema di qualit farmaceutica, le responsabilit del personale, gli standard per locali e attrezzature, le pratiche documentali, i controlli di produzione, il controllo qualit, le attivit esternalizzate, la gestione dei reclami e dei richiami e gli audit interni.
Parte II si concentra specificamente sugli active pharmaceutical ingredients (APIs) utilizzati come materiali di partenza. I suoi requisiti sono allineati con ICH Q7, lo standard internazionale per la gestione della qualit degli API. Questa sezione essenziale per qualsiasi produttore o fornitore coinvolto nella catena di fornitura degli API.
Parte III una sezione di riferimento contenente orientamenti supplementari, documenti interpretativi, risorse Q&A e modelli emessi da EMA e dalla Commissione Europea. Aiuta a chiarire come applicare le regole in pratica.
Oltre alle tre parti, EudraLex Volume 4 include allegati che trattano tipi di prodotto specifici, tecnologie e contesti operativi.
Gli allegati chiave di EudraLex Volume 4, e perché sono importanti
Allegato | Punti chiave |
Allegato 1 — Prodotti Medicinali Sterili |
|
Allegato 11 — Sistemi Computerizzati |
|
Allegato 13 — Prodotti Medicinali Sperimentali |
|
Allegato 15 — Qualificazione e Validazione |
|
Allegato 16 — Certificazione QP e Liberazione dei Lotti |
|
Allegato 19 — Campioni di Riferimento e di Conservazione |
|
Allegato 21 — Importazione di Prodotti Medicinali |
|
Non tutti gli allegati hanno lo stesso peso. Alcuni attirano costantemente maggiore attenzione da parte dei regolatori, dei professionisti della qualità e dei team di conformità perché trattano aree ad alto rischio o in rapida evoluzione della produzione farmaceutica. Ecco quelli che devi conoscere bene.
Allegato 1, Fabbricazione di Prodotti Medicinali Sterili
L'Allegato 1 disciplina la fabbricazione dei prodotti sterili ed è stato significativamente rivisto nel 2022. La revisione ha introdotto un nuovo requisito importante: una Strategia formalizzata di Controllo della Contaminazione (CCS). Ciò significa che il rischio di contaminazione deve ora essere gestito attivamente lungo l'intero ciclo di vita del prodotto, non solo rilevato tramite il controllo del prodotto finito.
La conformità all'Allegato 1 richiede:
Una CCS documentata che copra strutture, servizi, operazioni e monitoraggio
Programmi di classificazione delle cleanroom e monitoraggio ambientale basati sul rischio
Formazione robusta alla tecnica asettica e monitoraggio del comportamento
Metodi di sterilizzazione convalidati appropriati al prodotto e al contenitore
La produzione sterile è una delle aree più scrutinata durante le ispezioni EU GMP. Se il vostro sito produce prodotti sterili e la vostra CCS non è completamente documentata e operativa, questa dovrebbe essere la vostra priorità immediata.
Allegato 11, Sistemi computerizzati
Con l'aumento della digitalizzazione delle operazioni farmaceutiche, l'Allegato 11 è diventato una delle parti più citate del Volume 4. Definisce le aspettative GMP per qualsiasi sistema computerizzato utilizzato in un ambiente GMP, dai sistemi di esecuzione della produzione (MES) e dai sistemi di gestione delle informazioni di laboratorio (LIMS) ai sistemi elettronici di gestione della qualità (eQMS).
I requisiti chiave includono:
Convalida del sistema per l'intero ciclo di vita (non solo all'installazione iniziale)
Controlli di integrità dei dati, inclusi audit trail, gestione degli accessi e firme elettroniche
Sovrintendenza di fornitori e venditori per sistemi di terze parti
Classificazione basata sul rischio dei sistemi informatici in base al loro impatto sulla qualità del prodotto
L'Allegato 11 è attualmente in revisione, con una consultazione pubblica in corso. È in sviluppo anche una proposta di nuovo Allegato 22 sull'intelligenza artificiale. Questi cambiamenti riflettono il serio impegno dell'UE per la conformità digitale e la governance dell'IA nella produzione farmaceutica.
Allegato 13, Prodotti medicinali per uso clinico (IMP)
L'Allegato 13 si applica specificamente ai prodotti medicinali utilizzati negli studi clinici. Stabilisce i requisiti GMP per la fabbricazione, il confezionamento, l'etichettatura e la fornitura dei prodotti sperimentali.
Le organizzazioni che trasferiscono un prodotto dalla fase di sperimentazione alla produzione commerciale devono assicurarsi che i loro processi IMP siano già operativi a un livello GMP comparabile agli standard commerciali. L'Allegato 13 è particolarmente rilevante per gli produttori a contratto e per gli sponsor che gestiscono complesse catene di approvvigionamento clinico globali.
Allegato 15, Qualifica e Convalida
L'Allegato 15 fornisce indicazioni dettagliate sulla qualifica di strutture, attrezzature e utilities, nonché sulla convalida dei processi, delle procedure di pulizia, dei sistemi computerizzati e dei metodi analitici. L'approccio qui è esplicitamente basato sul rischio e orientato al ciclo di vita.
Cosa significa questo nella pratica:
La qualifica e la convalida non terminano dopo l'approvazione iniziale. Devono essere mantenute e riesaminate ogniqualvolta si verifichino cambiamenti.
La convalida della pulizia deve essere solida e scientificamente fondata, con criteri di accettazione chiari.
L'Allegato 15 rinvia all'Allegato 11, quindi il vostro approccio di convalida per i sistemi computerizzati deve essere allineato a entrambi gli allegati.
Allegato 16, Certificazione del Qualified Person (QP) e Rilascio del Lotto
L'Allegato 16 disciplina il ruolo del Qualified Person (QP) e il processo di certificazione e rilascio dei lotti nell'UE e nello SEE. Ogni lotto di un medicinale deve essere certificato da un QP prima di poter essere immesso sul mercato.
Il QP è responsabile di garantire che ogni lotto sia fabbricato e testato in conformità ai requisiti EU GMP. Nel contesto di catene di fornitura globali e di prodotti importati, il QP deve anche essere in grado di confermare la conformità per materiali e processi che potrebbero trovarsi al di fuori del loro controllo diretto.
Allegato 19, Campioni di riferimento e di conservazione
L'Allegato 19 affronta i requisiti per il prelievo, lo stoccaggio e la conservazione dei campioni di ogni lotto, sia i campioni di riferimento che quelli di conservazione. Questi campioni costituiscono la vostra rete di sicurezza per indagini, reclami, sfide di stabilità e prontezza per il richiamo.
I fallimenti in quest'area sono segnali di allarme durante le audit. Devono essere mantenute e documentate la tracciabilità della catena dei campioni e tempistiche chiare di conservazione.
Allegato 21, Importazione di prodotti medicinali
L'Allegato 21 delinea le aspettative GMP per l'importazione di prodotti medicinali nell'UE o nello SEE. È sempre più rilevante dato quanto della catena di fornitura farmaceutica oggi si estenda su più paesi e continenti.
Ai sensi dell'Allegato 21, l'importatore (in qualità di titolare della Manufacturing Import Authorisation o MIA) deve garantire che tutta la documentazione, i registri di lotto e la certificazione del QP soddisfino gli standard EU GMP, indipendentemente da dove il prodotto sia stato originariamente fabbricato.
Consigli pratici di conformità per EudraLex Volume 4
Leggere il Volume 4 è una cosa. Integrarlo realmente nelle vostre operazioni è un'altra. Ecco quattro aree dove la conformità o tiene insieme o si sgretola.
1. Integrare il pensiero basato sul rischio nelle vostre operazioni quotidiane
Il Volume 4 richiede esplicitamente decisioni basate sul rischio, in linea con ICH Q9. Questo non è solo un esercizio formale; significa valutare formalmente il rischio a ogni passo significativo, dall'introduzione di una nuova attrezzatura al cambiamento di un fornitore.
Un punto di partenza pratico: utilizzate strumenti come l'Analisi dei Modi e degli Effetti di Guasto (FMEA) quando valutate cambiamenti di processo. Documentate la valutazione. Mostrate il collegamento tra rischi identificati, misure di controllo e aspettative GMP. Gli auditor chiederanno queste evidenze.
2. Allineare il vostro Sistema Qualità a ICH Q10
Il Capitolo 1 del Volume 4 descrive un Pharmaceutical Quality System (PQS) modellato su ICH Q10, un quadro di gestione della qualità orientato al ciclo di vita e guidato dalla conoscenza. Piuttosto che gestire SOP e moduli di formazione scollegati, la vostra organizzazione dovrebbe mappare tutto in un PQS coerente.
Collegate il controllo documentale, il change control, la gestione delle deviazioni, i processi CAPA e i programmi di formazione in modo che si alimentino e supportino a vicenda. Quando un auditor chiede come una modifica di una procedura di pulizia abbia innescato riqualificazione e aggiornamenti documentali, dovreste avere una risposta chiara e tracciabile.
3. Prepararsi alle ispezioni usando il Volume 4 come checklist
Gli auditor dell'UE usano il Volume 4 come riferimento. Dovreste farlo anche voi. Costruite le vostre checklist di audit interno attorno alla struttura dei capitoli della Parte I, Personale, Locali e Attrezzature, Documentazione, Produzione, Controllo Qualità, insieme agli allegati rilevanti per le vostre specifiche operazioni.
Eseguire un audit simulato prima di una ispezione reale è uno dei modi più efficaci per trovare lacune. Passate in rassegna il vostro sistema di controllo documentale: verificate le storie delle revisioni, l'autenticità delle firme e il recupero degli archivi. Mappate quanto trovate alle aspettative del Capitolo 4.
4. Mettete in ordine i vostri sistemi digitali
Se si utilizzano sistemi informatizzati in un ambiente GMP, e quasi tutti lo fanno , l'Allegato 11 si applica. Iniziate creando un inventario completo di tutti i sistemi rilevanti per le GMP e classificandoli in base al livello di rischio in funzione del loro impatto sulla qualità del prodotto o sull'integrità dei dati.
Per ogni sistema ad alto rischio, assicuratevi che:
La convalida copra installazione, qualificazione operativa e qualificazione delle prestazioni (IQ, OQ, PQ), oltre alla revisione periodica
I registri di audit siano attivi, protetti e regolarmente revisionati
I controlli di accesso utente siano documentati e limitati per ruolo
I registri elettronici e le firme elettroniche soddisfino i requisiti UE delle GMP
Un QMS elettronico che centralizzi il controllo dei documenti, i registri di formazione, CAPA, deviazioni e la gestione degli audit in un'unica piattaforma convalidata è uno dei modi più pratici per soddisfare le aspettative dell'Allegato 11 mantenendo il sistema qualità gestibile.
La conformità digitale alle GMP non si ferma all'Allegato 11.
L'IA sta già rimodellando gli standard GMP nelle operazioni farmaceutiche e i regolatori stanno prestando attenzione.
→ Leggi: AI & Standard GMP nelle operazioni farmaceutiche
Perché EudraLex Volume 4 sta diventando sempre più importante
Il quadro normativo nell'UE non è immobile. La revisione in corso del Capitolo 4 (Documentazione) e dell'Allegato 11 (Sistemi informatizzati), combinata con la proposta di un Allegato 22 sull'intelligenza artificiale, segnala che la conformità digitale crescerà in portata e complessità.
Le organizzazioni che considerano il Volume 4 come un quadro vivente, qualcosa che monitorano continuamente, aggiornano i propri sistemi in funzione di esso e formano i propri team su di esso, saranno molto meglio posizionate rispetto a quelle che lo consultano solo quando è in arrivo un'ispezione.
Considerazioni finali
EudraLex Volume 4 è la spina dorsale della produzione nella regolamentazione farmaceutica dell'UE. Indica come i prodotti devono essere fabbricati, controllati e rilasciati. Copre tutto, dalla produzione sterile e dalla qualità degli API ai sistemi digitali e alla certificazione dei lotti. E si applica a ogni organizzazione che produce, importa o fornisce medicinali per il mercato UE.
Farlo correttamente non richiede di leggere ogni riga di ogni allegato in isolamento. Richiede di mappare le vostre operazioni sulla sua struttura, incorporare il pensiero basato sul rischio nel vostro sistema qualità, formare i team su cosa significano realmente i requisiti nella pratica e rimanere vigili agli aggiornamenti.
Domande frequenti
Q1: A cosa serve EudraLex Volume 4?
EudraLex Volume 4 definisce le linee guida di Good Manufacturing Practice (GMP) per la produzione di medicinali per uso umano e veterinario nell'UE. Viene utilizzato da produttori, team qualità e regolatori come standard operativo per la produzione farmaceutica, il controllo qualità e il rilascio dei lotti.
Q2: Quanti allegati ha EudraLex Volume 4?
EudraLex Volume 4 contiene oltre 20 allegati, ciascuno dei quali copre un'area specifica di produzione o un tipo di prodotto. Gli allegati chiave includono l'Allegato 1 (prodotti sterili), l'Allegato 11 (Sistemi informatizzati), l'Allegato 15 (qualificazione e convalida), l'Allegato 16 (QP e rilascio dei lotti) e l'Allegato 21 (importazione).
Q3: Qual è la differenza tra la Parte I e la Parte II di EudraLex Volume 4?
La Parte I copre i requisiti GMP per i prodotti medicinali finiti, inclusi sistemi qualità, produzione e documentazione. La Parte II si concentra sugli active pharmaceutical ingredients (APIs) utilizzati come materiali di partenza e i suoi requisiti sono allineati alla linea guida internazionale ICH Q7.
Q4: EudraLex Volume 4 è vincolante per legge?
EudraLex Volume 4 si basa sulla legislazione UE e funge da riferimento normativo per le ispezioni GMP, le autorizzazioni di produzione e la certificazione dei lotti nell'UE e nello Spazio Economico Europeo. La non conformità può portare a rilievi normativi, divieti d'importazione o ritiro dal mercato dei prodotti.
Q5: Con quale frequenza viene aggiornato EudraLex Volume 4?
EudraLex Volume 4 viene aggiornato continuamente man mano che le normative, le tecnologie e le pratiche industriali evolvono. Esempi recenti includono la revisione del 2022 dell'Allegato 1 e le consultazioni in corso sulle revisioni dell'Allegato 11 e su un nuovo Allegato 22 proposto sull'intelligenza artificiale nella produzione farmaceutica.
Reporting on the science, business and regulation shaping the pharmaceutical industry.
Altro in Regulatory Intelligence
Tutti gli articoli →
Lo schema dietro le FDA Warning Letters: cosa spesso trascurano startup e CDMO

Classi di cleanroom ISO 14644 per il settore farmaceutico (con implicazioni per il monitoraggio ambientale)

Discussion