Comprendere IQ, OQ e PQ: Nozioni Essenziali sulla Qualificazione delle Apparecchiature
Guida completa a IQ OQ PQ nel settore farmaceutico: qualificazione di installazione, operativa e delle prestazioni spiegata con esempi e best practice.

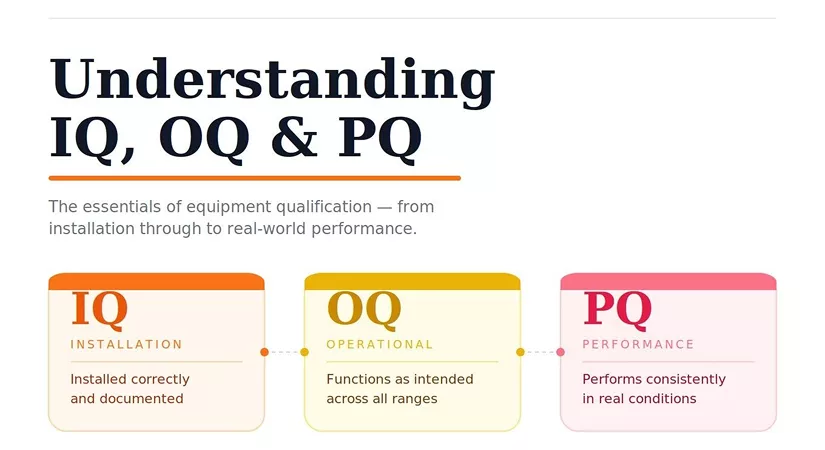
La qualificazione delle apparecchiature può essere una delle responsabilità più impegnative per i team di qualità, soprattutto quando è imminente un audit. Molti professionisti avvertono pressione non perché dubitino dell’apparecchiatura in sé, ma perché vogliono assicurarsi che ogni fase della qualificazione sia documentata in modo chiaro, logico e in grado di resistere al controllo regolatorio.
Comprendere IQ, OQ e PQ è essenziale perché queste tre fasi creano una catena completa di prove che dimostrano che l’apparecchiatura è installata correttamente, funziona in modo appropriato e mantiene prestazioni costanti durante le operazioni quotidiane.
Una qualificazione strutturata e ben documentata non solo soddisfa gli auditor, ma protegge anche l’azienda prevenendo guasti imprevisti delle apparecchiature, difetti di prodotto o problemi di conformità.
Questa guida spiega IQ OQ PQ in termini semplici, ne esplora le differenze, fornisce esempi e delinea le migliori pratiche che aiutano le organizzazioni a eseguire correttamente la qualificazione al primo tentativo!
Cosa significano realmente IQ, OQ, PQ?

Sebbene IQ, OQ e PQ costituiscano un processo di qualificazione connesso, ogni fase ha uno scopo specifico e contribuisce in modo unico a dimostrare l’idoneità dell’apparecchiatura. Considerarle come fasi distinte aiuta i team a pianificare meglio e garantisce che nessuna fase venga affrettata o trascurata.
1) Qualifica di installazione (IQ)
L’Installation Qualification verifica che l’apparecchiatura sia stata installata secondo specifiche approvate e raccomandazioni del produttore. In questa fase l’attenzione non è su come l’apparecchiatura funziona, ma su assicurarsi che le basi siano corrette. Una solida IQ riduce la probabilità che emergano problemi successivamente in OQ o PQ, perché conferma che l’ambiente di installazione, le utenze e i componenti di supporto sono tutti configurati correttamente.
- IQ comprende una verifica approfondita dell’apparecchiatura consegnata, assicurandosi che il numero di modello, il numero di serie, i componenti e gli accessori corrispondano esattamente a quanto ordinato. Questo evita sorprese come elementi mancanti, parti danneggiate o sostituzioni che potrebbero influenzare le fasi di qualificazione successive. Un’ispezione dettagliata garantisce inoltre che ogni parte dell’apparecchiatura sia contabilizzata e ispezionata prima dell’avvio operativo.
- Include anche la conferma della prontezza di utenze e ambiente, dove il team tecnico verifica se le linee elettriche, le fonti d’acqua, l’alimentazione di aria compressa, le tubazioni del vapore, la ventilazione e il drenaggio soddisfano le esigenze specifiche dell’apparecchiatura. Ciò contribuisce a prevenire malfunzionamenti e garantisce che condizioni ambientali come umidità, disposizione e distanze di sicurezza siano conformi alle specifiche del produttore.
- Un’altra parte importante di IQ è la raccolta della documentazione: manuali, disegni, certificati di conformità, schemi elettrici, registrazioni di taratura e istruzioni di assistenza. Tutte queste informazioni diventano parte del fascicolo permanente dell’apparecchiatura e garantiscono che futuri audit o attività di troubleshooting abbiano completa tracciabilità.
2) Qualifica operativa (OQ)
L’Operational Qualification inizia una volta approvata l’IQ e conferma che l’apparecchiatura opera correttamente entro intervalli di funzionamento definiti. È una fase dinamica in cui l’apparecchiatura viene attivamente testata, sottoposta a sfide e sollecitata per verificare che ogni funzione lavori come previsto. Completare approfonditamente l’OQ previene problemi imprevisti una volta che l’apparecchiatura entra in uso reale.
- L’OQ include una valutazione completa dei controlli operativi, dove gli operatori testano le interfacce utente, i controlli di sicurezza, gli interblocchi, gli allarmi e le impostazioni programmabili. Questa valutazione conferma che l’apparecchiatura risponde correttamente ai comandi dell’operatore e si comporta in modo sicuro quando si verificano condizioni anomale.
- Valuta inoltre le prestazioni dell’apparecchiatura nei limiti definiti, cioè il sistema viene testato ai livelli minimo, medio, massimo e nelle condizioni “peggiore caso”. Questo approccio dimostra che l’apparecchiatura è stabile e affidabile, non solo in condizioni normali ma anche in scenari estremi che potrebbero verificarsi nelle operazioni reali.
- Un altro componente dell’OQ è la verifica dei sensori e delle uscite, controllando che temperatura, pressione, portata, carico e altre letture critiche siano allineate a standard tarati. Sensori accurati sono essenziali perché impattano direttamente sulla qualità e sulla sicurezza del prodotto finito.
3) Qualifica di prestazione (PQ)
La Performance Qualification rappresenta la conferma finale che l’apparecchiatura opera in modo coerente nelle condizioni reali di produzione. Integra materiali reali, carichi reali e procedure operative effettive per dimostrare che l’apparecchiatura può essere considerata affidabile per l’uso routinario.
- La PQ prevede la produzione di più esecuzioni riuscite, solitamente tre lotti o cicli consecutivi. Queste esecuzioni dimostrano ripetibilità, stabilità e affidabilità a lungo termine. Il requisito delle esecuzioni consecutive garantisce che i risultati non siano accidentali o influenzati da condizioni temporanee.
- Include inoltre la valutazione di attributi di prestazione nel mondo reale, come qualità del prodotto, condizioni ambientali, variabilità del processo e interazioni degli operatori. I dati confermano che le specifiche del prodotto possono essere rispettate in modo affidabile utilizzando l’apparecchiatura in condizioni normali.
- La PQ fornisce fiducia a lungo termine, servendo come prova che l’apparecchiatura è pienamente qualificata per l’uso routinario. Questo diventa la base per il ciclo di vita dell’apparecchiatura e supporta eventuali riaqualifiche o revisioni periodiche.
Come vengono utilizzati IQ OQ PQ in diversi settori?
Sebbene la struttura di IQ, OQ e PQ rimanga coerente tra le industrie, ciò che le organizzazioni misurano durante la PQ dipende dalla natura dei loro prodotti.
A) Produzione farmaceutica (GMP)
Nell'industria farmaceutica, la PQ si concentra sulla verifica che le attrezzature supportino processi che soddisfino in modo costante gli attributi critici di qualità del prodotto. Caratteristiche come l'assicurazione della sterilità, l'uniformità della miscela, la durezza delle compresse, il contenuto di umidità o il valore dell'impurezze/assay sono monitorate per garantire che ogni lotto rispetti le aspettative regolatorie. Poiché i medicinali influiscono direttamente sulla sicurezza del paziente, i risultati della PQ devono dimostrare che le attrezzature non introducono variabilità né compromettono la qualità in alcun modo.
B) Produzione di dispositivi medici (ISO 13485)
Nel settore dei dispositivi medici, la PQ convalida l'affidabilità, la precisione e la consistenza delle attrezzature nella produzione di componenti che rispettano specifiche di progetto rigorose. Anche piccole variazioni nelle dimensioni, nella resistenza o nella sterilità possono influire sulle prestazioni del dispositivo e sulla sicurezza del paziente. La PQ assicura che le attrezzature utilizzate per stampaggio, sigillatura, saldatura, assemblaggio o confezionamento producano costantemente pezzi conformi alle tolleranze dimensionali e ai requisiti funzionali.
I principi di IQ, OQ e PQ si applicano a tutte le attrezzature farmaceutiche, ma per quanto riguarda i selezionatori di peso (checkweighers) l'approccio di qualificazione presenta sfumature proprie.
Ecco tutto ciò che devi sapere.
→ Leggi: IQ OQ PQ per Checkweighers Farmaceutici: qualificazione senza stress
Passaggi di un processo completo di validazione IQ OQ PQ
Un corretto processo di validazione segue una sequenza strutturata, permettendo ai team di costruire un pacchetto di qualificazione difendibile e tracciabile dall'inizio alla fine!
1) Definire i requisiti — La User Requirement Specification (URS) viene redatta per documentare ciò che l'attrezzatura deve ottenere. Questo include capacità, intervalli di prestazione, aspettative di accuratezza, caratteristiche di sicurezza, esigenze software e requisiti di conformità. Ogni test di qualificazione successivo rimanda a questo documento, garantendo che la validazione sia mirata e allineata alle esigenze aziendali.
2) Creare il piano di validazione e i protocolli — Il piano di validazione delinea la strategia complessiva, i ruoli, i tempi e l'approccio. Protocollo dettagliati di IQ, OQ e PQ seguono questo piano definendo i passaggi di test, i criteri di accettazione, i requisiti di campionamento, i metodi di raccolta dati e i flussi di approvazione. Questa fase di pianificazione previene confusione successiva e garantisce che tutti comprendano le proprie responsabilità.
3) Eseguire l'IQ — Il protocollo di IQ viene eseguito passo dopo passo e i risultati sono documentati. Gli ispettori verificano la qualità dell'installazione, le utenze, i manuali, le etichette, lo stato di taratura e le condizioni ambientali. Tutte le osservazioni vengono registrate chiaramente per dimostrare che l'attrezzatura è installata correttamente e pronta per l'uso.
4) Condurre l'OQ — Dopo il completamento dell'IQ, si segue il protocollo OQ per testare le funzioni dell'attrezzatura. I dati raccolti dimostrano che l'attrezzatura funziona correttamente su tutto il suo intervallo operativo. Qualsiasi comportamento anomalo, deviazione o risultato imprevisto viene documentato e investigato prima di procedere.
5) Eseguire la PQ — Durante la PQ, l'attrezzatura è sottoposta a condizioni di produzione reale o di uso routinario. Sono impiegati materiali reali, procedure operative standard (SOP) e operatori reali. Questa fase conferma che il processo è stabile e in grado di produrre costantemente output conformi.
6) Preparare il rapporto finale — Un rapporto di validazione completo compila i dati di IQ, OQ e PQ, insieme a deviazioni, risoluzioni e approvazioni. Una volta firmato, questo rapporto autorizza l'attrezzatura per l'uso normale e diventa parte del record permanente di validazione.
La differenza tra IQ, OQ e PQ
La differenza tra IQ, OQ e PQ diventa molto più chiara quando si comprende lo scopo specifico e la domanda a cui ogni fase è progettata per rispondere. L'Installation Qualification (IQ) conferma che l'attrezzatura è stata installata correttamente secondo le istruzioni del produttore e gli standard ingegneristici interni.
Ciò include il controllo del posizionamento fisico, delle utenze, degli accessori, dei componenti e della documentazione. L'IQ fornisce la certezza che l'attrezzatura è impostata in modo sicuro e appropriato prima di essere alimentata. L'Operational Qualification (OQ) si concentra poi sulla conferma che l'attrezzatura funzioni correttamente in tutte le condizioni operative definite.
Questo comporta il test di controlli, allarmi, impostazioni, meccanismi di sicurezza e limiti di prestazione per garantire che l'attrezzatura si comporti esattamente come previsto prima di essere introdotta in produzione.
La Performance Qualification (PQ) segue una volta che IQ e OQ sono stati completati e approvati con successo. La PQ verifica se l'attrezzatura può fornire in modo costante risultati affidabili nelle normali condizioni di produzione quotidiana. Questo include l'esecuzione con materiali reali, l'uso di processi standard e l'operazione con schemi di carico tipici per garantire ripetibilità e stabilità.
Gli organismi regolatori richiedono tutte e tre le fasi — IQ, OQ e PQ — perché insieme forniscono prove complete e difendibili che l'attrezzatura è installata correttamente, funziona come previsto e continua a operare in modo affidabile durante la produzione reale. Il completamento di tutte le fasi garantisce che i produttori possano dimostrare la conformità e mantenere la qualità del prodotto a lungo termine.
Punti chiave da ricordare:
- L'IQ si concentra sulla verifica dell'installazione, assicurando che l'attrezzatura venga consegnata correttamente, installata nella posizione corretta, collegata alle utenze adeguate e supportata da tutta la documentazione richiesta. Ognuno di questi controlli aiuta a prevenire problemi operativi successivi nel processo di validazione.
- L'OQ si concentra sui test funzionali, confermando che ogni caratteristica critica—come allarmi, controlli, sensori e intervalli operativi—funzioni come previsto. Questi test garantiscono che l'attrezzatura sia sicura da usare e in grado di soddisfare le esigenze operative.
- La PQ convalida le prestazioni nel mondo reale, dimostrando che l'attrezzatura produce costantemente risultati accettabili in condizioni di produzione standard su più cicli consecutivi. Questo conferma l'affidabilità a lungo termine e la stabilità del processo.
- Ciascuna fase risponde a una diversa domanda di qualificazione e, insieme, costituiscono un pacchetto di qualificazione completo che ispettori e autorità di regolamentazione si aspettano di vedere. Questo approccio strutturato garantisce tracciabilità e prove oggettive dell’idoneità dell’apparecchiatura.
- Saltare o affrettare qualsiasi fase può creare rischi gravi, inclusi guasti imprevisti dell’apparecchiatura, qualità del prodotto incoerente, violazioni normative e rilavorazioni costose. L’esecuzione accurata di tutte e tre le fasi protegge sia la conformità sia le prestazioni di produzione.
Esempio IQ OQ PQ: qualificazione dell’autoclave
Gli autoclavi sono fondamentali per la sterilizzazione, il che li rende eccellenti esempi di apparecchiature che richiedono un IQ OQ PQ strutturato.

a) Installazione qualificazione (IQ)
- La fase IQ verifica l’allestimento fisico dell’autoclave, assicurando che l’unità consegnata corrisponda alle specifiche e includa tutti i componenti richiesti. Gli ispettori confermano che manometri, valvole, isolamento e dispositivi di sicurezza siano installati correttamente.
- Include inoltre la conferma delle utenze, dove pressione del vapore, approvvigionamento idrico, alimentazione elettrica e drenaggio vengono controllati per la compatibilità con i requisiti operativi dell’autoclave.
- Vengono raccolte la documentazione, come manuali, certificati di taratura, schemi elettrici e disegni di installazione, garantendo che tutti i registri essenziali siano disponibili per ispezioni e manutenzione.
b) Qualificazione operativa (OQ)
- Durante l’OQ vengono testate tutte le funzioni di sicurezza e controllo, come i blocchi porta, le funzioni di allarme, i comandi di ciclo e gli arresti di emergenza.
- I sensori di temperatura e pressione vengono verificati per accuratezza, garantendo letture affidabili durante la sterilizzazione.
- Le risposte ad allarmi e guasti vengono messe alla prova, confermando che l’autoclave reagisca correttamente a errori simulati, come surriscaldamento o squilibrio di pressione.
c) Qualificazione delle prestazioni (PQ)
- La PQ prevede l’esecuzione di più cicli di sterilizzazione con carichi reali, assicurando che l’autoclave raggiunga la sterilità nell’uso pratico.
- Indicatori biologici e termocoppie vengono posizionati nei punti freddi, convalidando la capacità dell’autoclave di raggiungere le temperature richieste anche nelle aree più difficili.
- I dati di ogni ciclo vengono revisionati, confermando che i parametri di sterilizzazione siano raggiunti in modo coerente su più esecuzioni.
Migliori pratiche per una convalida dell’apparecchiatura di successo
Seguire pratiche consolidate aiuta a garantire risultati affidabili, migliora l’efficienza e rafforza la prontezza per le ispezioni durante l’intero ciclo di validazione. Queste pratiche non solo supportano la conformità, ma aiutano anche i team a evitare rilavorazioni, ritardi e azioni correttive costose.
1) Seguire protocolli approvati
Eseguire i protocolli esattamente come scritti garantisce che i test siano coerenti, tracciabili e difendibili durante le ispezioni.
- Una rigorosa adesione ai protocolli assicura coerenza tra team e siti, facendo sì che i risultati della convalida siano riproducibili e non dipendano dall’interpretazione o dallo stile di esecuzione individuale. Questo è particolarmente importante per organizzazioni che operano in più sedi o con operatori differenti.
- I protocolli pre-approvati fungono anche da meccanismo di controllo, garantendo che tutti i passaggi di test, i criteri di accettazione e i requisiti di documentazione siano chiaramente definiti prima dell’inizio dell’esecuzione, riducendo il rischio di omissione di controlli critici.
2) Documentare tutto immediatamente
Una documentazione tempestiva e accurata è uno degli aspetti più critici della validazione, in quanto costituisce il registro ufficiale di ciò che è stato eseguito e dei risultati ottenuti.
- Registrare i risultati al momento dell’esecuzione garantisce l’integrità dei dati, poiché evita di fare affidamento sulla memoria e riduce il rischio di errori di trascrizione o perdita di dati. Questo è particolarmente importante per misurazioni o osservazioni soggette a vincoli temporali.
- Una documentazione chiara e completa supporta la prontezza alle ispezioni, permettendo agli ispettori di tracciare facilmente ogni passaggio del processo di validazione e verificare che sia stato condotto secondo le procedure approvate.
3) Gestire correttamente le deviazioni
La gestione delle deviazioni è essenziale per mantenere trasparenza e controllo durante la validazione. Qualsiasi evento imprevisto deve essere gestito in modo strutturato e documentato.
- Ogni deviazione dovrebbe essere ufficialmente registrata e indagata, inclusa l’identificazione della causa principale e la valutazione dell’impatto potenziale sulla qualità del prodotto o sulle prestazioni dell’apparecchiatura. Ciò garantisce che nessun problema venga trascurato o ignorato.
- Devono essere implementate azioni correttive e preventive (CAPA) quando necessario, contribuendo a prevenire il ripetersi e a rafforzare il processo di validazione nel tempo.
4) Utilizzare strumenti digitali per la convalida
I sistemi digitali sono diventati sempre più importanti nelle pratiche moderne di validazione, offrendo miglioramenti significativi rispetto ai metodi manuali di documentazione.
- Gli Electronic Quality Management Systems (eQMS) forniscono controllo centralizzato, permettendo ai team di gestire protocolli, rapporti, approvazioni e registri in un unico luogo. Questo riduce il rischio di documenti persi o obsoleti.
- Le funzionalità di automazione migliorano l’efficienza e riducono l’errore umano, come notifiche automatiche, tracciamento dei flussi di lavoro e controllo delle versioni, che assicurano che i documenti corretti siano sempre usati e revisionati tempestivamente.
- Gli strumenti digitali migliorano anche l’integrità dei dati e la conformità, rendendo più semplice dimostrare il controllo durante le ispezioni e riducendo la probabilità di rilievi normativi che potrebbero portare a costose attività di rimedio.
La qualificazione delle apparecchiature si colloca all’interno di un quadro normativo molto più ampio.
Comprendere i requisiti di certificazione GMP nei mercati UE e USA garantisce che il lavoro di qualificazione sia effettivamente valido a livello globale.
→ Leggi: Certificazione GMP in UE e USA: processi, ispezioni e differenze chiave
In conclusione
Un processo IQ OQ PQ ben eseguito crea prove affidabili e tracciabili che l'apparecchiatura è idonea all'uso previsto e pronta per il funzionamento di routine. Supporta la conformità regolatoria, garantisce la qualità del prodotto e costituisce la base per le prestazioni a lungo termine dell'apparecchiatura.
Strumenti come i moduli di gestione delle apparecchiature aiutano ad automatizzare manutenzione, promemoria, responsabilità e tracciabilità, rendendo la convalida e il controllo continuo delle apparecchiature più efficienti e affidabili.
Domande frequenti
1. Perché IQ OQ PQ è essenziale per la qualificazione delle apparecchiature?
IQ, OQ e PQ sono essenziali perché forniscono prove complete e tracciabili che l'apparecchiatura è installata correttamente, funziona adeguatamente e si comporta in modo affidabile nelle operazioni reali. Ciascuna fase risponde a una diversa domanda di convalida, aiutando i team a identificare problemi prima che l'apparecchiatura entri in produzione. Questo approccio strutturato previene guasti imprevisti, difetti del prodotto e rischi di non conformità. Inoltre aumenta la fiducia durante le verifiche poiché le convalide vengono eseguite in modo logico e coerente. Insieme, queste fasi creano una solida base per le prestazioni a lungo termine delle apparecchiature e per la prontezza regolatoria.
2. In che modo IQ, OQ e PQ riducono i rischi di convalida?
IQ riduce il rischio assicurando che l'installazione, l'ambiente e le utenze siano corretti fin dal primo giorno, prevenendo problemi a valle. OQ identifica precocemente problemi funzionali testando controlli, allarmi, sensori e limiti operativi prima dell'uso di materiali reali. PQ conferma che l'apparecchiatura può operare in modo coerente nelle condizioni di produzione quotidiane senza variazioni. Completare tutte e tre le fasi evita deviazioni, CAPA e rilavorazioni evitabili. Ciò riduce il rischio operativo e contribuisce a mantenere processi di produzione stabili e conformi.
3. Perché gli auditor si concentrano tanto sulla documentazione IQ OQ PQ?
Gli auditor fanno grande affidamento sulla documentazione IQ OQ PQ perché dimostra se un'azienda dispone di prove oggettive che le sue apparecchiature sono qualificate per l'uso. Registrazioni chiare aiutano gli ispettori a ricondurre ogni test ai requisiti approvati e ai criteri di accettazione. Una documentazione ben mantenuta dimostra anche buona integrità dei dati, che è un punto centrale durante le ispezioni regolatorie. Quando la documentazione è completa e organizzata in modo logico, riduce il livello di scrutinio e accelera il processo di audit. Una documentazione solida rassicura gli auditor che le apparecchiature sono controllate, conformi e sicure da usare.
Reporting on the science, business and regulation shaping the pharmaceutical industry.
Altro in Regulatory Intelligence
Tutti gli articoli →
Lo schema dietro le FDA Warning Letters: cosa spesso trascurano startup e CDMO

Classi di cleanroom ISO 14644 per il settore farmaceutico (con implicazioni per il monitoraggio ambientale)

Discussion