Analisi pratica dei richiami di prodotto nell'industria farmaceutica
Come funzionano i richiami di prodotto nel settore farmaceutico Requisiti di Schedule M 2023, tipi di richiamo, processo in 10 passaggi e documentazione spiegati

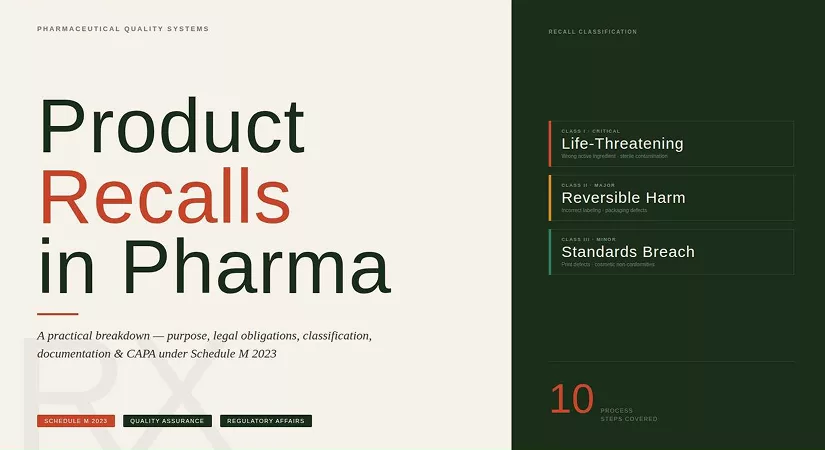
I richiami di prodotto sono uno dei meccanismi di protezione del consumatore più efficaci nell’industria farmaceutica, creati per tutelare i pazienti da prodotti che non soddisfano gli standard di qualità, comportano rischi per la sicurezza o generano incertezza sul loro uso previsto.
Sebbene il pubblico spesso presuma che i medicinali siano sempre affidabili, garantire la qualità del prodotto è una responsabilità continua che si estende ben oltre la produzione. Anche dopo prove approfondite, possono comunque emergere difetti una volta che il prodotto raggiunge il mercato, motivo per cui Schedule M 2023 impone legalmente sistemi di richiamo robusti.
Un sistema di richiamo ben implementato assicura che i prodotti difettosi o potenzialmente dannosi vengano rapidamente identificati, tracciati e rimossi, mantenendo la sicurezza dei pazienti e la conformità regolatoria.
Comprendere come funzionano i richiami è essenziale perché i difetti del prodotto possono derivare da molteplici fonti, inclusi deviazioni di produzione, errori di confezionamento, rischi di contaminazione o fallimenti di stabilità.
I produttori devono essere in grado di rispondere prontamente, con trasparenza e in modo sistematico ogni volta che emergono tali problemi. Un sistema di richiamo funzionale riflette la maturità dell’azienda, la responsabilità etica e l’impegno per la qualità.
Questo articolo fornisce una spiegazione pratica e strutturata dei richiami di prodotto ai sensi di Schedule M 2023, coprendo il loro scopo, i requisiti legali, il processo di richiamo, la documentazione essenziale e le sfide comuni per i professionisti coinvolti in produzione, assicurazione qualità, affari regolatori e operazioni della catena di fornitura.
Che cos’è un richiamo di prodotto?
Un richiamo di prodotto è un processo formale, controllato e documentato utilizzato per rimuovere prodotti difettosi o potenzialmente difettosi dal mercato. Secondo Schedule M 2023, i produttori devono avere un sistema in grado di richiamare qualsiasi prodotto noto o sospettato di essere difettoso.
Questa definizione riconosce che i richiami non avvengono solo nei casi provati di difetti ma devono essere avviati anche quando esiste un sospetto sufficiente che un prodotto possa rappresentare un rischio. L’obiettivo principale di un richiamo è prevenire danni ai pazienti. I medicinali che non soddisfano le specifiche possono portare a fallimento del trattamento, effetti avversi, tossicità o altri rischi per la salute.
I richiami servono anche a mantenere la fiducia nei prodotti farmaceutici e nei sistemi regolatori. Proteggono le aziende da responsabilità legali e dimostrano l’adesione agli standard di qualità e sicurezza. Per garantire l’efficacia del processo di richiamo, i produttori devono stabilire Procedure Operative Standard (SOP) scritte.
Queste SOP Devono Includere:
- Ruoli e responsabilità chiari
- Passaggi per l’avvio e l’esecuzione di un richiamo
- Metodi di comunicazione con le autorità regolatorie e i clienti
- Tempi e criteri di escalation
- Requisiti di documentazione
- Procedure per la riconciliazione delle quantità
- Procedure per la segregazione e lo smaltimento del prodotto
Questi elementi garantiscono che il processo di richiamo sia prevedibile, organizzato e allineato alle aspettative regolatorie.
Obbligo Legale ai sensi di Schedule M 2023
Schedule M 2023 impone ai produttori farmaceutici di implementare un sistema di richiamo robusto. La conformità a questo requisito non è facoltativa. Si applica a tutti i prodotti, indipendentemente dalla scala di distribuzione, dalla categoria terapeutica o dalla forma. La normativa riconosce che i medicinali difettosi rappresentano rischi significativi per la salute pubblica e pertanto richiede ai produttori di agire in modo rapido e decisivo.
Ai sensi di Schedule M 2023, i produttori devono:
- Mantenere una SOP di richiamo scritta
- Garantire il ritiro rapido ed efficace dei prodotti difettosi
- Notificare le autorità regolatorie secondo quanto richiesto
- Mantenere registri di distribuzione aggiornati e completi
- Documentare ogni fase del processo di richiamo
- Indagare sulla causa principale del difetto
- Implementare azioni correttive e preventive
- Garantire che i prodotti difettosi siano distrutti o gestiti in modo appropriato
La non conformità regolatoria può comportare sanzioni, sequestri di prodotti, revoca delle licenze di produzione, azioni legali o ispezioni obbligatorie. Pertanto, il sistema di richiamo è una componente centrale del Sistema di Qualità Farmaceutica e deve essere mantenuto con la massima serietà.
Quando è necessario un richiamo?
Un richiamo diventa necessario quando un prodotto è difettoso o anche sospettato di essere difettoso. I richiami possono essere innescati da vari eventi, come deviazioni, fallimenti dei test, osservazioni di audit o reclami dei clienti. La decisione di richiamare un prodotto è spesso basata su una valutazione del rischio strutturata condotta dall’Assicurazione Qualità.
I trigger comuni per i richiami comprendono:
- Errori di etichettatura: Forza errata, numero di lotto errato, data di scadenza mancante.
- Fallimenti di stabilità: Perdita di potenza, degradazione o cambiamenti di aspetto.
- Rischi di contaminazione: Contaminazione microbica, contaminazione incrociata o presenza di corpi estranei.
- Difetti di confezionamento: Contenitori che perdono, blister danneggiati, sigillatura insufficiente.
- Deviazioni di produzione: Incoerenze di processo, malfunzionamenti dell'apparecchiatura.
- Allerte regolatorie: Istruzioni dalle autorità a seguito di ispezioni o reclami di mercato.
Anche il sospetto di un difetto è sufficiente per avviare l'attività di richiamo. Questo approccio precauzionale dà priorità alla sicurezza del paziente rispetto a considerazioni commerciali.
La maggior parte dei richiami inizia con un reclamo che non è stato gestito abbastanza rapidamente.
La Sezione 6 di Schedule M 2023 definisce esattamente come deve essere quell'azione.
→ Leggi: Gestione dei reclami ai sensi di Schedule M 2023 | Pharma Guide
Tipi di richiami

I richiami sono generalmente classificati in tre categorie in base ai livelli di rischio:
1) Richiamo critico (Class I)Questo riguarda difetti che possono causare pericoli per la vita o gravi rischi per la salute. È richiesta un'azione immediata. Esempi includono wrong active ingredient, microbial contamination in sterile products, or incorrect dosage strength.
2) Richiamo importante (Class II)Questo riguarda difetti che possono causare danni temporanei o medicalmente reversibili. Esempi includono incorrect labeling, under-potent products, or packaging issues.
3) Richiamo minore (Class III)Questo riguarda difetti che probabilmente non causano danni ma che comunque violano gli standard di qualità o i requisiti di etichettatura. Esempi includono minor printing defects or cosmetic issues.
Indipendentemente dalla classificazione, il processo di richiamo deve seguire lo stesso approccio strutturato, con l'urgenza determinata dalla gravità!
Fasi del processo di richiamo
Il processo di richiamo deve seguire una sequenza chiaramente definita e sistematica per garantire che il prodotto difettoso venga rapidamente tracciato, recuperato e prevenuto dal causare ulteriori danni. Ogni fase svolge un ruolo cruciale per garantire che il richiamo sia efficiente, conforme e completamente documentato.

Una procedura di richiamo ben progettata non solo protegge i pazienti ma dimostra anche la capacità dell'azienda di rispondere in modo responsabile e trasparente nelle situazioni critiche. Di seguito è riportata una spiegazione estesa di ciascuna fase del processo di richiamo.
1) Identificazione di un difetto
Il processo di richiamo inizia nel momento in cui viene rilevato un potenziale problema di qualità. I difetti possono emergere attraverso vari canali come reclami dei clienti, segnalazioni spontanee da professionisti sanitari, indagini su deviazioni, risultati fuori specifica, audit interni o esterni, ispezioni regolatorie o studi di stabilità periodici.
In alcuni casi, i difetti possono essere scoperti anche durante l'analisi delle tendenze dei dati di qualità o durante le revisioni dei lotti. Indipendentemente dalla fonte, ogni segnale deve essere preso sul serio. Il problema viene prima registrato, documentato e investigato per determinare se rappresenta un rischio potenziale per la sicurezza del paziente o per la qualità del prodotto.
2) Valutazione iniziale del rischio
Una volta identificato il difetto, Assurance Qualità (QA) conduce una valutazione iniziale del rischio per determinarne la gravità. La valutazione considera fattori quali la natura del difetto, la popolazione di pazienti che utilizza il prodotto, la categoria terapeutica, l'impatto clinico potenziale e l'estensione della distribuzione.
In questa fase, la QA può raccogliere informazioni aggiuntive da produzione, QC, affari regolatori e altri team coinvolti. L'obiettivo è determinare se il difetto rappresenta un rischio immediato o potenziale per la salute e se il richiamo del prodotto sia l'azione più appropriata. Questa valutazione deve essere rapida, imparziale e giustificata scientificamente.
3) Decisione di richiamare
Sulla base della valutazione iniziale del rischio, l'organizzazione decide formalmente se avviare un richiamo. Se si decide di procedere, la SOP del richiamo viene attivata senza ritardo. Questa fase coinvolge tipicamente i vertici della QA e talvolta il top management, a seconda della gravità del rischio.
La decisione viene registrata, insieme alla giustificazione e alla classificazione del richiamo (ad esempio critical, major, or minor). A questo punto, ruoli, responsabilità, tempistiche e percorsi di comunicazione definiti nella SOP diventano pienamente operativi. I team interni vengono informati affinché il richiamo possa iniziare immediatamente.
4) Notifica alle autorità regolatorie
Le autorità regolatorie devono essere informate tempestivamente, come previsto dalle leggi e linee guida applicabili. La tempestività è fondamentale poiché i regolatori possono emettere istruzioni aggiuntive, allerte di sicurezza o notifiche al pubblico. La notifica include tipicamente dettagli quali: product name, batch numbers, nature of the defect, risk assessment summary, distribution extent, and the proposed recall strategy.
In molte regioni, gli enti regolatori richiedono anche rapporti periodici di avanzamento fino alla chiusura del richiamo. Una comunicazione trasparente e tempestiva previene la disinformazione e assicura la supervisione regolatoria durante tutto il richiamo.
5) Revisione dei registri di distribuzione
Registri di distribuzione accurati e aggiornati costituiscono la spina dorsale di un richiamo efficace. Una volta avviato il richiamo, questi registri vengono esaminati per identificare tutti i clienti, distributori, grossisti, ospedali, farmacie o agenzie che hanno ricevuto il prodotto interessato. I registri devono includere le quantità spedite, le date di spedizione, i numeri di lotto e i dettagli di contatto dei clienti.
Questo passaggio consente al team di richiamo di stimare la quantità totale di prodotto presente sul mercato e di pianificare strategicamente la comunicazione e il processo di ritiro. Eventuali lacune o ritardi nella tracciabilità possono rallentare significativamente il richiamo, rendendo questo passaggio assolutamente critico.
6) Esecuzione del richiamo
Durante l’esecuzione del richiamo, le comunicazioni vengono inviate immediatamente a tutte le parti interessate, istruiendole a interrompere l’uso o la vendita del prodotto e a restituirlo al produttore. Questo può comportare telefonate, e-mail, lettere o persino avvisi pubblici a seconda della gravità del richiamo. La comunicazione deve essere chiara, coerente e allineata alle aspettative regolatorie.
Durante questa fase, l’azienda organizza la logistica per la ricezione, lo stoccaggio e la segregazione del prodotto restituito per evitare il reinserimento accidentale nel mercato. A seconda della scala della distribuzione, questo passaggio può richiedere un’ampia coordinazione con i team della supply chain, distributori terzi e istituzioni sanitarie. Una documentazione chiara di tutte le comunicazioni e azioni è essenziale.
7) Monitoraggio dei progressi del richiamo
Il monitoraggio dei progressi garantisce che il richiamo rimanga sotto controllo, tempestivo e completamente rendicontabile. Il coordinatore del richiamo sovrintende le attività di riconciliazione monitorando le quantità di prodotto distribuite rispetto alle quantità restituite. Aggiornamenti periodici sullo stato aiutano a identificare le scorte ancora in sospeso che non sono state recuperate.
Se le risposte dei clienti sono lente, possono essere emessi promemoria di follow-up. L’azienda potrebbe inoltre essere tenuta a inviare aggiornamenti periodici alle autorità regolatorie per dimostrare i progressi in corso. Un monitoraggio efficace assicura che i prodotti richiamati vengano recuperati in modo efficiente e che non rimangano sul mercato scorte non contabilizzate.
8) Indagine sulle cause radice
Dopo o durante il richiamo, viene condotta un’indagine dettagliata sulle cause radice per determinare esattamente perché si è verificato il difetto. Questa indagine può comportare la revisione dei documenti di lotto, l’intervista del personale, l’ispezione delle attrezzature, l’analisi dei dati di test, la revisione delle tendenze del monitoraggio ambientale e la valutazione delle prestazioni dei fornitori.
L’obiettivo è andare oltre le cause superficiali e individuare il vero fattore sottostante responsabile del difetto. Possono essere utilizzate tecniche come il metodo dei 5 perché, l’analisi Fishbone (Ishikawa) o l’analisi dei modi e degli effetti di guasto (FMEA). Un’indagine solida aiuta a prevenire il ripetersi e rafforza la fiducia nel sistema di qualità.
9) Azioni correttive e preventive (CAPA)
Una volta identificata la causa radice, devono essere sviluppate e implementate adeguate Azioni Correttive e Preventive (CAPA). Le azioni correttive affrontano il problema immediato — come la riparazione delle attrezzature, l’aggiornamento delle procedure, la riqualificazione del personale o il rafforzamento dei controlli di processo.
Le azioni preventive assicurano che il problema non si ripeta e possono includere modifiche al design del processo, attività di qualificazione, valutazioni dei fornitori di materiali o miglioramenti dei sistemi di monitoraggio. L’efficacia delle CAPA deve essere verificata per garantire che le azioni risolvano realmente il problema sottostante. Un richiamo non è considerato veramente efficace a meno che non vengano adottate solide misure CAPA.
10) Chiusura finale del richiamo
Il richiamo può essere ufficialmente chiuso solo una volta che tutte le attività sono state completamente completate. Ciò include la riconciliazione di tutte le quantità distribuite rispetto a quelle restituite, l’assicurarsi che tutte le scorte difettose siano segregate, distrutte o smaltite secondo le linee guida regolatorie e la verifica che le misure CAPA siano state implementate.
Il coordinatore del richiamo redige un rapporto completo di chiusura del richiamo che riassume il motivo del richiamo, le azioni intraprese, le quantità recuperate, i risultati dell’indagine e le conclusioni finali. I regolatori possono esaminare e approvare la chiusura, soprattutto nei casi di richiamo ad alto rischio. Una volta approvato, il richiamo è considerato formalmente chiuso, ma le lezioni apprese dovrebbero essere condivise internamente per rafforzare la cultura della qualità dell’organizzazione.
Importanza dei registri di distribuzione e della tracciabilità
I registri di distribuzione sono uno degli elementi più importanti di un sistema di richiamo efficace. Senza informazioni di tracciabilità accurate e complete, un’azienda non può identificare dove sono stati spediti i prodotti difettosi. Ciò può ritardare il richiamo e aumentare il rischio per i pazienti. I registri di distribuzione devono essere mantenuti in tempo reale e dovrebbero essere facilmente ricercabili.
Questi registri devono includere:
- Numeri di lotto e date di produzione
- Quantità spedite
- Nomi e indirizzi dei clienti (distributori, ospedali, farmacie, rivenditori)
- Dettagli di trasporto e riferimenti fattura
- Dettagli di distribuzione per l’esportazione (quando applicabile)
Una tracciabilità accurata garantisce che nessun prodotto venga dimenticato durante un richiamo e che il processo di richiamo sia eseguito in modo rapido e completo.
Integrazione con il Sistema di Gestione della Qualità
La gestione del richiamo del prodotto lavora a stretto contatto con diversi elementi del Pharmaceutical Quality System (PQS). I richiami non sono attività indipendenti; si basano su informazioni e processi provenienti da vari sottosistemi di qualità.
Integrazioni chiave includono:
- Sistema di gestione dei reclami: I reclami dei clienti spesso fungono da primo avviso di possibili difetti del prodotto.
- Deviazioni e auto-ispezione: Audit interni o deviazioni possono rilevare debolezze che portano a un richiamo.
- Azioni Correttive e Preventive (CAPA): Le CAPA garantiscono che i problemi identificati durante i richiami siano risolti in modo permanente.
- Controllo delle modifiche: Le modifiche implementate devono essere documentate e valutate per prevenire il ripetersi degli stessi difetti.
Questa integrazione assicura che i richiami portino a miglioramenti continui all’interno del sistema qualità complessivo.
Un sistema di richiamo è efficace solo quanto il sistema di qualità che lo supporta.
La struttura completa dello Schedule M 2023 è dove si costruisce tale fondamento.
→ Leggi: Le nuove norme GMP dell'India sono arrivate | Guida a Schedule M 2023
Requisiti di documentazione
La documentazione è un componente obbligatorio della conformità al richiamo secondo lo Schedule M 2023. Ogni azione intrapresa durante un richiamo deve essere registrata in tempo reale e conservata per l'ispezione regolatoria.
La documentazione essenziale del richiamo comprende:
- Lettera di avvio del richiamo o verbale di decisione
- Elenchi di distribuzione dei lotti
- Lettere di comunicazione del richiamo e notifiche
- Registrazioni delle quantità restituite
- Rapporti di indagine e analisi delle cause profonde
- Registrazioni dell'attuazione del CAPA
- Rapporti finali di chiusura del richiamo e smaltimento del prodotto
Documentazione completa, chiara e pronta per l'audit dimostra conformità e garantisce tracciabilità e responsabilità.
In conclusione
I richiami di prodotto sono essenziali per proteggere la salute pubblica. Assicurano che medicinali difettosi o potenzialmente dannosi vengano rimossi dal mercato prima di causare danni. Lo Schedule M 2023 pone la responsabilità sui produttori di mantenere un sistema di richiamo efficace, rapido, tracciabile e completamente documentato.
Un richiamo riuscito dimostra l'impegno di un'azienda per la sicurezza, la qualità e il miglioramento continuo. Con procedure ben consolidate, team formati e registrazioni accurate, i produttori farmaceutici possono gestire i richiami con sicurezza e mantenere i più alti standard di tutela del paziente
Reporting on the science, business and regulation shaping the pharmaceutical industry.
Altro in Regulatory Intelligence
Tutti gli articoli →
Lo schema dietro le FDA Warning Letters: cosa spesso trascurano startup e CDMO

Classi di cleanroom ISO 14644 per il settore farmaceutico (con implicazioni per il monitoraggio ambientale)

Discussion