Remplissages de milieux qui mettent véritablement le système sous tension : renforcer la confiance dans la fabrication pharmaceutique aseptique
Découvrez comment les remplissages de milieux mettent à l’épreuve les procédés aseptiques pour garantir la stérilité et la conformité dans la fabrication pharmaceutique.

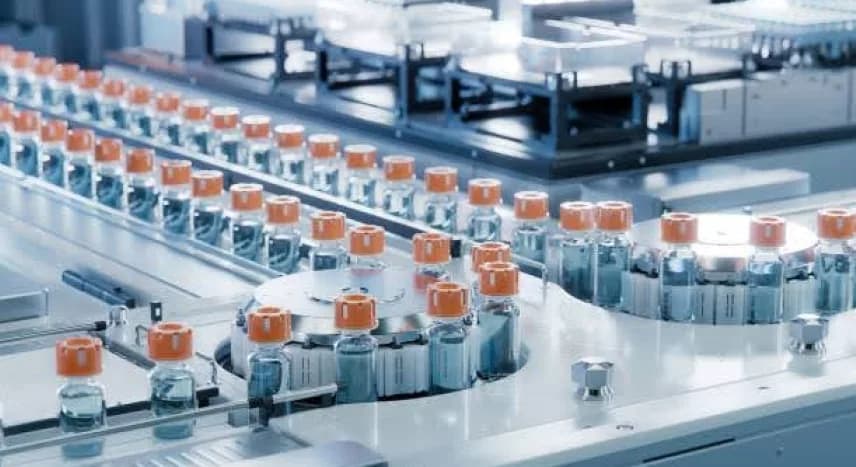
Dans la fabrication pharmaceutique, en particulier pour les injectables stériles, même une contamination mineure peut avoir des conséquences graves. Pour garantir la sécurité et la conformité réglementaire, les entreprises réalisent des essais de remplissage avec milieu (media fills), des simulations du procédé aseptique utilisant un milieu de culture pour reproduire la production réelle.
Plus qu’une formalité, un media fill bien conçu teste l’ensemble du procédé aseptique, l’équipement, le personnel et l’environnement afin de révéler toute faiblesse.
Cet article explique ce que sont les media fills, pourquoi ils doivent « mettre le système à l’épreuve » et ce que les autorités attendent de ces validations critiques. Intégration de Pratiques d'externalisation et de transfert de technologie intégrées au CCS garantit que les normes de validation aseptique sont maintenues de manière cohérente entre les sites internes et les partenaires.

Qu’est‑ce qu’un media fill ?
Un media fill est une simulation du procédé de remplissage aseptique. Au lieu de remplir le produit réel, la ligne est remplie d’un milieu de culture riche en nutriments, tel que Soybean Casein Digest Medium (SCDM) ou Tryptic Soy Broth (TSB). Ce milieu peut soutenir la croissance d’un large éventail de micro‑organismes.
L’objectif d’un media fill est de reproduire l’ensemble du procédé de fabrication aseptique depuis la préparation des matériaux, le remplissage et le bouchage jusqu’au scellement et à l’emballage dans des conditions normales et parfois même pires que la normale.
Une fois remplis, les conteneurs sont incubés à des températures contrôlées pendant une durée spécifique, généralement 14 jours, afin de détecter toute croissance microbienne. Des programmes complémentaires comme lier EM et CCIT pour l'assurance de la stérilité renforcent en outre la confiance dans la barrière aseptique de l’environnement jusqu’au contenant final.
Si aucune contamination microbienne n’est observée, le procédé est considéré comme validé pour l’assurance de la stérilité. Cependant, même une seule unité contaminée peut indiquer un risque significatif et nécessite une enquête complète.
Pourquoi les media fills doivent-ils « mettre le système à l’épreuve » ?
Aucun procédé aseptique n’est totalement infaillible : les personnes, l’équipement, les flux d’air et les procédures peuvent tous introduire de la contamination. Le but d’un media fill n’est pas de prouver la perfection mais de mettre le système au défi jusqu’à ce que des faiblesses apparaissent.
Un media fill « stressé » intègre volontairement des conditions défavorables, telles que des durées de lots plus longues, davantage d’interventions opérateur, des vitesses de ligne plus élevées ou un fonctionnement aux limites des conditions de la salle blanche.
En mettant le système à l’épreuve, les fabricants peuvent confirmer que leur procédé aseptique reste fiable dans les conditions les plus rudes, identifier précocement les risques de contamination et prendre des actions correctives, et instaurer la confiance auprès des autorités que le procédé est réellement maîtrisé. Mise en œuvre de Méthodes rapides de surveillance microbienne pilotées par l'IA peut également aider à analyser les tendances des données en temps réel issues des environnements de media fill pour obtenir des informations prédictives.
Des media fills trop faciles, réalisés dans des conditions idéales avec des interventions minimales, créent un faux sentiment de sécurité : l’objectif est toujours de simuler la réalité, pas la perfection.
Éléments clés d’un media fill robuste et « stressant »
Concevoir un media fill qui met réellement le système à l’épreuve nécessite une planification réfléchie. Chaque paramètre doit être choisi pour défier le procédé de manière significative, sans introduire de stress artificiel ou irréaliste. Voici les principaux aspects à considérer.
a) Taille du lot et durée : La simulation doit refléter la taille de lot maximale ou la durée de production la plus longue prévue dans les opérations réelles. Les runs plus longs augmentent le risque de contamination, et le test dans ces conditions garantit que le procédé reste robuste même lors de remplissages prolongés.
b) Implication des opérateurs et interventions : L’intervention humaine est l’un des principaux risques en fabrication aseptique. Un bon media fill inclut des interventions routinières et non routinières, telles que des ajustements d’équipement, des remplacements de composants ou le déblocage d’obstructions. Il doit également impliquer des opérateurs de différents niveaux d’expérience, du personnel confirmé aux nouveaux, pour tenir compte de la variabilité des comportements.
c) Vitesse de ligne et performances de l’équipement : Fonctionner à la vitesse de ligne maximale prévue permet de tester la performance du système sous contrainte maximale. Des vitesses plus élevées peuvent provoquer plus de turbulence, une charge particulaire plus élevée et moins de temps de réaction pour les opérateurs, autant de facteurs pouvant influencer le risque de contamination.
d) Conditions environnementales : Le remplissage doit être effectué dans des conditions normales de fonctionnement de la salle blanche, et non après un nettoyage intensif. Inclure la présence maximale de personnel, l’activité de fond typique et les schémas réels de flux d’air de production. Cela garantit que le test reflète la charge microbiologique réelle de l’installation.

e) Systèmes de contenant et de fermeture : Différents contenants et systèmes de fermeture peuvent se comporter différemment. Le media fill doit inclure les types de contenants les plus difficiles — par exemple, des flacons plus grands, des seringues ou des ampoules plus difficiles à sceller correctement. Si plusieurs formats sont utilisés en production, chacun doit être validé via des simulations séparées ou combinées.
f) Temps de maintien et retards : En production réelle, des retards surviennent, les matériaux peuvent attendre avant utilisation, ou des récipients remplis peuvent être temporairement conservés avant la fermeture. Ces temps de maintien doivent être intégrés au media fill afin de garantir qu'ils ne créent pas de risques de contamination cachés.
g) Choix du milieu de culture : Le milieu utilisé doit être capable de soutenir une grande variété de micro‑organismes. Avant utilisation, le test de promotion de la croissance (GPT) confirme que le milieu peut effectivement favoriser la croissance microbienne. Sans cette étape, vous risquez des faux négatifs.
h) Incubation et inspection : Après le remplissage, les récipients sont généralement incubés pendant 14 jours, souvent sept jours à 20–25°C et sept jours à 30–35°C. Cette incubation en deux phases garantit que les micro‑organismes psychrophiles (préférant le froid) et mésophiles (température modérée) ont une chance de se développer. Les récipients doivent être retournés périodiquement pour exposer toutes les surfaces internes.

Attentes réglementaires et normes internationales
Les autorités réglementaires telles que la FDA américaine, l'European Medicines Agency (EMA) et l'Organisation mondiale de la santé (WHO) ont des attentes claires concernant l'exécution et la documentation des media fills.
Principales lignes directrices :
- Directives de la FDA pour l'industrie sur les produits médicamenteux stériles obtenus par traitement aseptique - Met l'accent sur le fait que les media fills doivent simuler toutes les manipulations aseptiques et interventions susceptibles de se produire lors de la production normale.
- Annexe 1 des GMP de l'UE (Fabrication des produits médicinaux stériles) - Exige au moins trois media fills consécutifs réussis pour la qualification du procédé et des requalifications régulières (généralement tous les six mois).
- Lignes directrices PIC/S & OMS sur les BPF - Insistent sur l'importance des simulations en conditions pires, de la surveillance environnementale et d'une documentation appropriée des résultats et des investigations.
Critères d'acceptation :
- On attend zéro unité contaminée pour les petits lots (<5,000 unités).
- Pour les lots plus importants, une unité contaminée peut être acceptable uniquement si cela peut être clairement justifié et soigneusement investigué.
Toute contamination confirmée indique une défaillance aseptique potentielle, nécessitant une analyse de causes profondes et des actions correctives avant la reprise de la production. Utilisation de Détection des tendances microbiennes basée sur l'IA aide à identifier les écarts récurrents et renforce les processus CAPA basés sur les données.
Comment concevoir un media fill qui mette vraiment le système à l'épreuve ?
Pour qu'un media fill soit véritablement significatif, il doit être conçu de manière systématique. Voici une approche pratique étape par étape :
Étape 1 : Réaliser une évaluation des risques
Commencez par cartographier toutes les sources possibles de contamination — conception des équipements, comportement du personnel, transfert des matériaux, conditions environnementales et étapes du procédé. Utilisez des outils comme l'Analyse des Modes de Défaillance et de leurs Effets (FMEA) pour identifier les zones à haut risque.
Étape 2 : Définir l'enveloppe du procédé
Déterminez les limites de votre procédé, vitesses de ligne maximales et minimales, durées de course les plus longues, nombre maximal d'opérateurs et types de récipients en condition pire. Votre media fill doit tester ces limites.
Étape 3 : Planifier les interventions
Dressez la liste de toutes les interventions possibles, routinières (comme le réapprovisionnement des composants) et non routinières (comme des ajustements d'équipement imprévus). Simulez chacune d'elles de manière réaliste pendant le media fill.
Étape 4 : Prendre en compte la variabilité des opérateurs
Utilisez un mélange d'opérateurs issus de différents postes et niveaux d'expérience. Cela capture les différences réelles en technique aseptique et en comportement humain.
Étape 5 : Exécuter dans des conditions routinières
Effectuez le remplissage dans les conditions de production standard, même tenue, même environnement, même configuration d'équipement et activité de fond typique.
Étape 6 : Incuber et inspecter correctement
Suivez un calendrier d'incubation validé et utilisez du personnel qualifié pour l'inspection visuelle. Tout récipient trouble ou nuageux doit être marqué comme contaminé et investigué immédiatement.
Étape 7 : Investiguer les échecs
En cas de contamination, identifiez la source. S'agissait‑il d'une erreur humaine ? D'un dysfonctionnement d'équipement ? D'un problème de contrôle environnemental ? Chaque résultat positif doit conduire à l'identification de la cause profonde et à une action corrective documentée.

Causes courantes des échecs des tests de remplissage avec milieu
Les points de défaillance courants incluent :
- Habillage inapproprié ou technique aseptique insuffisante des opérateurs.
- Interventions excessives ou mal exécutées.
- Stérilisation inadéquate ou pratiques de transfert de matériaux déficientes.
- Joints défectueux ou défauts des conteneurs.
- Contamination environnementale due au CVC ou à des perturbations du flux d’air.
- Incubation inappropriée ou utilisation d’un milieu qui ne favorise pas la croissance microbienne.
Fréquence et requalification
Les processus aseptiques sont dynamiques ; des changements de personnel, d’équipement ou d’agencement peuvent affecter la performance. Pour cette raison, les tests de remplissage avec milieu ne sont pas des validations ponctuelles.
- Qualification initiale : Conductée lors de la validation du processus (généralement trois cycles consécutifs réussis).
- Requalification : Généralement réalisée tous les six mois ou après des changements majeurs tels que de nouvelles lignes de remplissage, des modifications des installations ou de nouveaux opérateurs.
- Gestion des changements : Toute modification affectant des paramètres critiques (p. ex., type de contenant ou équipement) déclenche un nouveau test de remplissage avec milieu.
La requalification régulière contribue à garantir une assurance continue de la stérilité. Les installations qui mettent en œuvre des systèmes à usage unique dans la fabrication aseptique peuvent réduire de manière significative les interventions humaines, simplifier la validation du nettoyage et minimiser les risques de contamination pendant les opérations aseptiques et les tests de remplissage avec milieu.
Apprendre des résultats : transformer les données en amélioration
Un test de remplissage réussi confirme la robustesse de votre processus aseptique, mais les échecs apprennent souvent encore plus. Chaque test de remplissage, réussi ou non, devrait alimenter un cycle d’amélioration continue.
Après chaque test de remplissage :
- Examiner toutes les données de surveillance environnementale et du personnel.
- Identifier toute tendance ou source récurrente de contamination.
- Réévaluer la formation des opérateurs et les pratiques d’intervention.
- Mettre à jour les procédures opératoires standard (SOP) et les modules de formation en fonction des conclusions.
L’objectif est de transformer chaque résultat en informations exploitables qui rendent les futurs remplissages et la fabrication réelle des produits plus sûrs et plus cohérents.
En conclusion
Les tests de remplissage avec milieu sont plus qu’une exigence réglementaire, ils constituent le cœur de la validation des processus aseptiques. Un test de remplissage bien conçu et réellement soumis au stress évalue l’équipement, les personnes, les procédures et les installations en tant que système unique, révélant la performance de l’ensemble sous contrainte pour garantir la sécurité des patients.
Adopter l’approche « tester pour mettre sous stress » aide les fabricants à renforcer la compréhension des processus, à réduire les risques et à améliorer la qualité. En fin de compte, un test de remplissage qui met réellement le système sous stress ne valide pas seulement le processus, il reflète aussi un engagement fort envers la sécurité des patients et l’excellence manufacturière.

FAQ :
1. Qu’est-ce qu’un test de remplissage avec milieu ?
Un test de remplissage avec milieu est une simulation de processus aseptique dans laquelle les produits pharmaceutiques stériles sont remplacés par un milieu de culture riche en nutriments. Il reproduit l’ensemble du processus de fabrication — de la préparation des matériaux au remplissage, au scellage et à l’emballage — afin d’évaluer le processus pour d’éventuelles contaminations microbiennes.
2. Pourquoi les tests de remplissage avec milieu sont-ils importants ?
Les tests de remplissage avec milieu garantissent que les processus de fabrication aseptiques produisent de manière constante des produits stériles. Ils aident à identifier les faiblesses des équipements, des procédures, des contrôles environnementaux et des interventions humaines, assurant ainsi la sécurité des patients et la conformité réglementaire.
3. Que signifie « mettre le système sous contrainte » lors d’un essai sur milieu ?
« Mettre le système sous contrainte » signifie concevoir l’essai sur milieu pour simuler des conditions de pire cas : cycles de production plus longs, interventions opérateur maximales, vitesses de ligne les plus élevées et variations environnementales habituelles. Cette approche garantit que le procédé reste robuste même dans des conditions difficiles.
4. Combien de temps les essais sur milieu sont-ils incubés ?
En général, les contenants sont incubés pendant 14 jours : 7 jours à 20–25°C pour les organismes psychrophiles et 7 jours à 30–35°C pour les organismes mésophiles. Les contenants sont périodiquement inversés pour exposer toutes les surfaces.
Reporting on the science, business and regulation shaping the pharmaceutical industry.
Plus dans Microbiologie & CCS
Tous les articles →
Échantillonnage d'air actif vs plaques de sédimentation vs plaques de contact

Définir les niveaux d'alerte et d'action EM (Grades A–D) : Guide pratique pour les professionnels de la pharmacie

Discussion