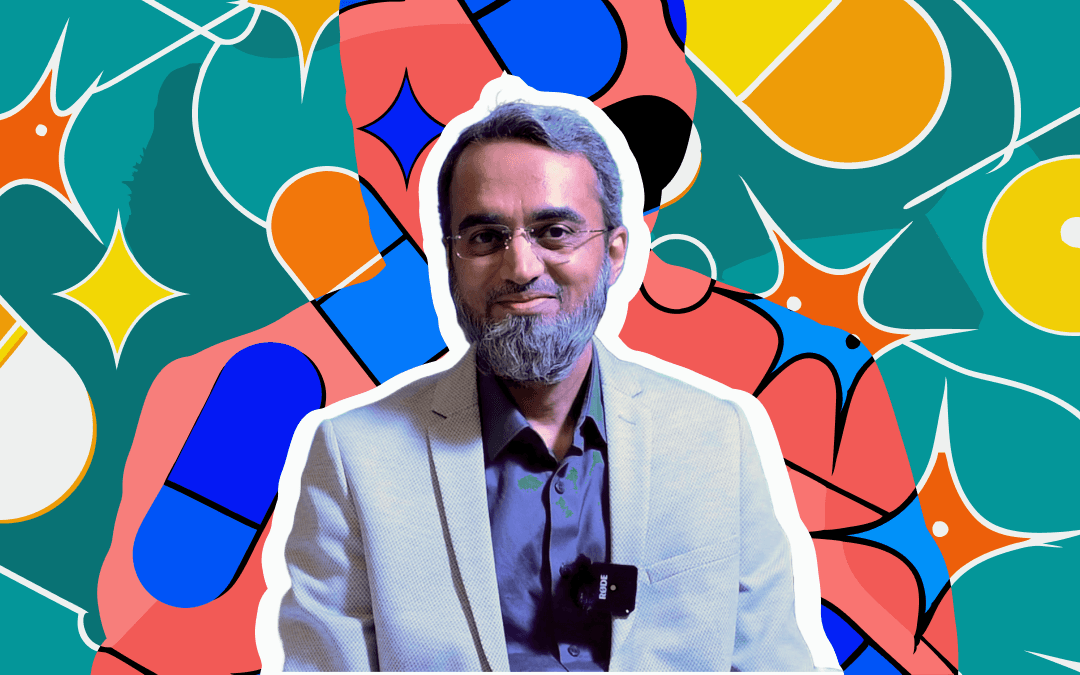
Affaires réglementaires décryptées : entretiens avec Varma Bhupathiraju de Biocon
Varma Bhupathiraju sur l'évolution du rôle des affaires réglementaires, des biosimilaires et du leadership mondial de l'Inde en matière de pharmacie.

Pharma Now: M. Varma, soyez le bienvenu Pharma Now ! Commençons par mieux comprendre votre rôle. Le titre AVP, Regulatory Affairs sonne effectivement impressionnant et vaste, mais pour ceux qui ne sont pas du secteur ou qui le découvrent, pouvez-vous nous aider à décoder ce rôle ?
M. Varma : Oui. Comme vous l’avez présenté, je travaille actuellement comme Assistant Vice President, Regulatory Affairs, chez Biocon Biologics. J’ai rejoint Biocon Biologics en mars dernier. Avant cela, j’ai travaillé dans des entreprises comme Biological E Limited à Hyderabad. Avant cela, j’étais au Serum Institute of India, Pune, où j’ai travaillé pendant presque cinq ans et demi. Avant cela, je travaillais pour des sociétés telles que Aurobindo Pharma et Gland Pharma. J’ai maintenant près de 22 ans d’expérience.
J’ai débuté ma carrière dans une entreprise de fabrication de principes actifs, où j’ai travaillé pendant un an. Ensuite, je suis allé chez Gland Pharma Limited, une entreprise pharmaceutique réputée dans le domaine parentéral. C’était la première installation PFS approuvée par la USFDA en Inde, une entreprise très réputée. J’y ai travaillé en Assurance Qualité pendant environ trois ans et demi. Puis j’ai rejoint Aurobindo Pharma, encore une entreprise réputée dans les formes posologiques solides orales. J’y suis resté trois ans, en conformité réglementaire d’usine, ce que l’on appelle plant regulatory, où nous veillions au respect des réglementations et soutenions le département Regulatory Affairs.
Après mon passage chez Aurobindo, j’ai rejoint le Serum Institute of India, une entreprise de fabrication de vaccins basée à Pune et reconnue mondialement. C’est là que je suis passé aux Regulatory Affairs. La raison principale de mon passage de l’Assurance Qualité aux Regulatory Affairs était que les Regulatory Affairs constituent une fonction clé dans tout processus d’approbation des produits. Ils sont essentiellement le visage de l’entreprise auprès des autorités de réglementation. C’est ainsi que j’ai débuté dans les Regulatory Affairs au Serum Institute. Là-bas, j’étais responsable de l’enregistrement de nos vaccins dans plus de 140 pays à travers le monde, couvrant presque toutes les régions à l’exception des États-Unis et de l’Europe. En Inde, aucune entreprise ne ciblait le marché américain à cette époque en raison d’exigences telles que les essais et les attentes de la FDA. Il y a plusieurs raisons pour lesquelles aucun fabricant indien de vaccins ne visait alors le marché américain. Cependant, après la COVID, les gens ont commencé à explorer les opportunités aux États-Unis également.
J'ai travaillé chez Serum pendant environ cinq ans et demi. Ensuite, je suis passé chez Biological E, où j'ai été fortement impliqué dans la phase de développement des vaccins. Chez Serum, j'étais Deputy Manager. Chez Biological E, j'ai rejoint l'entreprise en tant qu'AGM puis suis devenu Senior Manager. J'ai évolué progressivement à travers près de cinq fonctions. J'ai eu la chance de participer à chaque activité de développement, depuis le POC—Proof of Concept—jusqu'aux étapes précliniques et à toutes les autorisations réglementaires pertinentes. J'ai fait partie de presque tous les projets clés de développement de vaccins, du développement préclinique, du développement clinique à travers les différentes phases d'essais, et des voies d'octroi de licence.
Dans le domaine pharmaceutique, l’approbation n’est qu’une partie. Il faut aussi maintenir le cycle de vie du produit. Il y a de nombreux changements de processus et de spécifications à gérer. J’étais impliqué dans toutes ces activités et dirigeais les Regulatory Affairs là-bas.
Récemment, j’ai rejoint Biocon Biologics. Étant donné que mon expérience précédente portait sur les comprimés, les gélules et les vaccins, j’ai estimé que les biosimilaires étaient l’étape logique suivante dans ma carrière. C’est pour cela que j’ai choisi Biocon Biologics. Biocon Biologics est l’une des plus grandes entreprises de biosimilaires reconnue mondialement. Elle a également acquis récemment un portefeuille majeur de biosimilaires, et nous nous sommes développés. Nous fournissons des produits biosimilaires et, par la suite, des insulines également. Comme vous le savez, l’insuline constitue une grande part du portefeuille de traitement du diabète. Nous fournissons des biosimilaires et des insulines à l’échelle mondiale, y compris aux États-Unis et en Europe.
C’est très gratifiant car, dans les anticorps monoclonaux et les biosimilaires, nous avons développé des médicaments anticancéreux pour des affections comme le cancer du sein, l’ostéoporose et le cancer de la gorge. J’ai la chance de faire partie de Biocon Biologics et je prévois d’y rester encore un certain temps. Ce n’a pas été un parcours facile. Au départ, je comptais m’orienter vers le domaine du logiciel. En fait, j’ai suivi des cours Java dès 2000. À l’époque, Java était très demandé, notamment aux États-Unis. Mais en raison de la récession et du ralentissement mondial du secteur logiciel, je me suis orienté vers la pharma, car je viens d’un milieu pharmaceutique.
Par la suite, j’ai développé un intérêt pour le secteur pharmaceutique. Il y a une raison à cela : on contribue essentiellement à sauver des millions de vies dans le monde. C’est pourquoi j’ai choisi de poursuivre dans la pharma, et j’y suis depuis 20 ans.
Pharma Now : Fantastique. Cela a dû être un beau parcours. Une question rapide : vous avez changé de marques et géré de nombreux types de produits, vaccins, médicaments et biosimilaires. En tant que responsable d’une division Regulatory Affairs, quelles différences avez‑vous observées entre ces produits au sein des entreprises où vous avez travaillé ?
M. Varma : Je dirais que les principales différences en Regulatory Affairs concernent moins les entreprises que les types de produits : formes solides orales, vaccins et biosimilaires, chacun ayant ses défis et voies réglementaires propres.
Par exemple, pour les produits pharmaceutiques comme les comprimés et les gélules, les formes posologiques solides orales, les réglementations sont quelque peu plus souples. Ces produits n’exigent généralement pas d’essais cliniques à grande échelle. Ce que font typiquement les fabricants de génériques, c’est se référer à un produit innovateur, reproduire la formulation et démontrer la bioéquivalence. Cela se fait sur un nombre relativement restreint de sujets et se concentre principalement sur des paramètres tels que la dissolution, l’uniformité du contenu et d’autres attributs de qualité. Étant donné qu’il s’agit de génériques, il n’est pas nécessaire de réaliser des tests cliniques étendus. Le délai d’obtention d’une autorisation réglementaire, aux États‑Unis, est beaucoup plus court, en particulier dans le cadre de l’ANDA (Abbreviated New Drug Application) — nous appelons les génériques ANDA. C’est une des raisons pour lesquelles de nombreux fabricants indiens se concentrent sur les formes solides et liquides orales.
D’autre part, pour les vaccins, le paysage réglementaire est totalement différent. Chaque vaccin est traité comme un nouveau médicament, même si des vaccins similaires sont déjà sur le marché. Cela signifie que le fabricant doit parcourir tout le cycle de développement : commencer par une preuve de concept, puis des études précliniques incluant la toxicité après dose unique et après doses répétées, puis des essais cliniques en phases I, II et III. Les études précliniques débutent avec de petits animaux comme des rats, des souris et des lapins. Ce n’est qu’une fois la sécurité démontrée à ce stade que les essais chez l’homme peuvent commencer. La phase I se concentre sur la sécurité, généralement chez 10–20 volontaires sains. La phase II est typiquement une étude de détermination de dose, mais dans certains cas, comme pour un vaccin déjà approuvé, elle peut être sautée ou fusionnée avec la phase III, souvent appelée étude hybride Phase II/III.
Contrairement aux produits pharmaceutiques utilisés de manière réactive, les vaccins sont prophylactiques et visent à prévenir la maladie. Concevoir des essais vaccinaux est particulièrement complexe car ils ciblent des populations et des réponses immunitaires spécifiques, et les types de vaccins — viraux, bactériens et sous-unités — ajoutent une complexité supplémentaire.
En Inde, le processus réglementaire est à plusieurs niveaux. Il faut d’abord obtenir une licence de développement, puis générer des données pour la soumission. Ensuite, la CDSCO (Central Drugs Standard Control Organization) exige des tests produits au Central Drugs Laboratory. Ce n’est qu’après avoir passé cette évaluation que le produit peut être approuvé pour un usage clinique. Avant la COVID, ce processus pouvait prendre 8–12 ans, mais pendant la pandémie, des voies accélérées et des approbations sur la base de données provisoires ont permis d’accélérer les choses. L’industrie espère que ces modèles fast-track se poursuivront après la pandémie.
Venons-en maintenant aux biosimilaires, sur lesquels je travaille actuellement chez Biocon Biologics : ils sont en principe quelque peu similaires aux génériques mais bien plus complexes à mettre en œuvre. Comme pour les produits ANDA, les biosimilaires sont évalués par rapport à un produit innovateur, mais ici l’exigence de réaliser des essais en phase I et phase III demeure. Le principal défi consiste à correspondre au biologique de référence non seulement cliniquement, mais aussi au niveau CMC (Chemistry, Manufacturing, and Controls).
Le développement des biosimilaires implique une caractérisation importante, des études de comparabilité et des coûts élevés, souvent de l’ordre de millions de dollars. Ce niveau d’investissement et de profondeur technique fait que seuls quelques fabricants peuvent participer. C’est une des raisons pour lesquelles j’ai choisi de m’orienter vers ce domaine, car je l’ai perçu comme le prochain grand défi et une opportunité dans ma carrière.
Mon message aux jeunes professionnels de l’industrie pharmaceutique est simple : choisissez votre voie avec intention. Cette industrie vous donne la chance de sauver des millions de vies, prenez cette responsabilité au sérieux. Respectez l’éthique, la qualité et la sécurité des patients dans tout ce que vous faites. Lorsque vous suivez les principes de Quality by Design (QbD) et intégrez la qualité dans votre processus dès le départ, tout le reste — efficacité, sécurité et conformité — s’enclenchera naturellement.
Pharma Now: C’est merveilleux ! Juste une petite question de suivi : vous avez expliqué tout le processus de développement en détail, que ce soit pour les vaccins ou les biosimilaires, mais quel est exactement le rôle des Affaires réglementaires dans tout cela ? Que fait concrètement un professionnel réglementaire comme vous ?
M. Varma : Oui, comme je le mentionnais, les Affaires réglementaires sont une fonction qui fait office de visage de l’entreprise auprès des autorités de régulation. Pour tout produit que vous souhaitez développer ou pour obtenir toute approbation, vous avez besoin d’un professionnel des Affaires réglementaires. Ils interviennent car ils représentent l’entreprise auprès des régulateurs.
De même, du côté des audits, cela dépend de l’entreprise. Dans certaines sociétés, les personnes QA gèrent l’audit, et dans d’autres, Regulatory peut diriger l’audit, avec le soutien de toutes les équipes transversales. Cela dépend d’une entreprise à l’autre, mais nous sommes définitivement impliqués car les inspections sont organisées par nous. Quelle que soit l’équipe qui fait face à l’audit — QA, Regulatory ou l’équipe transversale concernée — elle y fera face ensemble.
Une fois l’audit réussi, un rapport est émis. L’entreprise doit répondre aux observations, s’il y en a. Les autorités doivent être satisfaites de la réponse. Ce n’est qu’alors que l’audit sera clos. C’est donc un processus long, en substance.
Pharma Now: De nos jours, surtout après la COVID, les régulateurs sont devenus très vigilants sur divers aspects. Comment le paysage réglementaire évolue-t-il actuellement ? Adoptent-ils de nouvelles techniques ? S’alignent-ils davantage sur les politiques mondiales ? Quel est le comportement des régulateurs aujourd’hui ?
M. Varma : Je vous dirai que, si vous regardez les vaccins traditionnels dans le scénario antérieur, une grande partie de l’évaluation de la qualité reposait fortement sur des essais sur animaux. Beaucoup d’animaux étaient nécessaires. Par exemple, pour les vaccins du programme de vaccination infantile comme les vaccins pentavalents ou les vaccins combinés diphtérie-tétanos, des tests animaux importants étaient requis. Cependant, au cours des deux dernières décennies, des vaccins plus récents comme les vaccins polysaccharidiques, les vaccins conjugués et d’autres sont apparus, et les méthodes d’évaluation pour ceux-ci ne reposent plus sur les tests sur animaux. Ces nouvelles méthodes sont plus sophistiquées, fiables et précises. Cela dit, les anciennes méthodes restent valables pour les vaccins plus anciens.
Dans le scénario actuel, de nombreuses techniques avancées ont été introduites et le paysage a changé considérablement. Les régulateurs d’aujourd’hui ne sont pas les mêmes qu’avant ; ils s’engagent activement avec l’industrie pour comprendre les défis. Dans certains cas, ils guident même les entreprises. Nous suivons également les pratiques internationales, en regardant comment les MNC opèrent et s’alignent sur les voies réglementaires mondiales. Même les régulateurs indiens adoptent désormais des approches similaires. Par exemple, si vous regardez la CDSCO en 2005 ou 2010, les réglementations n’étaient pas très strictes. Mais elles ont évolué de manière significative.
Surtout pendant la pandémie de COVID, ils ont évalué plusieurs candidats vaccins, ce qui leur a apporté beaucoup d'expérience et de connaissances. Ils reçoivent également des formations fréquentes de la part d'organismes réglementaires mondiaux prestigieux. Ils se sont donc beaucoup professionnalisés, ce qui aide l'industrie. Cela dit, je pense qu'il reste des possibilités de simplification du processus réglementaire indien.
Pharma Now: Donc, nous avançons ou plutôt, nous nous dirigeons vers une plus grande simplification, correct ? C’est vraiment formidable. Monsieur Varma, vous avez déjà évoqué l’évolution du paysage, pensez-vous que l'Inde a le potentiel pour devenir encore davantage un exportateur mondial de vaccins, de biosimilaires et de divers autres types de médicaments ?
M. Varma : 100 %. Si l'on regarde la période de la COVID, je dirais que, mis à part les États-Unis et l'Europe, le reste du monde a été sauvé par l'Inde. Aux débuts, les fabricants américains et européens qui ont développé les premières versions des vaccins contre la COVID-19 fournissaient uniquement leurs propres pays. Tandis qu'en Inde, si l'on considère tous les autres fabricants indiens, comme les fabricants de vaccins, ils servent le monde. L'Inde a donc un potentiel énorme, et plus encore, d'immenses capacités et une grande expertise. Il y a trois grands fabricants en Inde — que l'on prenne Serum Institute of India, Biological-E ou Bharat Biotech — ces fabricants renforcent activement leurs capacités de production et élargissent leurs portefeuilles de produits.
D'un point de vue industriel et réglementaire, les fabricants indiens ne sont en aucun cas inférieurs aux multinationales. La seule différence peut résider dans la perception qu'en ont les acteurs extérieurs, mais cela change maintenant. Oui, il est temps de modifier ce regard.
Pharma Now: C’est merveilleux, Monsieur Varma. Ce fut vraiment un plaisir de m'entretenir avec vous et d'obtenir des éclairages sur les affaires réglementaires, sur l'évolution des choses et sur la manière dont la RA a vraiment un impact sur l'ensemble du processus, rendant ce pays encore plus fier. Merci beaucoup pour votre temps et pour cette conversation précieuse.
M. Varma : Et merci également pour votre invitation. Merci.
Dr. Varma Bhupathiraju occupe le poste de Associate Vice President, Regulatory Affairs chez Biocon Biologics, où il pilote les stratégies et la conformité sur les marchés mondiaux pour les produits biologiques et les biosimilaires. Fort d'une expertise approfondie en matière de dossiers réglementaires, de cadres réglementaires internationaux et de gestion du cycle de vie, il joue un rôle central pour positionner les innovations de Biocon en vue d'une approbation internationale. Reconnu pour sa capacité à faire le lien entre la science et la réglementation, le Dr Bhupathiraju dirige des équipes transversales afin de traduire les objectifs de développement en réalités réglementaires tout en préservant la qualité, la sécurité des patients et la vision stratégique.
Autres entretiens
Tous les entretiens →
L'histoire méconnue du développement du vaccin COVID-19 : le Dr Subhash Thuluva s'exprime
Maîtriser la réglementation pharmaceutique : Le guide de Rajni Jha pour réussir la conformité mondiale