Comment rédiger un rapport CAPA qui résiste à tout audit
Un guide pratique pour rédiger des rapports CAPA conformes aux normes GMP, FDA et ISO avec une analyse des causes profondes solide.

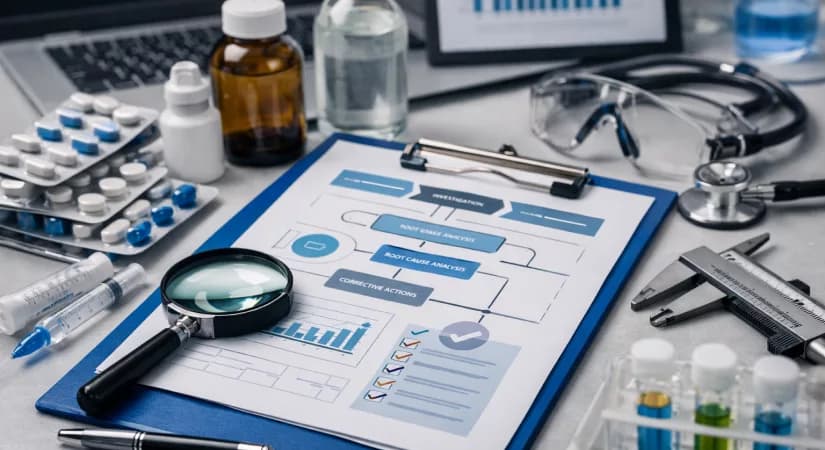
Si vous travaillez dans l'industrie pharmaceutique ou des dispositifs médicaux, vous savez déjà qu'un CAPA (Action corrective et préventive) n'est pas simplement un formulaire que l'on remplit et range. C'est l'un des documents les plus scrutés lors de toute inspection réglementaire. La FDA, la norme ISO 13485 et les directives GMP accordent toutes une importance considérable à la manière dont une organisation enquête sur les problèmes de qualité, identifie les causes profondes et empêche la réapparition des problèmes.
Pourtant, malgré l'importance critique de la documentation CAPA, de nombreuses équipes se trompent encore. Pas parce qu'elles ne s'en soucient pas, mais parce qu'elles traitent le rapport CAPA comme un exercice de case à cocher plutôt que comme un récit cohérent et fondé sur des preuves. Et c'est précisément ce que les auditeurs sentent à des kilomètres.
Ce guide vous expliquera à quoi ressemble réellement un bon rapport CAPA, comment construire chaque section avec précision et quelles erreurs courantes éviter afin que votre documentation résiste aux contrôles réglementaires les plus stricts.
Qu'est-ce qu'un rapport CAPA en réalité
Avant toute chose, clarifions de quoi il s'agit. Il existe beaucoup de confusion en pratique entre un formulaire CAPA, un plan d'action CAPA et un rapport CAPA, et remettre le mauvais document lors d'un audit peut immédiatement déclencher des signaux d'alerte.
- Un formulaire CAPA est le cadre structurel. Il capture les champs nécessaires et les informations de manière organisée.
- Un plan d'action CAPA va un niveau plus loin : il détaille les actions spécifiques à entreprendre, qui en est responsable et quand chaque étape sera achevée.
- Le rapport CAPA est le document complet et principal. Il raconte l'histoire entière depuis l'identification du problème jusqu'à la résolution vérifiée.
Il inclut les résultats de l'enquête, l'analyse des causes profondes, la justification des actions choisies, les preuves de mise en œuvre et la confirmation que ces actions ont effectivement fonctionné.
Considérez-le comme une pile. Le formulaire organise, le plan d'action planifie et le rapport prouve. Les autorités de réglementation ne s'intéressent pas à la propreté avec laquelle vous avez rempli un modèle. Elles veulent voir que vous avez compris le problème, creusé pour en trouver la cause, pris des mesures qui traitent réellement la cause profonde, puis confirmé par des données que le problème ne réapparaîtra pas. C'est le niveau attendu d'un bon rapport CAPA.
Commencez par une déclaration de problème précise
Tout bon rapport CAPA commence par une déclaration de problème claire, spécifique et fondée sur des preuves. C'est là que beaucoup de rapports s'effondrent avant même de commencer. Écrire quelque chose comme « process failure observed » ou « deviation in batch production » n'apprend presque rien à un auditeur. Cela ne lui dit pas ce qui a échoué, où cela s'est produit, quand cela a été détecté, comment cela a été identifié, ni quelles données le confirment.
Une déclaration de problème appropriée doit répondre à toutes ces questions. Par exemple, au lieu d'écrire « tablet coating non-conformance, » vous écririez quelque chose comme : « Lors des contrôles de qualité en cours de processus sur le lot 2204-B le 14 mars 2025, l'épaisseur du revêtement d'environ 8% des comprimés a été trouvée inférieure à la spécification validée de 0,2 mm, mesurée au micromètre en trois points d'échantillonnage. La déviation a été détectée lors de l'inspection à mi-parcours par le personnel QC et n'a pas été observée dans le lot précédent. »
Ce niveau de précision sert deux objectifs. Il montre à l'auditeur que vous avez correctement identifié le problème et il pose les bases d'une enquête sur la cause profonde qui cible le bon sujet.
Menez une analyse des causes profondes structurée

L'analyse des causes profondes est l'épine dorsale de tout CAPA. Les autorités ne vous obligent pas à utiliser une méthodologie spécifique. Que vous utilisiez les 5 Whys, des diagrammes d'Ishikawa, l'Analyse des Modes de Défaillance et de leurs Effets (AMDE ou FMEA) ou l'analyse d'arbre des pannes, l'important est que le processus soit structuré, documenté et étayé par des preuves.
La technique des 5 Whys est couramment utilisée en pharma parce qu'elle est simple à documenter et à suivre. Vous commencez par le problème et demandez « pourquoi » il est survenu, puis demandez « pourquoi » encore pour chaque réponse subséquente, en descendent généralement à travers cinq niveaux jusqu'à atteindre une cause racine systémique plutôt qu'un symptôme superficiel. L'essentiel est de continuer au-delà du premier ou du deuxième niveau, où la plupart des enquêtes s'arrêtent trop tôt.
Par exemple, si le revêtement des comprimés était hors spécification, le premier « pourquoi » pourrait révéler que le débit de pulvérisation a fluctué. Le deuxième « pourquoi » pourrait montrer que le pistolet de pulvérisation était partiellement bouché. Le troisième « pourquoi » pourrait révéler que la SOP de nettoyage du pistolet de pulvérisation ne comprenait pas une étape d'inspection de l'intégrité de la buse après nettoyage. C'est une cause profonde qui mérite correction.
Quel que soit l'outil utilisé, le résultat doit être documenté en détail. Les auditeurs veulent voir le raisonnement, pas seulement la conclusion. Ils doivent pouvoir suivre votre logique depuis le problème jusqu'à sa source, et tout vide dans cette logique attirera des questions de suivi.
Définissez des actions correctives et préventives en accord avec la cause profonde
Une fois la cause profonde établie, chaque action que vous spécifiez doit découler logiquement de celle-ci. Cela paraît évident, mais c'est l'un des problèmes les plus fréquemment signalés lors des inspections. Les actions qui traitent le symptôme mais pas la cause profonde montrent clairement que le CAPA est inefficace.
Il y a deux niveaux à traiter ici :
- L'action corrective traite le problème immédiat, en réparant ce qui a mal tourné pour ce lot ou cet événement spécifique.
- L'action préventive traite le problème systémique, afin qu'il ne se reproduise pas dans le processus. Les deux doivent être documentés explicitement.
En reprenant l'exemple du pistolet de pulvérisation, l'action corrective pourrait consister à réinspecter et nettoyer tous les pistolets de pulvérisation de l'établissement et à mettre le lot affecté en attente en attendant la revue. L'action préventive pourrait inclure la révision de la SOP de nettoyage pour ajouter une étape obligatoire d'inspection de la buse, la validation de la procédure mise à jour, la remise à niveau de formation de tous les opérateurs concernés et l'ajout d'un point de vérification dans le dossier de lot.
Chaque action doit avoir un responsable clairement assigné, une date d'achèvement réaliste et une référence aux documents justificatifs tels que les SOP, les protocoles de validation ou les dossiers de formation. Des actions vagues sans responsabilité ne se contentent pas d'être mal vues ; elles donnent l'impression que votre système qualité est dysfonctionnel.

L'évaluation des risques doit figurer dans le rapport

Un rapport CAPA doit également inclure une évaluation des risques liée à l'événement qualité. Les autorités s'attendent à voir que vous avez pris en compte l'impact potentiel sur la qualité du produit, la sécurité des patients et la conformité réglementaire lors du dimensionnement du CAPA.
Selon les lignes directrices ICH Q9, qui orientent la gestion des risques qualité dans les secteurs réglementés par les BPF, les décisions sur l'étendue de l'investigation et l'ampleur des actions correctives doivent être proportionnelles au niveau de risque. Si une déviation présente un faible risque pour la sécurité ou la qualité du produit, vos actions peuvent être plus ciblées. Si le risque est significatif, votre investigation et vos actions doivent être plus larges et plus rigoureuses.
Cette réflexion fondée sur le risque doit être visible dans le rapport CAPA. Se contenter d'indiquer qu'une évaluation des risques a été réalisée ne suffit pas. Le rapport doit montrer quels facteurs de risque ont été évalués, quels outils ou matrices de risque ont été appliqués (par ex., score de probabilité et de gravité), et comment le résultat de l'évaluation a déterminé l'étendue du CAPA.
Documenter les preuves de mise en œuvre
Écrire que vous allez prendre une action n'est pas la même chose que prouver que vous l'avez réalisée. Les preuves de mise en œuvre transforment un plan en fait vérifiable, et les autorités sont très claires : elles veulent voir les deux.
Pour chaque action répertoriée dans votre CAPA, il doit y avoir des preuves correspondantes d'achèvement. Si une SOP a été révisée, incluez la référence du document et le numéro de version. Si une formation a été réalisée, référez-vous aux dossiers de formation et aux listes de présence. Si un équipement a été réparé ou modifié, incluez la documentation de maintenance ou de changement. Si un processus a été revalidé, liez-le au protocole de validation et au rapport sommaire approuvé.
Toute cette documentation doit être liée directement au dossier CAPA, pas seulement mentionnée en passant. Les auditeurs demanderont à la voir, et s'ils doivent la rechercher, l'impression créée est que votre système qualité manque de traçabilité.
Vérifier l'efficacité avec des données, pas seulement l'achèvement des tâches
Clore un CAPA parce que toutes les tâches sont terminées est l'une des constatations d'audit les plus courantes dans l'industrie pharmaceutique. Clore un CAPA parce que vous avez vérifié que les actions ont effectivement empêché la réapparition du problème, voilà à quoi ressemble la conformité.
Les vérifications d'efficacité sont une étape formelle de vérification que les autorités s'attendent à voir dans chaque rapport CAPA. Elles doivent être définies avant même la mise en œuvre du CAPA, afin d'avoir un critère de succès prédéterminé. Après la mise en œuvre, vous collectez des données pendant une période de surveillance définie et comparez les résultats aux critères établis.
Par exemple, si votre CAPA traitait d'une erreur récurrente de documentation dans les dossiers de lots, votre vérification d'efficacité pourrait déclarer : "Zéro récurrence du même type d'erreur sur 30 revues consécutives de lots réalisées dans les 90 jours suivant la mise en œuvre." Si les données montrent aucune récurrence, la vérification d'efficacité est réussie et le CAPA peut être officiellement clos. Si des récurrences sont observées, le CAPA doit être rouvert et la cause racine réexaminée.
Mesurer l'achèvement des tâches plutôt que le résultat est la plus grande faiblesse dans la vérification de l'efficacité. L'objectif d'un CAPA est que le problème ne se reproduise pas. Votre rapport doit prouver que ce n'est pas le cas.
Faites de la traçabilité l'ossature de votre rapport
Dans chaque section du rapport CAPA, la traçabilité est ce qui relie tout. Un auditeur doit pouvoir commencer à n'importe quel endroit du rapport, la cause racine, le plan d'action ou la vérification d'efficacité, et remonter et descendre logiquement à travers tout le document.
Cela signifie que l'énoncé du problème doit se connecter à l'investigation. L'investigation doit conduire à la cause racine. La cause racine doit déterminer les actions. Les actions doivent référencer les preuves de mise en œuvre. Les preuves doivent alimenter la vérification d'efficacité. Et la vérification d'efficacité doit renvoyer directement à l'énoncé initial du problème.
Lorsque cette chaîne est intacte et visible, les auditeurs peuvent parcourir votre rapport en toute confiance. Lorsqu'il y a des lacunes, des pièces jointes non référencées dans le texte, des actions qui ne correspondent à aucune cause racine, des vérifications d'efficacité qui mesurent la mauvaise chose, les questions se multiplient.

Erreurs courantes qui attirent immédiatement l'attention des auditeurs
Même les équipes qualité expérimentées commettent ces erreurs, il vaut donc la peine de les nommer directement. Les énoncés de problème vagues ou génériques sont le point de départ le plus fréquent des CAPA faibles.Analyse de la cause racine qui s'arrête à "erreur humaine" ou "problème de formation"sans expliquer la défaillance systémique sous-jacente à ces étiquettes est un autre problème persistant.
Les actions qui corrigent le symptôme mais ignorent la cause sous-jacente sont considérées comme des CAPA inefficaces par les autorités. Les vérifications d'efficacité qui ne confirment que l'achèvement des tâches, plutôt que de confirmer que le problème est résolu, sont une étape manquante. Et la documentation déconnectée, où des preuves existent mais ne sont pas liées au dossier CAPA, crée des lacunes de traçabilité qui compromettent l'ensemble du rapport.
Corriger ces problèmes n'est pas compliqué. Cela nécessite de la discipline, de la structure et un véritable engagement à comprendre ce qui a mal tourné, pas seulement à documenter qu'il s'est passé quelque chose.
Le rôle de votre système qualité dans le reporting CAPA
Un rapport CAPA n'est aussi solide que le système qui le prend en charge. Lorsque la documentation CAPA est gérée dans un système moderne de gestion de la qualité électronique (eQMS), le rapport est automatiquement lié à l'événement déclencheur, une déviation, une plainte, une constatation d'audit ou une non-conformité. Chaque étape comporte une piste d'audit. Le contrôle des versions garantit que les modifications apportées à la CAPA sont enregistrées. Des vérifications d'efficacité peuvent être intégrées aux flux de travail afin qu'elles ne soient pas contournées. Et parce que les CAPA sont connectées aux événements qualité connexes, les tendances deviennent visibles à un niveau systémique plutôt que d'être enfouies dans des enregistrements individuels.
Que vous gériez les CAPA dans un système numérique ou dans un processus structuré sur papier, la norme est la même : chaque élément du rapport doit être traçable, logique et vérifiable. L'objectif n'est pas d'impressionner un auditeur. L'objectif est de démontrer que votre système qualité apprend, corrige et prévient, et que vous pouvez prouver ces trois éléments.
Reporting on the science, business and regulation shaping the pharmaceutical industry.
Plus dans Pharma Manufacturing
Tous les articles →
Conformité dans la fabrication pharmaceutique 2025 : Règlements clés et bonnes pratiques à connaître

Améliorer la flexibilité de la fabrication pharmaceutique : fabrication agile et montée en charge rapide

Discussion