Fabrication stérile en pharma : bonnes pratiques, automatisation et tendances réglementaires pour 2025
Découvrez les bonnes pratiques, les défis et une étude de cas sur la fabrication stérile de produits pharmaceutiques.
L’air semble presque irréel à l’intérieur d’une installation de fabrication stérile — silencieux, filtré et isolé du monde extérieur. Chaque technicien se déplace avec une précision délibérée, chaque surface brille, et aucune particule n’est laissée au hasard. C’est ici que naissent les médicaments qui sauvent des vies.
Autrefois réservé à la production des produits les plus sensibles — comme les vaccins — la fabrication stérile est devenue une pierre angulaire de la pharma moderne. Dans ces salles blanches strictement contrôlées, le remplissage aseptique et la stérilisation terminale protègent les médicaments contre les bactéries, les champignons et même la moindre particule de poussière.
Aujourd’hui, le processus ne concerne plus seulement la stérilité — il s’agit d’étendre la précision, de répondre à la demande croissante et de naviguer dans un paysage réglementaire de plus en plus complexe. Cet article vous plonge dans le monde de la fabrication stérile, dévoilant les meilleures pratiques, les nouvelles innovations et les défis urgents qui façonnent son avenir.

Où utilise-t-on la fabrication stérile ?
Parmi les produits pharmaceutiques courants fabriqués par des procédés de fabrication stérile, on trouve :
- Médicaments injectables tels que les injections intramusculaires et sous-cutanées (p.ex., insulin et vaccins), les produits biologiques (p.ex., thérapie génique), les médicaments cytotoxiques et oncologiques (p.ex., agents chimiothérapeutiques), et les solutions de nutrition parentérale totale.
- Produits ophtalmiques tels que les collyres, les crèmes ophtalmiques et les pommades pour les yeux.
- Produits d’inhalation tels que les solutions pour nébuliseurs, les inhalateurs de poudre sèche et les médicaments pour l’asthme.
- Produits topiques stériles tels que les solutions et crèmes pour le soin des plaies.
- Dispositifs médicaux implantables, tels que les pompes de gestion de la douleur.
- Dispositifs chirurgicaux tels que les seringues pré-remplies
Ces produits sont très sensibles et ont des conséquences importantes ; les fabricants doivent faire preuve de prudence lors du développement d’un processus de fabrication stérile en interne. Mettre en place un nouveau processus de fabrication stérile dans une installation est difficile. Le produit final sera compromis si vous n’avez pas les bons repères. Compte tenu de cette importance, nous avons compilé une liste de bonnes pratiques que les fabricants pharmaceutiques peuvent suivre lors de la mise en œuvre de la fabrication stérile !
Bonnes pratiques pour la mise en œuvre de la fabrication stérile
1) Concevoir une base solide : L’installation de fabrication stérile doit être construite sur une fondation solide afin de ne pas être susceptible de bouger. Une fondation faible peut entraîner des mouvements, qui peuvent provoquer des fissures dans des zones clés comme les salles blanches. De plus, les services essentiels, tels que l’eau, la vapeur, le gaz, etc., doivent être correctement situés pour permettre leur maintenance sans affecter les opérations. Les conduites d’eau, de combustible et d’air doivent être installées de manière à prévenir les fuites dans les zones aseptiques.
2) Mettre l’accent sur la conformité à la qualité de l’air : Les autorités réglementaires accordent de plus en plus d’importance aux comptes de particules dans les salles blanches et les zones aseptiques des installations de fabrication stérile. Par conséquent, des systèmes appropriés de chauffage, ventilation et climatisation (HVAC) doivent être conçus pour maintenir les contrôles environnementaux requis. Des filtres HEPA (High-Efficiency Particulate Air) doivent être installés pour maintenir les comptes de particules. Dans deux zones adjacentes où les exigences de qualité de l’air diffèrent, des différentiels de pression doivent être utilisés pour empêcher le flux d’air croisé.
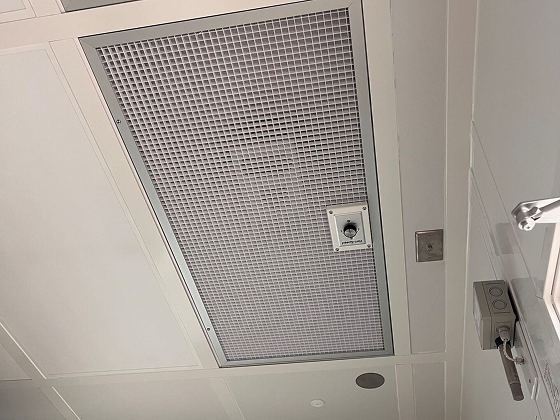
Source de l'image : Allied Cleanrooms
3) Prêter attention à tous les détails dans les zones de remplissage aseptique : Les zones de remplissage aseptique sont les plus critiques et nécessitent une attention particulière car elles déterminent la stérilité du produit final. Les conceptions actuelles des zones de remplissage aseptique privilégient des petites tailles ne permettant qu’une seule opération. Les attentes de certaines autorités expliquent principalement cette tendance selon laquelle une seule opération doit être effectuée dans une seule salle aseptique afin de réduire la contamination potentielle entre machines.
Lors de la conception des zones de remplissage aseptique, toutes les finitions des murs, sols, plafonds et mobiliers doivent être non pelucheuses, non écaillantes et non fissurantes afin d’éviter la contamination provenant de ces matériaux. Ces exigences s’appliquent également aux portes qui ne peuvent pas être en bois. De plus, les portes doivent s’ouvrir vers la zone de pression supérieure afin que la pression les referme automatiquement. Enfin, toutes les entrées doivent être étroitement scellées à l’aide de mastics appropriés afin de garantir que l’air ne circule pas à travers elles.
4) Prévoir des zones de préparation : Des zones de préparation avec une qualité d’air élevée et des vestiaires séparés doivent être incluses dans la conception de l’installation. Ces zones peuvent également être utilisées pour des opérations de soutien telles que le lavage et la préparation des composants et équipements. Ces zones doivent également être conçues selon les mêmes standards de qualité (p.ex., pas de bois, finitions non pelucheuses et entrées scellées) que les salles de remplissage aseptique afin de garantir qu’elles ne contaminent pas le produit. Ces zones doivent avoir une pression plus élevée que l’extérieur mais inférieure à celle des zones de remplissage aseptique adjacentes afin d’empêcher l’air de s’écouler dans la zone de remplissage.
5) Utilisation d’isolateurs et de RABS : Dans la fabrication pharmaceutique, les isolateurs et les Restricted Access Barrier Systems (RABS) aident à protéger les produits de la contamination. Les isolateurs sont des systèmes complètement fermés avec des barrières étanches, des ports pour gants et un flux d’air contrôlé, permettant les opérations sans contact humain direct et offrant la plus grande assurance de stérilité.
Les RABS, bien que pas complètement scellés, utilisent des parois rigides ou des panneaux avec des ports pour gants pour réduire le risque de contamination et opèrent dans des salles blanches de haute classe en appliquant des techniques aseptiques strictes. Les deux systèmes améliorent la sécurité des produits, mais les isolateurs offrent une protection supérieure, le choix dépendant du type de produit, des besoins du procédé et de la conception de l’installation.
6) Concevoir des sas d’air, des guichets de transfert et des interlocks : Une autre méthode pour prévenir la contamination et la contamination croisée consiste à utiliser des sas, des guichets de transfert et des interlocks.
- Les sas sont des zones de transition contrôlées qui empêchent la contamination de se propager entre les zones. Ces zones maintiennent des différentiels de pression, empêchant les contaminants d’entrer dans les salles propres. Les sas devraient de préférence être installés dans les zones où il faut transporter des machines, car les portes restent ouvertes longtemps durant de telles opérations.
- Les trappes de transfert sont des enceintes scellées utilisées pour transférer des matériaux entre des zones. Elles sont idéales lorsque seul un objet doit être transporté vers l’intérieur ou l’extérieur de la salle propre. L’article peut être transféré à travers la trappe, évitant des déplacements inutiles du personnel.
- Les interverrouillages empêchent les deux portes de s’ouvrir simultanément. Ils doivent être intégrés dans toutes les installations pour éviter qu’un important volume d’air ne s’échappe ou n’entre dans les salles propres. Lorsque deux portes sont ouvertes en même temps, le différentiel de pression chute considérablement, compromettant la qualité de l’air.
Après l’ouverture, l’air doit être purgé dans la pièce pour maintenir la stérilité. De nombreux sites intègrent des minuteries ou des interrupteurs retardateurs pour garantir un délai suffisant entre la fermeture de la porte et la purge.
Ce ne sont que quelques-unes des bonnes pratiques pour la fabrication stérile. La conception des installations stériles exige le strict respect des lignes directrices réglementaires et des bonnes pratiques de fabrication. Par conséquent, les fabricants pharmaceutiques sont souvent confrontés à de nombreux défis.

Défis courants dans la mise en œuvre de la fabrication stérile
La fabrication stérile fait face à de nombreux défis ; trois principaux défis incluent :
Défi : Maintenir en permanence un environnement stérile est difficile.
Bien que des environnements stériles soient nécessaires dans de telles installations, les maintenir est extrêmement difficile. Les êtres humains portent des milliers de microbes, ce qui constitue un important risque de contamination. Des protocoles stricts d’hygiène et de propreté doivent être appliqués, ce qui pose problème. De plus, des contaminants sont également introduits à cause d’un nettoyage inadéquat ou de protocoles de désinfection défaillants, ce qui arrive plus souvent que prévu. Enfin, un mauvais flux d’air et des différentiels de pression déséquilibrés dans les salles propres peuvent également introduire des contaminants. Par conséquent, maintenir la stérilité est une lutte sans fin.
Défi : La surveillance continue de l’air, des surfaces et du personnel pour prévenir la contamination est chronophage et coûteuse.
Les technologies de surveillance des contaminants en temps réel ne sont pas toujours intégrées aux installations, ce qui rend la détection des contaminants difficile. Lorsque de telles technologies sont intégrées, elles peuvent fournir des faux positifs, entraînant des rejets de lots inutiles. La surveillance continue de toutes les surfaces et du personnel est également délicate : il peut être nécessaire d’embaucher du personnel dédié, ce qui augmente le coût opérationnel global.
Défi : Une mauvaise manipulation peut compromettre la stérilité des salles propres.
Bien que l’ensemble du personnel travaillant en salles propres reçoive une formation approfondie, les erreurs humaines sont inévitables et constituent la principale source de contamination. Un habillage incorrect ou le non-respect d’un protocole peut créer des risques de contamination. Par exemple, l’incapacité d’un opérateur à bien ajuster ses gants peut contaminer plusieurs lots de produit. De telles erreurs de manipulation mineures ne sont pas toujours prévisibles ni inévitables.
En plus de ces défis, les fabricants doivent surmonter des obstacles tels que les lignes directrices réglementaires (qui évoluent constamment), les lacunes dans la mise en œuvre technologique et les risques de contamination provenant des matières premières, qui sont inévitables du point de vue d’un fabricant. Voici une étude de cas d’une entreprise pharmaceutique qui a mis en œuvre avec succès la fabrication stérile.
Quelle est la différence entre aseptie et stérilisation terminale ?
Dans la fabrication pharmaceutique stérile, deux méthodes principales garantissent que les produits sont exempts de micro-organismes : le traitement aseptique et la stérilisation terminale. La stérilisation terminale consiste à remplir le produit dans son contenant final puis à stériliser l’unité scellée, généralement par la chaleur, mais parfois par radiation ou gaz. Elle est très fiable, plus facile à valider et préférée par les autorités de régulation, mais inadaptée aux produits sensibles à la chaleur ou aux radiations et peut affecter la stabilité.
Le traitement aseptique stérilise le produit et le contenant séparément, puis les associe dans un environnement stérile contrôlé. Il est idéal pour les médicaments sensibles à la chaleur mais exige un contrôle environnemental strict, des opérateurs qualifiés et une surveillance constante, ce qui le rend plus complexe et coûteux.
Les agences réglementaires recommandent la stérilisation terminale chaque fois que possible, l’aseptie étant réservée aux produits qui ne tolèrent pas la méthode terminale. Le choix dépend de la stabilité, des caractéristiques et des exigences de sécurité du produit.
Étude de cas : Mise en œuvre de la fabrication stérile par PharmTech
PharmTech, une entreprise de fabrication de formes orales solides, a élargi son portefeuille en intégrant des solutions injectables (salines). Lors de la mise en œuvre, elle a été confrontée à quatre défis majeurs :
- Manque d’expertise : PharmTech manquait de connaissances en fabrication stérile, ce qui faisait que son personnel existant n’était pas formé aux protocoles nécessaires.
- Défis réglementaires : PharmTech ne comprenait pas comment satisfaire aux exigences strictes des salles propres, ce qui a nécessité une refonte opérationnelle.
- Défi d’infrastructure : L’infrastructure existante n’était pas équipée d’équipements classés ISO.
- Investissement élevé : PharmTech devait acheter équipements spécialisés tels que des lignes de remplissage avancées, ce qui était coûteux.
Solution : PharmTech a engagé des consultants qui ont proposé une approche par phases :
- Concevoir et installer des salles blanches certifiées ISO, des trappes de transfert, des sas et des filtres HEPA.
- Sélectionner et acheter des équipements automatisés qui réduisent l’intervention humaine et la contamination humaine.
- Former exhaustivement le personnel existant aux protocoles aseptiques.
- Se préparer et réussir les inspections réglementaires initiales.
Par conséquent, PharmTech a obtenu les approbations réglementaires et a fabriqué des solutions injectables stériles en 2,5 ans.

Tendances réglementaires mondiales en matière de fabrication stérile

1) Accent renforcé sur le contrôle de la contamination
Les organismes de réglementation tels que la US FDA, l'EMA et l'OMS mettent de plus en plus l'accent sur les stratégies de contrôle de la contamination (CCS) afin de garantir que les produits stériles restent exempts de contamination microbienne et particulaire. Le nouvel Annexe 1 des BPF de l'UE révisé, mis en œuvre en 2023, a fixé une nouvelle référence en exigeant une approche globale et intégrée incluant la conception des installations, le contrôle des processus, la surveillance environnementale et une formation rigoureuse des opérateurs. Les fabricants doivent démontrer une stratégie claire et documentée qui prévient de manière proactive la contamination plutôt que de se fier uniquement aux tests du produit final.
2) Adoption de technologies avancées
Les technologies modernes telles que les isolateurs, les systèmes à barrière d'accès restreint (RABS) et l'automatisation sont fortement encouragées par les autorités de réglementation. Ces systèmes minimisent l'interaction humaine dans les zones de fabrication critiques, réduisant ainsi le risque de contamination. L'automatisation renforce l'assurance de stérilité et améliore l'efficacité et la constance de la fabrication, aidant les entreprises à répondre aux attentes réglementaires en matière de produits stériles de haute qualité.
3) Approches fondées sur le risque et la science
Les tendances réglementaires actuelles mettent l'accent sur un cadre fondé sur le risque pour la fabrication stérile, où les décisions sont guidées par des preuves scientifiques et des évaluations complètes des risques. On attend des fabricants qu'ils identifient les risques potentiels de contamination, mettent en œuvre des mesures de contrôle et surveillent continuellement les processus tout au long du cycle de vie du produit. Cette approche favorise l'amélioration continue de la qualité, garantissant que la sécurité et l'efficacité sont maintenues à chaque étape.
4) Harmonisation mondiale des normes
Des efforts sont en cours pour aligner les exigences de fabrication stérile entre les différents marchés via des organisations comme l'International Council for Harmonisation (ICH). Cette harmonisation contribue à rationaliser le processus d'approvisionnement international, réduisant le fardeau lié à la conformité à des exigences multiples et parfois contradictoires. Cependant, des différences régionales subsistent, et les entreprises doivent rester informées des lignes directrices propres à chaque pays pour éviter des retards réglementaires.
5) Attentes au-delà de la simple conformité
Les autorités attendent désormais des fabricants qu'ils dépassent le simple respect des exigences minimales et mettent en place des systèmes qualité robustes et proactifs. Ces systèmes doivent être capables de produire de manière constante des produits stériles sûrs, efficaces et conformes, même dans des circonstances difficiles. L'accent est mis sur l'instauration d'une culture de la qualité, l'adoption de solutions de fabrication innovantes et le maintien d'un état de préparation aux inspections en permanence.
Conclusion
Ces dernières années, les organismes de réglementation ont renforcé les normes de qualité et de sécurité des produits pharmaceutiques. Par conséquent, les entreprises pharmaceutiques ont commencé à intégrer des processus de fabrication stérile pour satisfaire aux exigences réglementaires. Toutefois, la mise en œuvre de telles méthodes est assez difficile et chronophage. Pour une entreprise de taille moyenne, la transition d'une fabrication non stérile à une fabrication stérile est décourageante, coûteuse et risquée en raison des nombreux écueils existants. Nous avons souligné certaines bonnes pratiques dans cet article pour faciliter cette transition. Si nous avons omis quelque chose, faites-le nous savoir dans les commentaires !
FAQ
Q1. Qu'est-ce que la fabrication stérile en pharmacie ?
La fabrication stérile désigne la production de produits pharmaceutiques dans un environnement exempt de contaminants, utilisant des salles blanches, des procédés de remplissage aseptique et la stérilisation terminale pour garantir que les produits sont exempts de contamination microbienne.
Q2. Quels produits pharmaceutiques nécessitent une fabrication stérile ?
La fabrication stérile est essentielle pour les médicaments injectables tels que l'insuline et les vaccins, les produits ophtalmiques comme les gouttes et les onguents pour les yeux, les produits inhalés incluant les solutions pour nébuliseurs et les médicaments contre l'asthme, les produits topiques stériles pour les soins des plaies, les dispositifs médicaux implantables tels que les pompes de gestion de la douleur, et les dispositifs chirurgicaux comme les seringues préremplies.
Q3. Quelles sont les meilleures pratiques pour maintenir la stérilité en fabrication pharmaceutique ?
Les meilleures pratiques incluent l'établissement d'une base solide avec la conformité à la qualité de l'air via des systèmes HVAC et des filtres HEPA ; la garantie que les zones de remplissage aseptique présentent des finitions non pelucheuses et non écaillantes sur les murs, les sols, les plafonds, le mobilier et les portes ; la préparation d'espaces avec une qualité d'air élevée et des vestiaires séparés ; et la mise en place de sas, de trappes de transfert et d'interverrouillages pour prévenir la contamination et la contamination croisée.
Q4. Quels défis sont fréquemment rencontrés dans la fabrication pharmaceutique stérile ?
Le maintien d'un environnement stérile est difficile en raison des microbes humains, de procédures de nettoyage inadéquates, de pratiques de désinfection médiocres, d'une gestion de flux d'air inappropriée, de déséquilibres de pression différentielle, du suivi continu de l'air, des surfaces et du personnel qui est long et coûteux, ainsi que des risques liés à une manipulation incorrecte compromettant la stérilité de la salle blanche.
Q5. Comment PharmTech a-t-elle surmonté les défis pour étendre ses capacités de fabrication stérile ?
PharmTech a engagé des consultants pour mettre en œuvre une approche par phases incluant la construction de salles propres certifiées ISO, l'acquisition d'équipements automatisés pour réduire les risques de contamination et la formation du personnel. Ce plan stratégique les a aidés à combler les lacunes d'expertise, à répondre aux exigences réglementaires, aux besoins d'infrastructures et aux coûts d'investissement élevés.
Q6. Pourquoi les entreprises pharmaceutiques adoptent-elles de plus en plus la fabrication stérile ?
Les entreprises pharmaceutiques adoptent la fabrication stérile pour répondre à des normes réglementaires renforcées qui exigent des niveaux plus élevés de sécurité des produits et de contrôle de la contamination. Cette tendance assure la conformité aux réglementations tout en fournissant aux patients des médicaments injectables et autres produits stériles sûrs.
Reporting on the science, business and regulation shaping the pharmaceutical industry.
Plus dans Pharma Manufacturing
Tous les articles →
Conformité dans la fabrication pharmaceutique 2025 : Règlements clés et bonnes pratiques à connaître

Améliorer la flexibilité de la fabrication pharmaceutique : fabrication agile et montée en charge rapide

Discussion