EudraLex Volume 4 : Guide pratique des bonnes pratiques de fabrication (GMP) de l’UE
Guide pratique du Volume 4 d’EudraLex pour les fabricants pharmaceutiques : structure des EU GMP, annexes clés, conseils de conformité et préparation aux inspections expliqués.

Si vous travaillez dans la fabrication pharmaceutique, l'assurance qualité ou les affaires réglementaires au sein de l'UE, vous avez probablement entendu parler d'EudraLex Volume 4. Mais connaître son nom et comprendre réellement ce qu'il implique pour vos opérations quotidiennes sont deux choses bien différentes.
De nombreuses organisations appliquent les bonnes pratiques de fabrication (GMP) de façon superficielle. Leur documentation semble en ordre, leur ligne fonctionne bien, et elles supposent que la conformité est assurée. Mais quand un inspecteur de l'UE franchit la porte, des lacunes qui étaient invisibles sur le papier deviennent soudain très visibles. C'est là qu'une solide connaissance opérationnelle d'EudraLex Volume 4 fait toute la différence.
Ce guide explique ce qu'est EudraLex Volume 4, comment il est structuré, quels annexes sont les plus critiques, et comment traduire ses exigences en actions concrètes de conformité au quotidien.
Qu'est-ce qu'EudraLex Volume 4 ?
EudraLex est l'ensemble des règles et lignes directrices qui régissent les produits médicinaux dans l'Union européenne. Il est publié par la Commission européenne et comprend 10 volumes, chacun couvrant un domaine différent de la réglementation pharmaceutique.
Le Volume 4 est celui entièrement dédié aux Bonnes Pratiques de Fabrication (GMP). Il énonce les exigences détaillées pour la fabrication, le contrôle et la mise sur le marché des produits médicinaux, tant pour l'usage humain que vétérinaire.
Il traduit la législation de l'UE, en particulier la Directive de la Commission (UE) 2017/1572 pour les médicaments à usage humain et la Directive 91/412/EEC pour les produits vétérinaires, en attentes opérationnelles et pratiques. Ce sont les normes que les inspecteurs EU GMP utilisent lorsqu'ils auditent votre site de fabrication.
De façon cruciale, le Volume 4 n'est pas un document statique. Il est régulièrement révisé pour suivre les avancées technologiques, les systèmes numériques et les complexités de la chaîne d'approvisionnement mondiale. Si votre approche de conformité le traite comme quelque chose qu'on lit une fois puis range, c'est problématique.
En quoi EudraLex Volume 4 diffère des autres volumes
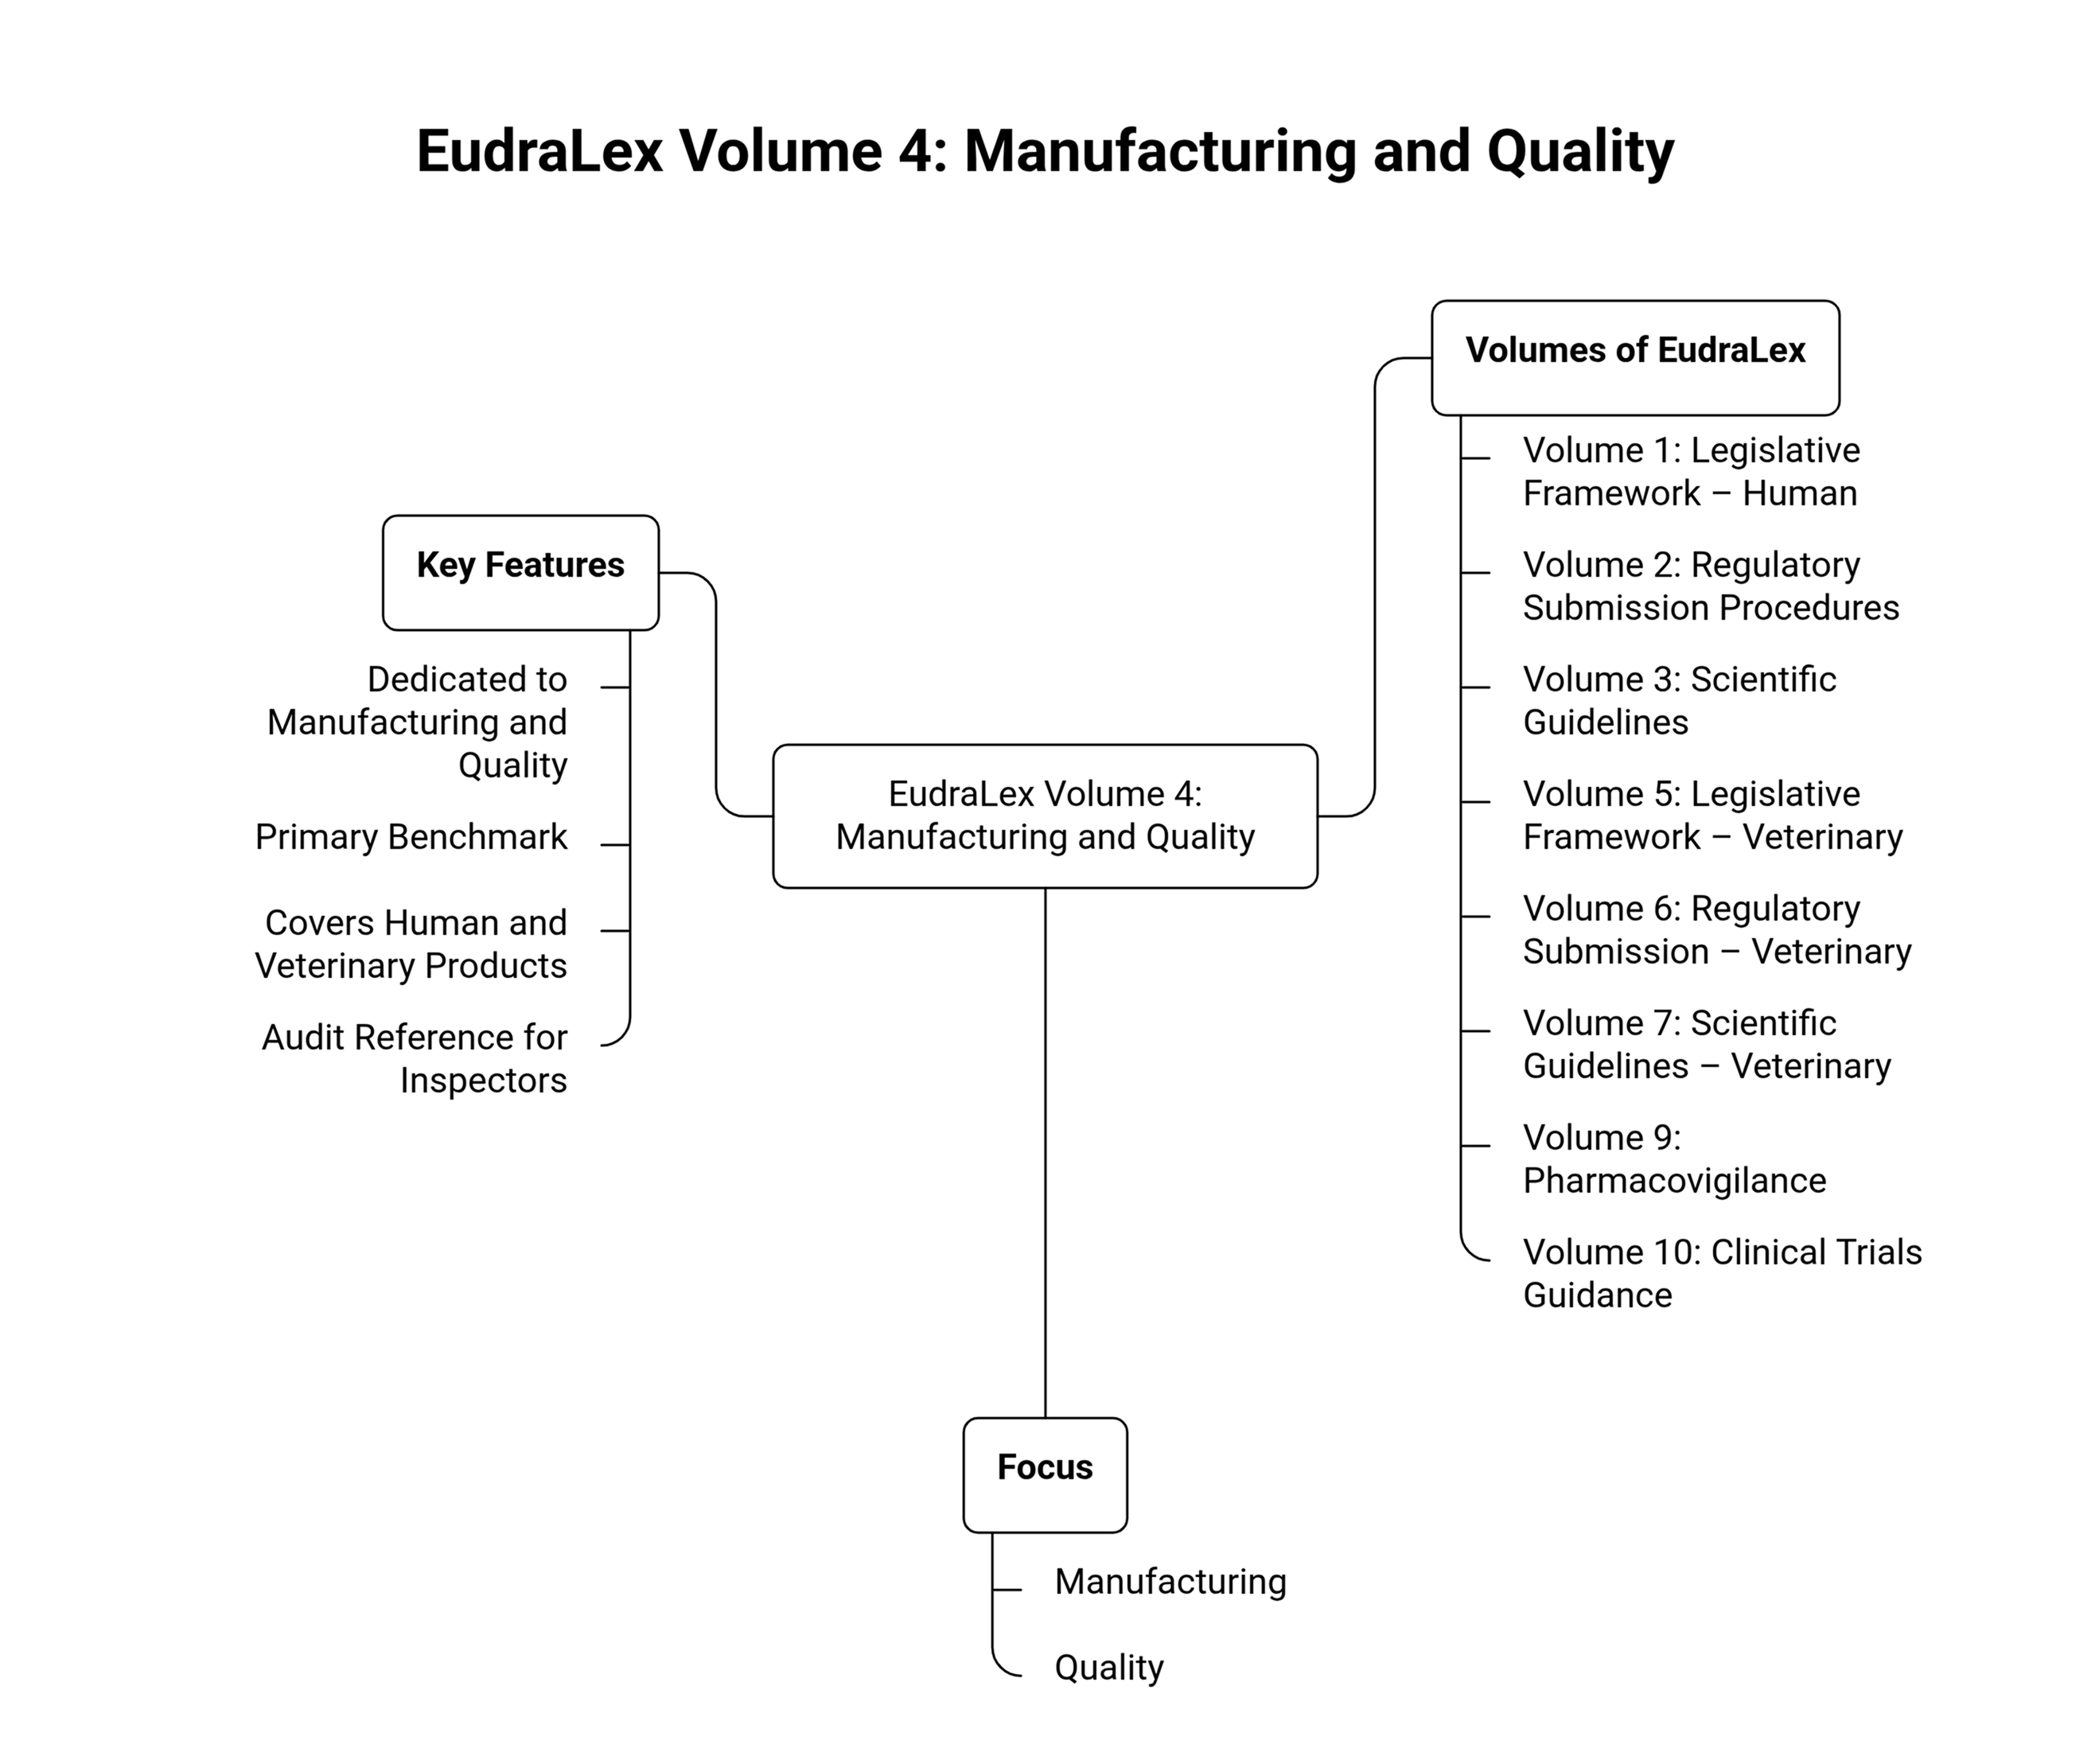
Pour comprendre pourquoi le Volume 4 est si important pour les professionnels de la production, il est utile de savoir ce que couvrent les autres volumes :
Volumes 1 et 5 traitent des cadres législatifs pour les produits médicinaux à usage humain et vétérinaire, respectivement.
Volumes 2 et 6 couvrent les procédures de soumission et d'application réglementaires.
Volumes 3 et 7 fournissent des lignes directrices scientifiques.
Volume 9 couvre la pharmacovigilance, c’est‑à‑dire la surveillance de la sécurité des médicaments.
Volume 10 se concentre sur les lignes directrices relatives aux essais cliniques.
Aucun de ces volumes ne vous dit directement comment gérer votre site de fabrication. Le Volume 4 le fait. C'est le point de référence opérationnel pour les équipes de production, les départements de contrôle qualité, les responsables de la chaîne d'approvisionnement et toute personne impliquée dans la fabrication physique et la libération des médicaments. Si votre rôle touche la fabrication ou la fourniture d'API, le Volume 4 est votre référence principale.
La certification EU GMP est le résultat concret de tout ce que demande EudraLex Volume 4.
Une démarche pas à pas pour les entreprises de l'UE et des États-Unis, de l'analyse des écarts à la délivrance du certificat.
→ Lire : Comment obtenir la certification GMP
Comment EudraLex Volume 4 est structuré
Le Volume 4 est divisé en trois parties principales, soutenues par des annexes qui approfondissent des domaines spécifiques de la fabrication.
Partie I couvre les exigences GMP de base pour les produits médicinaux finis. Cela inclut le système qualité pharmaceutique, les responsabilités du personnel, les normes des locaux et des équipements, les pratiques documentaires, les contrôles de production, le contrôle qualité, les activités externalisées, la gestion des réclamations et des rappels, et les audits internes.
Partie II se concentre spécifiquement sur les ingrédients pharmaceutiques actifs (APIs) utilisés comme matières premières. Ses exigences sont alignées sur ICH Q7, la norme internationale pour la gestion de la qualité des API. Cette section est essentielle pour tout fabricant ou fournisseur impliqué dans la chaîne d'approvisionnement des API.
Partie III est une section de référence contenant des orientations complémentaires, des documents d'interprétation, des ressources Q&A et des modèles émis par l'EMA et la Commission européenne. Elle aide à clarifier comment appliquer les règles en pratique.
Au‑delà des trois parties, EudraLex Volume 4 comprend des annexes qui traitent de types de produits spécifiques, de technologies et de contextes opérationnels.
Les annexes clés d'EudraLex Volume 4, et pourquoi elles sont importantes
Annexe | Points clés |
Annexe 1 — Produits médicinaux stériles |
|
Annexe 11 — Systèmes informatisés |
|
Annexe 13 — Produits médicinaux expérimentaux |
|
Annexe 15 — Qualification et validation |
|
Annexe 16 — Certification du QP et libération des lots |
|
Annexe 19 — Échantillons de référence et de rétention |
|
Annexe 21 — Importation de produits médicinaux |
|
Toutes les annexes n'ont pas le même poids. Certaines attirent régulièrement plus l'attention des autorités réglementaires, des professionnels de la qualité et des équipes conformité car elles traitent de domaines à risque élevé ou en évolution rapide de la fabrication pharmaceutique. En voici celles que vous devez bien connaître.
Annexe 1, Fabrication des produits médicinaux stériles
L'Annexe 1 régit la fabrication des produits stériles et a été révisée de manière significative en 2022. La révision a introduit une exigence majeure : une Stratégie formalisée de contrôle de la contamination (CCS). Cela signifie que le risque de contamination doit désormais être géré activement tout au long du cycle de vie du produit, et non plus uniquement détecté par des tests sur le produit final.
La conformité à l'Annexe 1 exige :
Une CCS documentée couvrant les installations, les utilités, les opérations et la surveillance
Des programmes de classification des salles propres et de surveillance environnementale fondés sur le risque
Une formation robuste aux techniques aseptiques et une surveillance des comportements
Méthodes de stérilisation validées appropriées au produit et au contenant
La fabrication stérile est l’un des domaines les plus scrutés lors des inspections EU GMP. Si votre site produit des articles stériles et que votre CCS n’est pas entièrement documentée et opérationnelle, cela doit être votre priorité immédiate.
Annexe 11, Systèmes informatisés
À mesure que les opérations pharmaceutiques se numérisent, l’annexe 11 est devenue l’une des parties les plus citées du Volume 4. Elle définit les attentes GMP pour tout système informatisé utilisé en environnement GMP, des systèmes d’exécution de la fabrication (MES) et des systèmes de gestion des informations de laboratoire (LIMS) aux systèmes électroniques de gestion de la qualité (eQMS).
Exigences clés :
Validation des systèmes sur l’ensemble du cycle de vie (pas seulement lors de l’installation initiale)
Contrôles d’intégrité des données, y compris pistes d’audit, gestion des accès et signatures électroniques
Surveillance des fournisseurs et prestataires pour les systèmes tiers
Classification des systèmes informatiques fondée sur les risques selon leur impact sur la qualité du produit
L’annexe 11 est actuellement en cours de révision, avec une consultation publique en cours. Une nouvelle annexe proposée, l’annexe 22 sur l’intelligence artificielle, est également en développement. Ces changements reflètent l’engagement sérieux de l’UE envers la conformité numérique et la gouvernance de l’IA dans la fabrication pharmaceutique.
Annexe 13, Médicaments à Usage Investigational (IMPs)
L’annexe 13 s’applique spécifiquement aux médicaments utilisés dans les essais cliniques. Elle fixe les exigences GMP pour la fabrication, l’emballage, l’étiquetage et la fourniture des produits d’investigation.
Les organisations qui transfèrent un produit de la phase d’essai à la fabrication commerciale doivent s’assurer que leurs processus IMP fonctionnent déjà à un niveau GMP comparable aux normes commerciales. L’annexe 13 est particulièrement pertinente pour les fabricants sous contrat et les promoteurs gérant des chaînes d’approvisionnement cliniques mondiales complexes.
Annexe 15, Qualification et Validation
L’annexe 15 fournit des orientations détaillées sur la qualification des installations, des équipements et des utilités, ainsi que sur la validation des procédés, des procédures de nettoyage, des systèmes informatisés et des méthodes analytiques. L’approche est explicitement fondée sur les risques et orientée sur le cycle de vie.
Ce que cela signifie en pratique :
La qualification et la validation ne s’arrêtent pas après l’approbation initiale. Elles doivent être maintenues et réexaminées chaque fois que des changements surviennent.
La validation du nettoyage doit être robuste et scientifiquement solide, avec des critères d’acceptation clairs.
L’annexe 15 renvoie à l’annexe 11, donc votre approche de validation pour les systèmes informatisés doit s’aligner sur les deux annexes.
Annexe 16, Certification par la Personne Qualifiée (QP) et Libération des Lots
L’annexe 16 régit le rôle de la Personne Qualifiée (QP) et le processus de certification et de libération des lots dans l’UE et l’EEE. Chaque lot d’un médicament doit être certifié par une QP avant d’être mis sur le marché.
La QP est responsable de s’assurer que chaque lot est fabriqué et testé conformément aux exigences EU GMP. Dans le contexte des chaînes d’approvisionnement mondiales et des produits importés, la QP doit également pouvoir confirmer la conformité des matières et des procédés pouvant se situer en dehors de son contrôle direct.
Annexe 19, Échantillons de Référence et de Conservation
L’annexe 19 traite des exigences relatives à la prise, au stockage et à la conservation des échantillons de chaque lot, tant les échantillons de référence que les échantillons de conservation. Ces échantillons servent de filet de sécurité pour les enquêtes, les réclamations, les études de stabilité et la préparation des rappels.
Les défaillances dans ce domaine sont des signaux d’alarme lors des audits. La traçabilité de la chaîne d’échantillons et des calendriers de conservation clairs doivent être maintenues et documentées.
Annexe 21, Importation de Produits Médicinaux
L’annexe 21 décrit les attentes GMP pour l’importation de produits médicinaux dans l’UE ou l’EEE. Elle est de plus en plus pertinente étant donné l’étendue actuelle des chaînes d’approvisionnement pharmaceutiques sur plusieurs pays et continents.
En vertu de l’annexe 21, l’importateur (en tant que titulaire de l’autorisation d’importation de fabrication ou MIA) doit s’assurer que toute la documentation, les dossiers de lots et la certification QP répondent aux normes EU GMP, quel que soit le lieu de fabrication initial du produit.
Conseils pratiques de conformité pour EudraLex Volume 4
Lire le Volume 4 est une chose. L’intégrer réellement dans vos opérations en est une autre. Voici quatre domaines où la conformité tient ou échoue.
1. Intégrez la pensée fondée sur les risques dans vos opérations quotidiennes
Le Volume 4 réclame explicitement la prise de décision basée sur les risques, en accord avec ICH Q9. Ce n’est pas qu’un exercice de conformité ; il s’agit d’évaluer formellement le risque à chaque étape significative, depuis l’introduction d’un nouvel équipement jusqu’au changement de fournisseur.
Un point de départ pratique : utilisez des outils comme l’analyse des modes de défaillance et de leurs effets (FMEA) lors de l’évaluation des changements de procédé. Documentez l’évaluation. Montrez le lien entre les risques identifiés, les mesures de contrôle et les attentes GMP. Les auditeurs demanderont ces preuves.
2. Alignez votre système de qualité sur ICH Q10
Le chapitre 1 du Volume 4 décrit un Système de Qualité Pharmaceutique (PQS) calqué sur ICH Q10, un cadre de gestion de la qualité orienté sur le cycle de vie et fondé sur la connaissance. Plutôt que d’exécuter des procédures opératoires standard et des modules de formation déconnectés, votre organisation devrait cartographier tout dans un PQS cohérent.
Reliez votre gestion documentaire, votre gestion des changements, le traitement des déviations, les processus CAPA et les programmes de formation afin qu’ils s’alimentent et se soutiennent mutuellement. Lorsqu’un auditeur demandera comment un changement de procédure de nettoyage a déclenché une nouvelle formation et des mises à jour documentaires, vous devez pouvoir fournir une réponse claire et traçable.
3. Préparez-vous aux audits en utilisant le Volume 4 comme checklist
Les auditeurs EU utilisent le Volume 4 comme référence. Vous devriez en faire autant. Construisez vos listes de contrôle d’audit interne autour de la structure des chapitres de la Partie I, Personnel, Locaux et Équipements, Documentation, Production, Contrôle Qualité, ainsi que des annexes pertinentes pour vos opérations spécifiques.
Réaliser un audit blanc avant une inspection réelle est l’un des moyens les plus efficaces pour identifier les lacunes. Parcourez votre système de gestion documentaire : vérifiez les historiques de révision, l’authenticité des signatures et la récupération des archives. Faites correspondre vos constats aux attentes du Chapitre 4.
4. Mettez de l’ordre dans vos systèmes numériques
Si vous utilisez des systèmes informatisés dans un environnement GMP, et presque tout le monde le fait , l'Annexe 11 s'applique. Commencez par établir un inventaire complet de tous les systèmes pertinents pour les GMP et classez-les selon leur niveau de risque en fonction de leur impact sur la qualité du produit ou l'intégrité des données.
Pour chaque système à haut risque, assurez-vous que :
La validation couvre l'installation, la qualification opérationnelle et la qualification de performance (IQ, OQ, PQ), ainsi que la revue périodique
Les pistes d'audit sont actives, protégées et régulièrement examinées
Les contrôles d'accès des utilisateurs sont documentés et limités par rôle
Les enregistrements et signatures électroniques répondent aux exigences EU GMP
Un QMS électronique qui centralise le contrôle des documents, les dossiers de formation, les CAPA, les déviations et la gestion des audits dans une seule plateforme validée est l'une des façons les plus pratiques de répondre aux attentes de l'Annexe 11 tout en maintenant votre système qualité gérable.
La conformité numérique aux GMP ne s'arrête pas à l'Annexe 11.
L'IA reconfigure déjà les normes GMP dans les opérations pharmaceutiques et les régulateurs y prêtent attention.
→ Lire : IA & normes GMP dans les opérations pharmaceutiques
Pourquoi EudraLex Volume 4 devient de plus en plus important
Le paysage réglementaire dans l'UE n'est pas immobile. La révision en cours du Chapitre 4 (Documentation) et de l'Annexe 11 (Systèmes informatisés), combinée à la proposition d'une Annexe 22 sur l'intelligence artificielle, indique que la conformité numérique ne fera que gagner en portée et en complexité.
Les organisations qui considèrent le Volume 4 comme un cadre vivant, qu'elles surveillent en continu, envers lequel elles mettent à jour leurs systèmes et forment leurs équipes, seront bien mieux placées que celles qui ne le consultent que lorsqu'une inspection approche.
Pensées finales
EudraLex Volume 4 est l'épine dorsale de la fabrication dans la réglementation pharmaceutique de l'UE. Il indique comment les produits doivent être fabriqués, contrôlés et libérés. Il couvre tout, de la fabrication stérile et de la qualité des API aux systèmes numériques et à la certification des lots. Et il s'applique à toute organisation qui fabrique, importe ou fournit des médicaments pour le marché de l'UE.
Bien faire ne nécessite pas de lire chaque ligne de chaque annexe isolément. Il faut cartographier vos opérations par rapport à sa structure, intégrer une réflexion basée sur le risque dans votre système qualité, former vos équipes sur ce que les exigences signifient réellement en pratique et rester attentif aux mises à jour.
FAQ
Q1 : À quoi sert EudraLex Volume 4 ?
EudraLex Volume 4 définit les lignes directrices des Bonnes Pratiques de Fabrication (GMP) pour la fabrication de médicaments destinés à l'usage humain et vétérinaire dans l'UE. Il est utilisé par les fabricants, les équipes qualité et les autorités de régulation comme norme opérationnelle pour la production pharmaceutique, le contrôle qualité et la libération des lots.
Q2 : Combien d'annexes comporte EudraLex Volume 4 ?
EudraLex Volume 4 contient plus de 20 annexes, chacune couvrant un domaine de fabrication spécifique ou un type de produit. Les annexes clés incluent l'Annexe 1 (produits stériles), l'Annexe 11 (Computerised systems), l'Annexe 15 (qualification et validation), l'Annexe 16 (QP et libération des lots) et l'Annexe 21 (importation).
Q3 : Quelle est la différence entre la Partie I et la Partie II d'EudraLex Volume 4 ?
La Partie I couvre les exigences GMP pour les médicaments finis, y compris les systèmes qualité, la production et la documentation. La Partie II se concentre sur les ingrédients pharmaceutiques actifs (APIs) utilisés comme matières premières, et ses exigences sont alignées sur la ligne directrice internationale ICH Q7.
Q4 : EudraLex Volume 4 a-t-il force de loi ?
EudraLex Volume 4 est basé sur la législation de l'UE et sert de référence réglementaire pour les inspections GMP, les autorisations de fabrication et la certification des lots dans l'UE et l'EEE. Le non-respect peut entraîner des constats réglementaires, des interdictions d'importation ou le retrait du marché de produits.
Q5 : À quelle fréquence EudraLex Volume 4 est-il mis à jour ?
EudraLex Volume 4 est mis à jour en continu à mesure que les réglementations, les technologies et les pratiques industrielles évoluent. Des exemples récents incluent la révision de 2022 de l'Annexe 1 et les consultations en cours sur les révisions de l'Annexe 11 et une nouvelle Annexe 22 proposée sur l'intelligence artificielle dans la fabrication pharmaceutique.
Reporting on the science, business and regulation shaping the pharmaceutical industry.
Plus dans Veille réglementaire
Tous les articles →
Le schéma derrière les lettres d'avertissement de la FDA : ce que les startups et les CDMO manquent souvent

Classes de salles propres ISO 14644 pour la pharmacie (avec implications pour la ME)

Discussion